


Fachinformation - RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln
1. BEZEICHNUNG DES ARZNEIMITTELS
RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Hartkapsel enthält 2,5 mg Rivaroxaban und 50 mg Acetylsalicylsäure.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Hartkapsel enthält 315,05 mg Lactose, siehe Abschnitt 4.4.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Hartkapsel (Kapsel).
Eine weiße, undurchsichtige Hartgelatinekapsel der Größe „00“ (23,5 ± 0,4 mm), die zwei weiße bis cremefarbene, runde, bikonvexe Tabletten enthält, die auf beiden Seiten blank sind, sowie weißes kristallines Pulver.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
RivaroxaASS APONTIS, allein oder plus Clopidogrel oder Ticlopidin, ist bei erwachsenen Patienten indiziert zur Prophylaxe atherothrombotischer Ereignisse nach einem akuten Koronarsyndrom (ACS) mit erhöhten kardialen Biomarkern (siehe Abschnitte 4.3, 4.4 und 5.1).
RivaroxaASS APONTIS ist indiziert zur Prophylaxe atherothrombotischer Ereignisse bei erwachsenen Patienten mit koronarer Herzerkrankung (KHK) oder symptomatischer peripherer arterieller Verschlusserkrankung (pAVK) und einem hohen Risiko für ischämische Ereignisse.
4.2 Dosierung und Art der Anwendung
Dosierung
- ACS
Die Patienten müssen zweimal täglich eine Kapsel RivaroxaASS APONTIS allein oder zusätzlich zu entweder einer Tagesdosis von 75 mg Clopidogrel oder einer üblichen Tagesdosis von Ticlopidin einnehmen.
Bei der Behandlung sollte bei jedem einzelnen Patienten regelmäßig eine Nutzen-Risiko-Abwägung in Hinblick auf ischämische Ereignisse und Blutungsrisiko erfolgen. Über eine Verlängerung der Behandlung über 12 Monate hinaus sollte auf individueller Basis entschieden werden, da es nur begrenzte Erfahrungen über einen Zeitraum bis zu 24 Monate gibt (siehe Abschnitt 5.1).
Die Behandlung mit RivaroxaASS APONTIS sollte so bald wie möglich nach der Stabilisierung des ACS-Ereignisses (einschließlich Revaskularisationsmaßnahmen) erfolgen, jedoch frühestens 24 Stunden nach Einweisung in ein Krankenhaus und zu dem Zeitpunkt, an dem eine Therapie mit parenteral verabreichten Antikoagulanzien üblicherweise abgesetzt wird.
- KHK/pAVK
Die Patienten müssen zweimal täglich eine Kapsel RivaroxaASS APONTIS einnehmen.
Bei Patienten nach erfolgreicher Revaskularisationsmaßnahme der unteren Extremitäten (chirurgisches oder endovaskuläres Verfahren einschließlich Hybrideingriffen) aufgrund einer symptomatischen pAVK darf die Behandlung erst nach Einsetzen der Hämostase aufgenommen werden (siehe Abschnitt 5.1).
Die Behandlungsdauer sollte auf Basis regelmäßiger Untersuchungen für jeden Patienten individuell bestimmt werden. Dabei sollte das Risiko für thrombotische Ereignisse gegenüber dem Blutungsrisiko berücksichtigt werden.
- ACS, KHK/pAVK
Gleichzeitige Anwendung mit einer Thrombozytenaggregationshemmung
Bei Patienten mit einem akuten thrombotischen Ereignis oder einem vaskulären Eingriff und dem Bedarf einer dualen Thrombozytenaggregationshemmung sollte die Fortsetzung der Behandlung mit RivaroxaASS APONTIS in Abhängigkeit von der Art des Ereignisses oder der Prozedur und dem Behandlungsschema der Thrombozytenaggregationshemmung bewertet werden.
Versäumte Dosis
Wenn eine Dosis vergessen wurde, sollte der Patient die übliche Dosis zum nächsten vorgesehenen Zeitpunkt wie empfohlen einnehmen. Es sollte keine doppelte Dosis eingenommen werden, um eine vergessene Einnahme nachzuholen.
Umstellung von Vitamin-K-Antagonisten (VKA) auf RivaroxaASS APONTIS
Wenn Patienten von VKAs auf RivaroxaASS APONTIS umgestellt werden, könnten die International Normalised Ratio (INR) -Werte nach der Einnahme von RivaroxaASS APONTIS fälschlicherweise erhöht sein. Die INR ist zur Bestimmung der antikoagulatorischen Wirkung von RivaroxaASS APONTIS nicht aussagekräftig und sollte deshalb nicht angewendet werden (siehe Abschnitt 4.5).
Umstellung von RivaroxaASS APONTIS auf Vitamin-K-Antagonisten (VKA)
Es besteht die Möglichkeit einer nicht angemessenen Antikoagulation während der Umstellung von RivaroxaASS APONTIS auf VKA. Eine kontinuierlich angemessene Antikoagulation muss während jeder Umstellung auf ein alternatives Antikoagulans sichergestellt sein. Es muss beachtet werden, dass RivaroxaASS APONTIS zu einer erhöhten INR beitragen kann.
Bei Patienten, die von RivaroxaASS APONTIS auf VKA umgestellt werden, sollte der VKA gleichzeitig verabreicht werden, bis die INR ≥ 2,0 ist. Während der ersten zwei Tage der Umstellungszeit sollte die übliche Anfangsdosierung des VKA angewendet werden, gefolgt von einer VKA-Dosierung, die sich an den INR-Werten orientiert. Bei Patienten, die gleichzeitig RivaroxaASS APONTIS und VKA einnehmen, sollte die INR-Messung nicht früher als 24 Stunden nach der vorhergehenden Einnahme, aber vor der nächsten Einnahme von Rivaroxaban 2,5 mg/Acetylsalicylsäure erfolgen. Sobald RivaroxaASS APONTIS abgesetzt ist, kann eine zuverlässige INR-Bestimmung erfolgen, wenn die letzte Einnahme mindestens 24 Stunden zurückliegt (siehe Abschnitte 4.5 und 5.2).
Umstellung von parenteral verabreichten Antikoagulanzien auf RivaroxaASS APONTIS
Bei Patienten, die momentan ein parenterales Antikoagulans verabreicht bekommen, ist das parenterale Antikoagulans abzusetzen. Mit RivaroxaASS APONTIS ist 0 bis 2 Stunden vor dem Zeitpunkt, zu dem die nächste geplante Verabreichung des parenteralen Arzneimittels (z.B. niedermolekulare Heparine) fällig wäre, oder zum Zeitpunkt des Absetzens eines kontinuierlich verabreichten parenteralen Arzneimittels (z.B. intravenös verabreichtes unfraktioniertes Heparin) zu beginnen.
Umstellung von RivaroxaASS APONTIS auf parenteral verabreichte Antikoagulanzien
Die erste Dosis des parenteralen Antikoagulans sollte zu dem Zeitpunkt verabreicht werden, an dem die nächste RivaroxaASS APONTIS Dosis eingenommen werden sollte.
Besondere Patientengruppen
Nierenfunktionsstörungen
Die begrenzten klinischen Daten von Patienten mit einer schweren Nierenfunktionsstörung (Kreatinin-Clearance 15 - 29 ml/min) weisen auf signifikant erhöhte Rivaroxaban Plasmakonzentrationen hin. Das Risiko einer Nierenfunktionsstörung und eines akuten Nierenversagens kann durch Acetylsalicylsäure weiter erhöht werden. Die Anwendung von RivaroxaASS APONTIS ist bei Patienten mit schwerer Nierenfunktionsstörung kontraindiziert (siehe Abschnitte 4.3 und 4.4).
Bei Patienten mit einer leichten Nierenfunktionsstörung (Kreatinin-Clearance 50 - 80 ml/min) oder mittelschweren Nierenfunktionsstörung (Kreatinin-Clearance 30 - 49 ml/min) ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Leberfunktionsstörungen
RivaroxaASS APONTIS ist kontraindiziert bei Patienten mit Lebererkrankungen, die mit einer Koagulopathie und einem klinisch relevanten Blutungsrisiko, einschließlich zirrhotischer Patienten mit Child Pugh B und C, verbunden sind. Bei Patienten mit Leberfunktionsstörungen ist während der Behandlung mit RivaroxaASS APONTIS eine engmaschige medizinische Überwachung erforderlich. (siehe Abschnitte 4.3 und 5.2).
Ältere Patienten
Es ist keine Dosisanpassung erforderlich. (siehe Abschnitte 4.4 und 5.2)
Mit zunehmendem Alter steigt das Blutungsrisiko (siehe Abschnitt 4.4).
Körpergewicht
Es ist keine Dosisanpassung erforderlich. (siehe Abschnitte 4.4 und 5.2)
Geschlecht
Es ist keine Dosisanpassung erforderlich. (siehe Abschnitt 5.2)
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von RivaroxaASS APONTIS bei Kindern im Alter von 0 bis 18 Jahren ist nicht erwiesen. Es liegen keine Daten vor. Daher wird die Anwendung von RivaroxaASS APONTIS bei Kindern unter 18 Jahren nicht empfohlen.
Art der Anwendung
RivaroxaASS APONTIS ist zum Einnehmen.
Die Kapseln können unabhängig von Mahlzeiten eingenommen werden (siehe Abschnitte 4.5 und 5.2).
Falls Patienten nicht in der Lage sind, die Kapseln als Ganzes zu schlucken, können RivaroxaASS APONTIS-Kapseln geöffnet und der Inhalt der Kapsel unmittelbar vor der Anwendung zerstoßen und mit Wasser gemischt und dann eingenommen werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen die Wirkstoffe, gegen andere Salicylate oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Akute, klinisch relevante Blutungen.
Läsionen oder klinische Situationen, wenn diese als signifikantes Risiko für eine schwere Blutung angesehen werden. Dies können unter anderem akute oder kürzlich aufgetretene gastrointestinale Ulzerationen, maligne Neoplasien mit hohem Blutungsrisiko, kürzlich aufgetretene Hirn- oder Rückenmarksverletzungen, kürzlich erfolgte chirurgische Eingriffe an Gehirn, Rückenmark oder Augen, kürzlich aufgetretene intrakranielle Blutungen, bekannte oder vermutete Ösophagusvarizen, arteriovenöse Fehlbildungen, vaskuläre Aneurysmen oder größere intraspinale oder intrazerebrale vaskuläre Anomalien sein.
Hämorrhagische Diathese.
Asthmaanfälle, die durch die Verabreichung von Salicylaten oder Substanzen mit ähnlicher Wirkung, insbesondere nichtsteroidalen Antirheumatika, verursacht werden.
Schwere Nierenfunktionsstörung (Kreatinin-Clearance < 30 ml/min).
Schwere, unkontrollierte Herzinsuffizienz.
Die gleichzeitige Anwendung von anderen Antikoagulanzien, z.B. unfraktionierte Heparine (UFH), niedermolekulare Heparine (Enoxaparin, Dalteparin etc.), Heparinderivate (Fondaparinux etc.), orale Antikoagulanzien (Warfarin, Dabigatranetexilat, Apixaban etc.), außer in der speziellen Situation der Umstellung der Antikoagulationstherapie (siehe Abschnitt 4.2) oder wenn UFH in Dosen gegeben wird, die notwendig sind, um die Durchgängigkeit eines zentralvenösen oder arteriellen Katheters zu erhalten (siehe Abschnitt 4.5).
Gleichzeitige Behandlung nach ACS mit einer plättchenhemmenden Behandlung bei Patienten mit anamnestischen Schlaganfall oder transitorischer ischämischer Attacke (TIA) (siehe Abschnitt 4.4).
Gleichzeitige Behandlung von KHK/pAVK mit ASS bei Patienten mit früherem hämorrhagischen oder lakunären Schlaganfall oder einem Schlaganfall im vergangenen Monat (siehe Abschnitt 4.4).
Begleitende Behandlung mit Methotrexat in einer Dosis von 15 mg oder mehr pro Woche (siehe Abschnitt 4.5).
Lebererkrankungen, die mit einer Koagulopathie und einem klinisch relevanten Blutungsrisiko, einschließlich zirrhotischer Patienten mit Child Pugh B und C, verbunden sind (siehe Abschnitt 5.2).
Schwangerschaft und Stillzeit (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Bei ACS-Patienten wurden die Wirksamkeit und Sicherheit von Rivaroxaban in Kombination mit den Plättchenhemmern ASS allein oder ASS plus Clopidogrel/Ticlopidin untersucht.
Bei Patienten mit hohem Risiko für ischämische Ereignisse und mit KHK/pAVK wurden die Wirksamkeit und Sicherheit von Rivaroxaban in Kombination mit ASS untersucht.
Bei Patienten nach einer kürzlich erfolgten Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK wurden die Wirksamkeit und Sicherheit von Rivaroxaban in Kombination mit dem Plättchenhemmer ASS allein oder mit ASS plus kurzzeitiger Anwendung von Clopidogrel untersucht. Bei Bedarf sollte die duale Thrombozytenaggregationshemmung mit Clopidogrel von kurzer Dauer sein; eine langfristige duale Thrombozytenaggregationshemmung sollte vermieden werden (siehe Abschnitt 5.1).
Die Behandlung in Kombination mit anderen Plättchenhenmmern, wie z.B. Prasugrel oder Ticagrelor, wurde nicht untersucht und wird daher nicht empfohlen.
Eine klinische Überwachung in Übereinstimmung mit der antikoagulatorischen Praxis wird während der gesamten Behandlungsdauer empfohlen.
Eine engmaschige medizinische Überwachung ist insbesondere in folgenden Fällen erforderlich:
- Überempfindlichkeit gegenüber anderen Analgetika/Antirheumatika/Entzündungshemmern oder anderen allergieauslösenden Substanzen (siehe Abschnitt 4.3)
- Andere Allergien (z. B. Hautreaktionen, Juckreiz, Nesselsucht)
- Bronchialasthma, Heuschnupfen, Schwellung der Nasenschleimhaut (Nasenpolypen) oder chronische Atemwegserkrankungen
- Gastrointestinale Ulzera oder Blutungen in der Anamnese
- Patienten mit Leberfunktionsstörungen
- Patienten mit Nierenfunktionsstörungen oder verminderter Herz-Kreislauf-Funktion (z. B. Nierengefäßerkrankungen, Herzinsuffizienz, Volumenverlust, größere Operationen, Sepsis oder schwere Blutungen): Das Risiko einer Nierenfunktionsstörung und eines akuten Nierenversagens kann durch Acetylsalicylsäure weiter erhöht werden
- Vor Operationen (auch kleineren Eingriffen wie Zahnentfernungen): Die Blutungsneigung kann erhöht sein
Patienten mit schwerem Glucose-6-Phosphat-Dehydrogenase-Mangel: Acetylsalicylsäure kann eine Hämolyse oder hämolytische Anämie auslösen. Das Risiko einer Hämolyse kann durch Faktoren wie hohe Dosen, Fieber oder akute Infektionen erhöht sein.
In niedrigen Dosen verringert Acetylsalicylsäure die Ausscheidung von Harnsäure. Dies kann bei entsprechend gefährdeten Patienten einen Gichtanfall auslösen.
Blutungsrisiko
Wie bei anderen Antikoagulanzien sollten Patienten, die RivaroxaASS APONTIS einnehmen, sorgfältig auf Blutungsanzeichen beobachtet werden. Bei Fällen mit einem erhöhten Blutungsrisiko wird empfohlen, es mit Vorsicht einzusetzen. Die Gabe von RivaroxaASS APONTIS sollte bei Auftreten einer schweren Blutung unterbrochen werden (siehe Abschnitt 4.9).
In den klinischen Studien wurden Schleimhautblutungen (z.B. Nasenbluten, gingivale, gastrointestinale, urogenitale einschließlich ungewöhnlicher vaginaler oder verstärkter Menstruationsblutungen) und Anämie während der Langzeitbehandlung unter Rivaroxaban häufiger beobachtet, wenn diese zusätzlich zur einfachen oder dualen plättchenhemmenden Therapie erfolgte. Deshalb könnte zusätzlich zur angemessenen klinischen Überwachung eine Laboruntersuchung des Hämoglobins/Hämatokrits zur Erkennung okkulter Blutungen und zur Bestimmung der klinischen Bedeutung offenkundiger Blutungen von Nutzen sein, wenn dieses für angemessen gehalten wird.
Verschiedene Untergruppen von Patienten, die unten näher beschrieben werden, haben ein erhöhtes Blutungsrisiko. Daher sollte die Anwendung von RivaroxaASS APONTIS zusammen mit einer dualen plättchenhemmenden Therapie bei Patienten mit bekanntem Blutungsrisiko gegen den Nutzen hinsichtlich der Prophylaxe von atherothrombotischen Ereignissen abgewogen werden. Zusätzlich müssen diese Patienten nach Behandlungsbeginn sorgfältig auf Anzeichen und Symptome für Blutungskomplikationen und Anämien überwacht werden (siehe Abschnitt 4.8).
Bei jedem ungeklärten Hämoglobin- oder Blutdruckabfall sollte nach einer Blutungsquelle gesucht werden.
Obwohl die Anwendung von Rivaroxaban keine Routineüberwachung der Exposition erfordert, können die mit einem kalibrierten, quantitativen Anti-Faktor Xa-Test bestimmten Rivaroxaban-Spiegel dann in Ausnahmesituationen hilfreich sein, wenn die Kenntnis der Rivaroxaban-Exposition helfen kann, klinische Entscheidungen zu treffen, z.B. bei Überdosierung und Notfalloperationen (siehe Abschnitte 5.1 und 5.2).
Nierenfunktionsstörungen
Bei Patienten mit einer schweren Nierenfunktionsstörung (Kreatinin-Clearance < 30 ml/min) kann der Rivaroxaban Plasmaspiegel signifikant erhöht sein (im Mittel 1,6-fach), was zu einem erhöhten Blutungsrisiko führen kann. Das Risiko einer schweren Nierenfunktionsstörung kann durch Acetylsalicylsäure weiter erhöht werden. Die Anwendung von RivaroxaASS APONTIS ist bei Patienten mit schwerer Nierenfunktionsstörung kontraindiziert (siehe Abschnitte 4.2 und 4.3).
Bei Patienten mit einer mittelschweren Nierenfunktionsstörung (Kreatinin-Clearance 30 - 49 ml/min), die gleichzeitig andere Arzneimittel erhalten, die zu erhöhten Rivaroxaban Plasmaspiegeln führen, ist RivaroxaASS APONTIS mit Vorsicht anzuwenden (siehe Abschnitt 4.5).
Wechselwirkungen mit anderen Arzneimitteln
Bei Patienten, die gleichzeitig eine systemische Behandlung mit Azol-Antimykotika (wie Ketoconazol, Itraconazol, Voriconazol und Posaconazol) oder HIV-Proteaseinhibitoren (z.B. Ritonavir) erhalten, wird die Anwendung von RivaroxaASS APONTIS nicht empfohlen. Diese Wirkstoffe sind starke Inhibitoren sowohl von CYP3A4 als auch von P-gp und können daher die Plasmakonzentration von Rivaroxaban in einem klinisch relevanten Ausmaß erhöhen (im Mittel 2,6-fach), was zu einem erhöhten Blutungsrisiko führen kann (siehe Abschnitt 4.5).
Vorsicht ist geboten bei Patienten, die gleichzeitig mit auf die Gerinnung wirkenden Arzneimitteln wie nicht-steroidalen Antirheumatika (NSARs) und Thrombozytenaggregationshemmern oder selektiven Serotonin-Wiederaufnahmehemmern (SSRI, selective serotonin reuptake inhibitors) und Serotonin-Noradrenalin-Wiederaufnahmehemmern (SNRI, serotonin norepinephrine reuptake inhibitors) behandelt werden. Bei Patienten mit dem Risiko einer ulzerativen gastrointestinalen Erkrankung kann eine angemessene prophylaktische Behandlung in Erwägung gezogen werden (siehe Abschnitte 4.5 und 5.1).
Patienten, die mit RivaroxaASS APONTIS behandelt werden, sollten nur dann gleichzeitig mit NSARs behandelt werden, wenn der Nutzen das Blutungsrisiko überwiegt. Sie sollten darauf hingewiesen werden, mit ihrem Arzt zu sprechen, wenn sie RivaroxaASS APONTIS einnehmen und die Einnahme von NSAIDs wie Ibuprofen und Naproxen planen.
Bei gleichzeitiger Antikoagulanzientherapie ist eine engmaschige medizinische Überwachung erforderlich.
Weitere Risikofaktoren für Blutungen
Wie andere Antithrombotika, wird auch RivaroxaASS APONTIS nicht bei Patienten empfohlen, die ein erhöhtes Blutungsrisiko aufweisen, wie z.B. bei:
- angeborenen oder erworbenen Blutgerinnungsstörungen
- nicht eingestellter schwerer arterieller Hypertonie
- anderen Erkrankungen des Gastrointestinaltrakts ohne aktive Ulzeration, die möglicherweise zu Blutungskomplikationen führen können (z.B. entzündliche Darmerkrankung, Ösophagitis, Gastritis und gastro-ösophageale Refluxkrankheit)
- vaskulärer Retinopathie
- Bronchiektasien oder pulmonaler Blutung in der Anamnese
Es sollte mit Vorsicht bei ACS- und KHK/pAVK-Patienten angewendet werden, die:
- ≥ 75 Jahre sind, wenn sie zusätzlich mit Clopidogrel oder Ticlopidin behandelt werden. Das Nutzen-Risiko-Verhältnis der Behandlung sollte regelmäßig individuell beurteilt werden.
- ein niedrigeres Körpergewicht (< 60 kg) aufweisen, wenn sie zusätzlich mit Clopidogrel oder Ticlopidin behandelt werden.
- KHK-Patienten mit schwerer symptomatischer Herzinsuffizienz. Studiendaten deuten darauf hin, dass diese Patienten nur geringfügig von einer Behandlung mit Rivaroxaban profitieren (siehe Abschnitt 5.1).
Patienten mit Krebs
Bei Patienten mit maligner Erkrankung kann gleichzeitig ein erhöhtes Blutungs- und Thromboserisiko bestehen. Der individuelle Nutzen einer antithrombotischen Behandlung sollte bei Patienten mit aktiver Krebserkrankung in Abhängigkeit von Tumorlokalisation, antineoplastischer Therapie und Stadium der Erkrankung gegen das Blutungsrisiko abgewogen werden. Tumore im Gastrointestinal- oder Urogenitaltrakt wurden mit einem erhöhten Blutungsrisiko während einer Rivaroxaban-Therapie in Verbindung gebracht.
Bei Patienten mit malignen Neoplasien mit hohem Blutungsrisiko ist die Anwendung von Rivaroxaban kontraindiziert (siehe Abschnitt 4.3).
Patienten mit künstlichen Herzklappen
RivaroxaASS APONTIS sollte nicht zur Thromboprophylaxe bei Patienten angewendet werden, bei denen kürzlich eine Transkatheter-Aortenklappen-Implantation (TAVI) durchgeführt wurde. Die Sicherheit und Wirksamkeit von RivaroxaASS APONTIS wurden bei Patienten mit künstlichen Herzklappen nicht untersucht; daher liegen keine Daten vor, die eine angemessene antikoagulatorische Wirkung von RivaroxaASS APONTIS in dieser Patientengruppe belegen. Die Behandlung mit RivaroxaASS APONTIS wird bei diesen Patienten nicht empfohlen.
Patienten mit einem Antiphospholipid-Syndrom
Direkt wirkende orale Antikoagulanzien, einschließlich Rivaroxaban werden nicht für Patienten mit einer Thrombose in der Krankheitsgeschichte, bei denen ein Antiphospholipid-Syndrom diagnostiziert wurde, empfohlen. Bei dreifach positiven Patienten (für Lupus-Antikoagulans, Anticardiolipin-Antikörper und Anti-Beta-2-Glykoprotein I-Antikörper) könnte eine Behandlung mit direkt wirkenden oralen Antikoagulanzien im Vergleich mit einer Vitamin-K-Antagonisten-Therapie mit einer erhöhten Rate rezidivierender thrombotischer Ereignisse verbunden sein.
Patienten mit anamnestischem Schlaganfall und/oder TIA
Patienten mit ACS
RivaroxaASS APONTIS ist kontraindiziert zur Behandlung nach einem ACS bei Patienten mit Schlaganfall oder TIA in der Anamnese (siehe Abschnitt 4.3). Es wurden einige ACS-Patienten mit anamnestischen Schlaganfall oder TIA untersucht, die wenigen verfügbaren Daten zur Wirksamkeit weisen aber darauf hin, dass diese Patienten nicht von der Behandlung mit Rivaroxaban profitieren.
Patienten mit KHK/pAVK
KHK/pAVK-Patienten mit früherem hämorrhagischen oder lakunären Schlaganfall oder einem ischämischen, nicht lakunären Schlaganfall im vergangenen Monat wurden nicht untersucht (siehe Abschnitt 4.3).
Patienten nach einer kürzlich erfolgten Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK mit Schlaganfall oder TIA in der Vorgeschichte wurden nicht untersucht. Die Behandlung mit RivaroxaASS APONTIS sollte bei diesen Patienten unter dualer Thrombozytenaggregationshemmung vermieden werden.
Spinal-/Epiduralanästhesie oder -punktion
Bei der Anwendung von neuroaxialer Anästhesie (Spinal/Epiduralanästhesie) oder Spinal/Epiduralpunktion können bei Patienten, die mit Antikoagulanzien zur Prävention thromboembolischer Komplikationen behandelt werden, epidurale oder spinale Hämatome, die zu langfristiger oder dauerhafter Lähmung führen, auftreten. Dieses Risiko kann durch die postoperative Verwendung eines epiduralen Verweilkatheters oder der gleichzeitigen Anwendung von anderen, auf die Gerinnung wirkenden Arzneimitteln erhöht sein. Das Risiko kann auch bei traumatischer oder wiederholter Spinal/Epiduralpunktion erhöht sein. Die Patienten sind engmaschig auf Anzeichen und Symptome von neurologischen Störungen zu kontrollieren (z.B. Taubheits- oder Schwächegefühl in den Beinen, Störungen der Darm- oder Blasenfunktion). Wenn eine neurologische Beeinträchtigung festgestellt wird, ist eine Diagnosestellung und Behandlung dringend erforderlich. Vor einem neuroaxialen Eingriff sollte der Arzt bei Patienten, die mit Antikoagulanzien behandelt werden sollen oder Patienten, die zur Vermeidung einer Thrombose Antikoagulanzien erhalten, den potentiellen Nutzen gegen das Risiko abwägen. Es gibt keine klinischen Erfahrungen zur Anwendung von RivaroxaASS APONTIS in diesen Situationen. RivaroxaASS APONTIS muss möglicherweise abgesetzt werden, da Thrombozytenaggregationshemmer in der Regel das Blutungsrisiko erhöhen und die Blutungszeit verlängern können.
Um das potenzielle Blutungsrisiko, das mit der gleichzeitigen Anwendung von Rivaroxaban und neuronaler (epidural/spinal) Anästhesie oder Spinalpunktion verbunden ist, zu reduzieren, sollte das pharmakokinetische Profil von Rivaroxaban berücksichtigt werden. Die Anlage oder Entfernung eines Epiduralkatheters oder eine Lumbalpunktion sind am besten durchzuführen, wenn die antikoagulatorische Wirkung von Rivaroxaban als gering eingeschätzt wird (siehe Abschnitt 5.2). Der exakte Zeitpunkt, wann bei jedem Patienten eine möglichst geringe antikoagulatorische Wirkung erreicht wird, ist jedoch nicht bekannt.
Dosierungsempfehlungen vor und nach invasiven Verfahren und chirurgischen Eingriffen
Falls ein invasives Verfahren oder ein chirurgischer Eingriff notwendig ist, sollte RivaroxaASS APONTIS mindestens 12 Stunden vor dem Eingriff abgesetzt werden, falls dies möglich ist und der Arzt es aus klinischer Sicht vertreten kann. Wenn der Patient sich einer geplanten Operation unterziehen muss und eine plättchenhemmende Wirkung unerwünscht ist, sollte RivaroxaASS APONTIS abgesetzt werden, da Thrombozytenaggregationshemmer eine Verlängerung der Blutungszeit und eine erhöhte Blutungsneigung verursachen können.
Falls der Eingriff nicht aufgeschoben werden kann, sollte das erhöhte Blutungsrisiko gegenüber der Notwendigkeit des Eingriffs abgewogen werden.
RivaroxaASS APONTIS sollte nach dem invasiven Verfahren oder der chirurgischen Intervention sobald wie möglich wieder eingenommen werden, falls die klinische Situation dies erlaubt und eine nach Beurteilung des behandelnden Arztes angemessene Hämostase eingesetzt hat (siehe Abschnitt 5.2).
Ältere Patienten
Ältere Patienten sind besonders anfällig für die Nebenwirkungen von NSAIDs, einschließlich Acetylsalicylsäure, insbesondere für gastrointestinale Blutungen und Perforationen, die tödlich sein können (siehe Abschnitt 4.2). Bei einer längeren Therapie sollten die Patienten regelmäßig untersucht werden (siehe Abschnitte 5.1 und 5.2).
Dermatologische Reaktionen
Schwere Hautreaktionen, einschließlich Stevens-Johnson-Syndrom/toxisch epidermaler Nekrolyse und DRESS-Syndrom, wurden während der Beobachtung nach der Marktzulassung in Verbindung mit der Anwendung von Rivaroxaban berichtet (siehe Abschnitt 4.8). Zu Beginn der Therapie scheinen die Patienten das höchste Risiko für diese Reaktionen zu haben: Das Auftreten der Reaktion erfolgte in der Mehrzahl der Fälle innerhalb der ersten Behandlungswochen. RivaroxaASS APONTIS muss beim ersten Auftreten von schwerem Hautausschlag (insbesondere sich ausbreitend, stark und/oder blasenbildend), oder jedem anderen Anzeichen von Überempfindlichkeit in Verbindung mit Schleimhautläsionen abgesetzt werden.
Informationen über sonstige Bestandteile
RivaroxaASS APONTIS enthält Lactose. Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht einnehmen.
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Dosiereinheit, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Wechselwirkungsstudien mit RivaroxaASS APONTIS durchgeführt. Da RivaroxaASS APONTIS Rivaroxaban und Acetylsalicylsäure enthält, können alle Wechselwirkungen, die mit diesen Wirkstoffen einzeln festgestellt wurden, auch bei RivaroxaASS APONTIS auftreten.
CYP3A4- und P-gp-Inhibitoren
Die gleichzeitige Anwendung von Rivaroxaban und Ketoconazol (400 mg einmal täglich) oder Ritonavir (600 mg zweimal täglich) führte zu einem 2,6-fachen bzw. 2,5-fachen Anstieg der mittleren AUC sowie zu einem 1,7-fachen bzw. 1,6-fachen Anstieg der mittleren Cmax von Rivaroxaban. Der Anstieg ging mit einer signifikanten Zunahme der pharmakodynamischen Wirkung einher, was zu einem erhöhten Blutungsrisiko führen kann. Deshalb wird die Anwendung von RivaroxaASS APONTIS bei Patienten, die gleichzeitig eine systemische Behandlung mit Azol-Antimykotika wie Ketoconazol, Itraconazol, Voriconazol und Posaconazol oder mit HIV-Proteaseinhibitoren erhalten, nicht empfohlen. Diese Wirkstoffe sind starke Inhibitoren sowohl von CYP3A4 als auch von P-gp (siehe Abschnitt 4.4).
Von Wirkstoffen, die nur einen der Eliminationswege von Rivaroxaban, entweder CYP3A4 oder P-gp, stark inhibieren, wird erwartet, dass sie die Plasmakonzentration von Rivaroxaban in einem geringeren Ausmaß erhöhen. Clarithromycin (500 mg zweimal täglich) beispielsweise, ein starker Inhibitor von CYP3A4 und moderater Inhibitor von P-gp, führte zu einem 1,5-fachen Anstieg der mittleren AUC und einem 1,4-fachen Anstieg der Cmax von Rivaroxaban. Die Wechselwirkung mit Clarithromycin ist bei den meisten Patienten wahrscheinlich klinisch nicht relevant, kann aber bei Hochrisikopatienten möglicherweise von Bedeutung sein. (Bei Patienten mit Nierenfunktionsstörung: siehe Abschnitt 4.4).
Erythromycin (500 mg dreimal täglich), ein moderater Inhibitor von CYP3A4 und P-gp, führte zu einem 1,3-fachen Anstieg der mittleren AUC und Cmax von Rivaroxaban. Die Wechselwirkung mit Erythromycin ist bei den meisten Patienten wahrscheinlich klinisch nicht relevant, kann aber bei Hochrisikopatienten möglicherweise von Bedeutung sein.
Bei Patienten mit leichter Nierenfunktionsstörung führte Erythromycin (500 mg dreimal täglich) im Vergleich zu Personen mit normaler Nierenfunktion zu einem 1,8-fachen Anstieg der mittleren AUC und einem 1,6-fachen Anstieg der Cmax von Rivaroxaban. Bei Patienten mit mittelgradiger Nierenfunktionsstörung induzierte Erythromycin gegenüber Personen mit normaler Nierenfunktion einen 2,0-fachen Anstieg der mittleren AUC und einen 1,6-fachen Anstieg der Cmax von Rivaroxaban. Der Effekt von Erythromycin ist additiv zu dem der Nierenfunktionsstörung (siehe Abschnitt 4.4).
Fluconazol (400 mg einmal täglich), welches als ein moderater CYP3A4-Inhibitor betrachtet wird, führte zu einem 1,4-fachen Anstieg der mittleren Rivaroxaban AUC und einem 1,3-fachen Anstieg der mittleren Cmax. Die Wechselwirkung mit Fluconazol ist bei den meisten Patienten wahrscheinlich klinisch nicht relevant, kann aber bei Hochrisikopatienten möglicherweise von Bedeutung sein. (Bei Patienten mit Nierenfunktionsstörung: siehe Abschnitt 4.4).
Betrachtet man die begrenzt vorliegenden klinischen Daten zu Dronedaron, sollte eine gleichzeitige Gabe mit RivaroxaASS APONTIS vermieden werden.
Antikoagulanzien/ Thrombolytika
RivaroxaASS APONTIS kann das Blutungsrisiko erhöhen, wenn es vor einer thrombolytischen Therapie eingenommen wird. Daher muss bei Patienten, die eine thrombolytische Therapie erhalten sollen, auf Anzeichen einer äußeren oder inneren Blutung (z. B. Blutergüsse) geachtet werden.
Bei kombinierter Gabe von Enoxaparin (40 mg Einmalgabe) mit Rivaroxaban (10 mg Einmalgabe) wurde ein additiver Effekt auf die Anti-Faktor Xa-Aktivität ohne weitere Auswirkungen auf die Gerinnungstests (PT, aPTT) beobachtet. Enoxaparin hatte keinen Einfluss auf die Pharmakokinetik von Rivaroxaban.
Wegen des erhöhten Blutungsrisikos ist bei Patienten, die gleichzeitig andere Antikoagulanzien erhalten, Vorsicht geboten (siehe Abschnitte 4.3 und 4.4).
NSAIDs/Entzündungshemmende und antirheumatische Arzneimittel
Bei Patienten, die gleichzeitig mit NSAIDs und Thrombozytenaggregationshemmern behandelt werden, ist Vorsicht geboten, da diese Arzneimittel in der Regel das Blutungsrisiko erhöhen und die Blutungszeit verlängern können (siehe Abschnitt 4.4).
Entzündungshemmende und antirheumatische Arzneimittel, die Salicylate enthalten, erhöhen das Risiko für Magen-Darm-Geschwüre und Blutungen.
Die gleichzeitige Anwendung (am selben Tag) einiger NSAIDs, wie Ibuprofen und Naproxen, kann die irreversible thrombozytenaggregationshemmende Wirkung von Acetylsalicylsäure abschwächen. Die klinische Relevanz dieser Wechselwirkung ist nicht bekannt. Die Verabreichung einiger NSAIDs wie Ibuprofen oder Naproxen an Patienten mit erhöhtem kardiovaskulären Risiko kann die kardioprotektive Wirkung von Acetylsalicylsäure einschränken (siehe Abschnitt 4.4).
Experimentelle Daten deuten darauf hin, dass Ibuprofen die Wirkung von niedrig dosiertem Acetylsalicylsäure auf die Thrombozytenaggregation hemmen kann, wenn es gleichzeitig verabreicht wird. In einer Studie, in der eine Einzeldosis von 400 mg Ibuprofen 8 Stunden vor oder 30 Minuten nach der Verabreichung eines schnell freisetzenden Acetylsalicylsäureprodukts (81 mg) eingenommen wurde, war die Wirkung von Acetylsalicylsäure auf die Bildung von Thromboxan oder die Thrombozytenaggregation verringert. Aufgrund der begrenzten verfügbaren Daten und der Unsicherheiten bei der Extrapolation von Ex-vivo-Daten auf die klinische Situation ist es jedoch nicht möglich, eindeutige Schlussfolgerungen hinsichtlich der regelmäßigen Anwendung von Ibuprofen zu ziehen. Bei gelegentlicher Anwendung von Ibuprofen ist eine relevante klinische Wechselwirkung unwahrscheinlich.
Thrombozytenaggregationshemmer
Nach gleichzeitiger Gabe von Acetylsalicylsäure-Thrombozytenaggregationshemmern, z. B. Ticlopidin, Clopidogrel, wurde eine klinisch relevante Verlängerung der Blutungszeit beobachtet.
Clopidogrel (300 mg Anfangsdosis gefolgt von 75 mg Erhaltungsdosis) zeigte keine pharmakokinetische Wechselwirkung mit Rivaroxaban (15 mg). Jedoch wurde bei einer Subgruppe von Patienten eine relevante Zunahme der Blutungszeit festgestellt, die nicht mit der Thrombozytenaggregation, dem P-Selektin- oder dem GPIIb/IIIa–Rezeptor–Level korrelierte.
Systemische Glukokortikoide
Systemische Glukokortikoide (mit Ausnahme von Hydrocortison als Ersatztherapie bei Morbus Addison) erhöhten das Risiko für gastrointestinale Blutungen und Geschwüre, wenn sie zusammen mit Acetylsalicylsäure verabreicht wurden.
Alkohol
Alkohol erhöhte das Risiko für gastrointestinale Geschwüre und Blutungen, wenn er zusammen mit Acetylsalicylsäure verabreicht wurde.
Digoxin und Lithium
Acetylsalicylsäure beeinträchtigt die renale Ausscheidung von Digoxin und Lithium, was zu erhöhten Plasmakonzentrationen führt. Bei Beginn und Beendigung einer Behandlung mit Acetylsalicylsäure wird eine Überwachung der Plasmakonzentrationen von Digoxin und Lithium empfohlen. Eine Dosisanpassung kann erforderlich sein.
Antidiabetika, z. B. Sulfonylharnstoffe und Insulin
Salicylate können die hypoglykämische Wirkung von Antidiabetika verstärken. Daher kann bei hohen Salicylat-Dosen eine gewisse Dosisreduzierung des Antidiabetikums angebracht sein. Eine verstärkte Blutzuckerkontrolle wird empfohlen.
Methotrexat
Acetylsalicylsäure verstärkt die hämatologische Toxizität von Methotrexat aufgrund der verminderten renalen Clearance von Methotrexat durch Acetylsalicylsäure. Daher ist die gleichzeitige Anwendung von Methotrexat (in Dosen > 15 mg/Woche) mit Acetylsalicylsäure kontraindiziert. Bei Dosen < 15 mg/Woche sollten in den ersten Wochen der Kombination wöchentliche Blutbildkontrollen durchgeführt werden. Bei auch nur leicht eingeschränkter Nierenfunktion sowie bei älteren Patienten sollte eine verstärkte Überwachung erfolgen (siehe Abschnitt 4.3).
Ciclosporin, Tacrolimus
Die gleichzeitige Anwendung von NSAIDs und Ciclosporin oder Tacrolimus kann die nephrotoxische Wirkung von Ciclosporin und Tacrolimus verstärken. Bei gleichzeitiger Anwendung dieser Wirkstoffe und Acetylsalicylsäure sollte die Nierenfunktion überwacht werden.
Valproinsäure
Es wurde berichtet, dass Acetylsalicylsäure die Bindung von Valproat an Serumalbumin verringert und dadurch dessen freie Plasmakonzentrationen im Steady State erhöht.
Phenytoin
Salicylat verringert die Bindung von Phenytoin an Plasmaalbumin. Dies kann zu einer Verringerung der Gesamtkonzentration von Phenytoin im Plasma, aber zu einer Erhöhung des freien Phenytoinanteils führen. Die ungebundene Konzentration und damit die therapeutische Wirkung scheinen dadurch nicht wesentlich verändert zu werden.
Carboanhydrasehemmer (Acetazolamid)
Kann zu schwerer Azidose und erhöhter Toxizität für das zentrale Nervensystem führen.
SSRI/SNRI
Wie bei anderen Antikoagulanzien kann bei gleichzeitiger Anwendung mit SSRI oder SNRI ein erhöhtes Blutungsrisiko bestehen, da für SSRI und SNRI eine Wirkung auf Thrombozyten beschrieben wurde.
Warfarin
Eine Umstellung von Patienten vom Vitamin-K-Antagonisten Warfarin (INR 2,0 bis 3,0) auf Rivaroxaban (20 mg) oder von Rivaroxaban (20 mg) auf Warfarin (INR 2,0 bis 3,0) erhöhte die Prothrombin-Zeit/INR (Neoplastin) supraadditiv (individuelle INR-Werte von bis zu 12 wurden beobachtet), während die Wirkungen auf aPTT, die Hemmung der Faktor Xa-Aktivität und das endogene Thrombinpotential additiv waren.
Falls ein Test der pharmakodynamischen Wirkungen von Rivaroxaban während der Umstellungszeit erwünscht ist, können die Anti-Faktor Xa-Aktivität, PiCT und Heptest verwendet werden, da diese Tests durch Warfarin nicht beeinträchtigt werden. Am vierten Tag nach der letzten Warfarindosis wiesen alle Tests (einschließlich PT, aPTT, Hemmung der Faktor Xa-Aktivität und ETP) nur die Wirkung von Rivaroxaban nach.
Falls ein Test der pharmakodynamischen Wirkungen von Warfarin während der Umstellungszeit erwünscht ist, kann die INR-Messung zum Zeitpunkt Ctrough von Rivaroxaban verwendet werden (24 Stunden nach vorheriger Einnahme von Rivaroxaban), da dieser Test zu diesem Zeitpunkt nur geringfügig durch Rivaroxaban beeinträchtigt wird.
Es wurde keine pharmakokinetische Wechselwirkung zwischen Warfarin und Rivaroxaban beobachtet.
CYP3A4-Induktoren
Die gleichzeitige Gabe von Rivaroxaban mit dem starken CYP3A4-Induktor Rifampicin führte zu einer Abnahme der mittleren AUC von Rivaroxaban um ca. 50 % und damit zu einer verminderten pharmakodynamischen Wirkung. Die gleichzeitige Gabe von Rivaroxaban und anderen starken CYP3A4-Induktoren (z.B. Phenytoin, Carbamazepin, Phenobarbital oder Johanniskraut (Hypericum perforatum)) kann ebenfalls die Plasmakonzentration von Rivaroxaban senken. Deshalb sollte die gleichzeitige Anwendung starker CYP3A4-Induktoren vermieden werden, es sei denn, der Patient wird engmaschig auf Zeichen und Symptome einer Thrombose überwacht.
Andere Begleittherapien
Bei gleichzeitiger Gabe von Rivaroxaban und Midazolam (Substrat von CYP3A4), Digoxin (Substrat von P-gp), Atorvastatin (Substrat von CYP3A4 und P-gp) oder Omeprazol (Protonenpumpenhemmer) wurden keine klinisch signifikanten pharmakokinetischen oder pharmakodynamischen Wechselwirkungen beobachtet. Rivaroxaban hat weder eine inhibierende noch induzierende Wirkung auf relevante CYP-Isoenzyme, wie z.B. CYP3A4.
Es wurde keine klinisch relevante Wechselwirkung mit Nahrungsmitteln beobachtet (siehe Abschnitt 4.2).
Eine Abschwächung der Wirkung wurde beobachtet, wenn Acetylsalicylsäure zusammen mit Aldosteronantagonisten (Spironolacton und Canrenoat), Schleifendiuretika (z. B. Furosemid), Antihypertensiva (insbesondere ACE-Hemmer) und Urikosurika (z. B. Probenecid, Benzbromaron) verabreicht wurde.
Bei gleichzeitiger Anwendung kann Metamizol die Wirkung von Acetylsalicylsäure auf die Thrombozytenaggregation verringern. Metamizol sollte daher bei Patienten, die RivaroxaASS APONTIS zur Herzschutzbehandlung einnehmen, mit Vorsicht angewendet werden.
Laborparameter
Die Gerinnungsparameter (z.B. PT, aPTT, HepTest) werden erwartungsgemäß durch die Wirkungsweise von Rivaroxaban beeinflusst (siehe Abschnitt 5.1).
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Sicherheit und Wirksamkeit von RivaroxaASS APONTIS bei schwangeren Frauen sind nicht erwiesen.
Tierexperimentelle Studien mit Rivaroxaban haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Eine Hemmung der Prostaglandinsynthese kann die Schwangerschaft und/oder die
embryonale/fetale Entwicklung ungünstig beeinflussen.
Daten aus epidemiologischen Studien weisen auf ein erhöhtes Risiko für Fehlgeburten sowie kardiale Missbildungen und Gastroschisis nach der Anwendung eines Prostaglandinsynthesehemmers in der Frühschwangerschaft hin.
Aufgrund der möglichen Reproduktionstoxizität, des intrinsischen Blutungsrisikos und der nachgewiesenen Plazentagängigkeit von Rivaroxaban, des erhöhten Risikos für Fehlgeburten sowie kardiale Missbildungen und Gastroschisis ist RivaroxaASS APONTIS während der Schwangerschaft kontraindiziert (siehe Abschnitt 4.3).
Frauen im gebärfähigen Alter sollten vermeiden, während der Behandlung mit RivaroxaASS APONTIS schwanger zu werden.
Stillzeit
Sicherheit und Wirksamkeit von RivaroxaASS APONTIS bei stillenden Frauen sind nicht erwiesen.
Tierexperimentelle Daten weisen darauf hin, dass Rivaroxaban in die Muttermilch übergeht.
Der Wirkstoff Acetylsalicylsäure und seine Abbauprodukte gehen in geringen Mengen in die Muttermilch über.
Daher ist RivaroxaASS APONTIS während der Stillzeit kontraindiziert (siehe Abschnitt 4.3). Es muss entschieden werden, ob das Stillen unterbrochen oder die Therapie abgebrochen/unterlassen werden soll, wobei der Nutzen des Stillens für das Kind und der Nutzen der Therapie für die Frau zu berücksichtigen sind.
Fertilität
Es liegen keine speziellen Studien mit RivaroxaASS APONTIS zur Untersuchung der Auswirkungen auf die Fertilität am Menschen vor. Eine Studie zur Fertilität männlicher und weiblicher Ratten zeigte keine Auswirkungen bei der Verabreichung von Rivaroxaban (siehe Abschnitt 5.3).
Acetylsalicylsäure gehört zu einer Gruppe von Arzneimitteln (NSAIDs), die die Fertilität bei Frauen beeinträchtigen können. Diese Wirkung ist nach Absetzen des Arzneimittels reversibel.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
RivaroxaASS APONTIS hat geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Während der Behandlung mit Rivaroxaban wurden Nebenwirkungen wie Synkope (gelegentlich auftretend) und Schwindel (häufig auftretend) berichtet (siehe Abschnitt 4.8). Patienten, bei denen diese Nebenwirkungen auftreten, sollten keine Fahrzeuge führen oder Maschinen bedienen.
4.8 Nebenwirkungen
Es wurden keine therapeutischen klinischen Studien mit RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln durchgeführt, jedoch wurde die Bioäquivalenz von RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln mit gleichzeitig verabreichtem Rivaroxaban und Acetylsalicylsäure durch eine klinische PK/PD-Studie (klinische Studie PAO-P8-022) nachgewiesen (siehe Abschnitte 5.1 und 5.2) .
Zusammenfassung des Sicherheitsprofils
Die während der klinischen Studie PAO-P8-022 für RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln gemeldeten Nebenwirkungen stimmten mit den bekannten Sicherheitsprofilen von Rivaroxaban und Acetylsalicylsäure überein, wenn diese als separate Arzneimittel verabreicht wurden.
In dieser Studie erhielten 67 gesunde Probanden RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln, und die am häufigsten berichteten Nebenwirkungen waren Kopfschmerzen (7,3 %) und Verstopfung (4,4 %).
Rivaroxaban
Die Sicherheit von Rivaroxaban wurde in dreizehn pivotalen Phase-III-Studien untersucht.
Insgesamt wurden 69.608 erwachsene Patienten in neunzehn Phase-III-Studien und 488 pädiatrische Patienten in zwei Phase-II-Studien und zwei Phase-III-Studien mit Rivaroxaban behandelt.
Die am häufigsten berichteten Nebenwirkungen bei Patienten unter Rivaroxaban waren Blutungen (siehe auch Abschnitt 4.4 und „Beschreibung ausgewählter Nebenwirkungen“ unten). Bei den Blutungen, die am häufigsten gemeldet wurden, handelte es sich um Epistaxis (4,5 %) und Blutungen im Gastrointestinaltrakt (3,8 %).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen, die bei der Behandlung mit Rivaroxaban und Acetylsalicylsäure, entweder als Monotherapie oder in Kombination, berichtet wurden, sind in Tabelle 1 unten nach Systemorganklassen (in MedDRA) und Häufigkeit zusammengefasst.
Die Häufigkeitsangaben werden gemäß den folgenden Kategorien definiert:
Sehr häufig (≥ 1/10)
häufig (≥ 1/100, < 1/10)
gelegentlich (≥ 1/1.000, < 1/100)
selten (≥ 1/10.000, < 1/1.000)
sehr selten (< 1/10.000)
nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
| Häufig | Gelegentlich | Selten | Sehr selten | Nicht bekannt |
| Erkrankungen des Blutes und des Lymphsystems | ||||
| Anämie (einschl. entsprechender Laborparameter) | Thrombozytose (einschl. erhöhter Thrombozyten-zahl)a,b, Thrombozytope-niea | Blutungen (einschl. Nasenbluten, Zahnfleischbluten, Hautblutungen oder Blutungen im Urogenitaltrakt mit möglicherweise verlängerter Blutungszeit)c | Hämolysec, hämolytische Anämiec | |
| Erkrankungen des Immunsystems | ||||
Allergische Reaktiona, allergische Dermatitisa, Angioödem und allergisches Ödema | Überempfindlich-keit (einschl. Überempfindlich-keitsreaktionen der Haut, der Atemwege, des Magen-Darm-Trakts und des Herz-Kreislauf-Systems, insbesondere bei Asthmatikern)c | Anaphylaktische Reaktionen einschließlich anaphylaktischer Schocka | ||
| Erkrankungen des Nervensystems | ||||
Schwindela, Kopfschmerzena | Zerebrale und intrakranielle Blutungena,c, Synkopea | |||
| Augenerkrankungen | ||||
| Augeneinblutungen (einschl. Bindehaut-einblutung)a | ||||
| Herzerkrankungen | ||||
| Tachykardiea | ||||
| Gefäßerkrankungen | ||||
| Hypotoniea, Hämatomea | ||||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | ||||
| Epistaxisa, Hämoptysea | Eosinophile Pneumoniea | |||
| Erkrankungen des Gastrointestinaltrakts | ||||
Zahnfleischblutena, gastrointestinale Blutung (einschl. Rektalblutung)a,c, gastrointestinale und abdominale Schmerzena,c, Dyspepsiea,c, Übelkeita.c, Verstopfunga,b, Durchfalla,c, Erbrechena,b,c, Sodbrennenc | Trockener Munda, Magen-Darm-Geschwürc Magen-Darm-Blutungc, Eisenmangel-anämiec, Magen-Darm-Entzündungc | |||
| Leber- und Gallenerkrankungen | ||||
| Transaminasen-anstiega | Leberfunktionsstö-runga, Anstieg von Bilirubina, Anstieg von alkalischer Phosphatase im Bluta,b, Anstieg der GGTa,b | Gelbsuchta, Anstieg von konjugiertem Bilirubin (mit oder ohne gleichzeitigem ALT Anstieg)a, Cholestasea, Hepatitis (einschließlich | ||
| hepatozelluläre Schädigung)a | ||||
| Erkrankungen der Haut und des Unterhautgewebes | ||||
| Pruritus (einschl. gelegentlicher Fälle von generalisiertem Pruritus)a, Hautrötunga, Ekchymosea, kutane und subkutane Blutunga | Urtikariaa, Hautreaktion (einschl. sehr seltener Fälle von Erythema multiforme)c | Stevens-Johnson-Syndrom/ toxisch epidermale Nekrolysea, DRESS-Syndroma | ||
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | ||||
| Schmerzen in den Extremitätena,b | Hämarthrosa | Blutung in einen Muskela | Kompartment-syndrom als Folge von Blutungena | |
| Erkrankungen der Nieren und Harnwege | ||||
| Blutung im Urogenitaltrakt (einschl. Hämaturie und Menorrhagied)a, Einschränkung der Nierenfunktion (einschl. Kreatinin-Anstieg im Blut, Harnstoff-Anstieg im Blut)a | Akutes Nierenversagenc, Nierenfunktions-störungc | Nierenversagen/ akutes Nierenversagen als Folge einer Hypoperfusion, ausgelöst durch eine Blutunga, Antikoagulanzien-assoziierte Nephropathiea | ||
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | ||||
| Fiebera,b, periphere Ödemea, verminderte Leistungsfähigkeit (einschl. Müdigkeit, Asthenie)a | Sich unwohl fühlen (inkl. Unpässlichkeit)a | Lokale Ödemea,b | ||
| Untersuchungen | ||||
| Anstieg von LDHa,b, Anstieg von Lipasea,b, Anstieg von Amylasea,b | ||||
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | ||||
| Blutung nach einem Eingriff (einschl. postoperativer Anämie und Wundblutung)a, Blutergussa, Wundsekretiona,b | Vaskuläres Pseudoaneurysmaa,e | |||
| Stoffwechsel- und Ernährungsstörungen | ||||
| Hypoglykämiec, fraktionierte Harnsäureausscheid ungc, Gichtc | ||||
a: beobachtet bei Rivaroxaban in Kombination mit Acetylsalicylsäure
b: beobachtet bei Rivaroxaban in Kombination mit Acetylsalicylsäure bei der Prophylaxe von VTE bei erwachsenen Patienten, die sich einer elektiven Hüft- oder Kniegelenkersatzoperation unterzogen haben
c: beobachtet bei Monotherapie mit Acetylsalicylsäure
d: Bei gleichzeitiger Gabe von Rivaroxaban und Acetylsalicylsäure bei der Behandlung der TVT, LE sowie Prophylaxe von deren Rezidiven sehr häufig bei Frauen < 55 Jahre beobachtet.
e: Bei gleichzeitiger Gabe von Rivaroxaban und Acetylsalicylsäure bei der Prophylaxe atherothrombotischer Ereignisse bei Patienten nach einem ACS (nach perkutaner Koronarintervention) gelegentlich beobachtet.
Tabelle 1: Tabellarische Zusammenfassung der Nebenwirkungen einer Behandlung mit Rivaroxaban und Acetylsalicylsäure, entweder als Monotherapie oder in Kombination
Beschreibung ausgewählter Nebenwirkungen
Aufgrund seiner pharmakologischen Wirkungsweise kann die Anwendung von Rivaroxaban mit einem erhöhten Risiko okkulter oder sichtbarer Blutungen aus jedem Gewebe oder Organ verbunden sein, die zu einer posthämorrhagischen Anämie führen können. Anzeichen, Symptome und Schwere (einschließlich eines tödlichen Ausgangs) variieren je nach Lokalisation und Grad oder Ausmaß der Blutung und/oder Anämie (siehe Abschnitt 4.9 „Maßnahmen bei Blutungen“).
In den klinischen Studien wurden Schleimhautblutungen (z.B. Nasenbluten, gingivale, gastrointestinale, urogenitale einschließlich ungewöhnlicher vaginaler oder verstärkter Menstruationsblutungen) und Anämie während der Langzeitbehandlung unter Rivaroxaban häufiger beobachtet als unter VKA Behandlung. Deshalb könnte zusätzlich zur angemessenen klinischen Überwachung eine Laboruntersuchung des Hämoglobins/Hämatokrits zur Erkennung okkulter Blutungen und zur Bestimmung der klinischen Bedeutung offenkundiger Blutungen von Nutzen sein, wenn dieses für angemessen gehalten wird.
Das Blutungsrisiko kann bei bestimmten Patientengruppen erhöht sein, wie z.B. bei Patienten mit nicht eingestellter, schwerer arterieller Hypertonie und/oder bei Patienten, mit gleichzeitiger die Hämostase beeinflussender Behandlung (siehe Abschnitt 4.4 „Blutungsrisiko“). Die Menstruationsblutung kann an Intensität und/oder Dauer zunehmen. Blutungskomplikationen können sich als Schwächegefühl, Blässe, Schwindel, Kopfschmerzen oder unerklärliche Schwellung sowie Dyspnoe und unerklärlicher Schock zeigen. Als Folgen einer Anämie wurden in einigen Fällen Symptome einer kardialen Ischämie wie Brustschmerz oder Angina pectoris beobachtet.
Bekannte Komplikationen infolge schwerer Blutungen, wie ein Kompartmentsyndrom und Nierenversagen aufgrund einer Hypoperfusion sowie eine Antikoagulanzien-assoziierte Nephropathie, wurden unter Rivaroxaban berichtet. Deshalb muss bei der Beurteilung eines jeden Patienten unter Behandlung mit Antikoagulanzien die Möglichkeit einer Blutung in Betracht gezogen werden.
Es gibt seltene bis sehr seltene Berichte über schwere Blutungen im Zusammenhang mit der Anwendung von Acetylsalicylsäure, wie z. B. Hirnblutungen, insbesondere bei Patienten mit unkontrollierter Hypertonie und/oder unter gleichzeitiger Antikoagulanzientherapie, die in Einzelfällen lebensbedrohlich sein können.
Bei Patienten mit schwerem Glucose-6-Phosphat-Dehydrogenase-Mangel wurde während der Behandlung mit Acetylsalicylsäure über Hämolyse und hämolytische Anämie berichtet.
Blutungen, wie Nasenbluten, Zahnfleischbluten, Hautblutungen oder Blutungen im Urogenitaltrakt mit möglicherweise verlängerter Blutungszeit (siehe Abschnitt 4.4). Dieser Effekt kann nach der Verabreichung von Acetylsalicylsäure 4 bis 8 Tage anhalten.
Bei einer vorbestehenden Schädigung der Darmschleimhaut können sich nach der Verabreichung von Acetylsalicylsäure multiple Membranen im Darmlumen bilden, die möglicherweise zu einer Stenose führen können. Bei Auftreten von schwarzem Stuhl oder blutigem Erbrechen (Anzeichen einer schweren Magenblutung) muss unverzüglich ein Arzt benachrichtigt werden.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels.
Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de anzuzeigen.
4.9 Überdosierung
Rivaroxaban
In seltenen Fällen wurde über Überdosierungen von Rivaroxaban mit bis zu 1.960 mg berichtet. Im Falle einer Überdosierung sollte der Patient sorgfältig auf Blutungskomplikationen oder andere Nebenwirkungen überwacht werden (siehe Abschnitt „Maßnahmen bei Blutungen“).
Ein spezifisches, neutralisierendes Arzneimittel (Andexanet alfa) zur Antagonisierung der pharmakodynamischen Wirkung von Rivaroxaban ist verfügbar (siehe Fachinformation von Andexanet alfa).
Um die Resorption von Rivaroxaban bei Überdosierung zu vermindern, kann der Einsatz von Aktivkohle in Betracht gezogen werden.
Maßnahmen bei Blutungen
Beim Auftreten einer Blutungskomplikation bei mit Rivaroxaban behandelten Patienten sollte die nächste Einnahme von Rivaroxaban verschoben oder die Therapie, soweit erforderlich, abgebrochen werden. Rivaroxaban hat eine Halbwertszeit von etwa 5 bis 13 Stunden (siehe Abschnitt 5.2). Die Maßnahmen sollten individuell an den Schweregrad und den Blutungsort angepasst werden. Eine angemessene symptomatische Behandlung wie etwa eine mechanische Kompression (z.B. bei schwerer Epistaxis), chirurgische Hämostase mit Verfahren zur Blutungskontrolle, Flüssigkeitsersatz und Kreislaufunterstützung, Blutprodukte (Erythrozytenkonzentrat oder gefrorenes Frischplasma, abhängig von einhergehender Anämie oder Koagulopathie) oder Thrombozytenkonzentrat könnte bei Bedarf angewendet werden.
Wenn eine Blutung durch die o.g. Maßnahmen nicht beherrscht werden kann, sollte eines der folgenden Prozedere erwogen werden: entweder die Gabe eines spezifischen, die Wirkung von Faktor-Xa-Inhibitoren neutralisierenden Arzneimittels (Andexanet alfa), welches die pharmakodynamische Wirkung von Rivaroxaban antagonisiert; alternativ die Gabe eines spezifischen Prokoagulans, wie z.B. ein Prothrombin Komplex Konzentrat (PPSB), ein aktiviertes Prothrombin Komplex Konzentrat (aPCC) oder ein rekombinanter Faktor VIIa (r-FVIIa). Zurzeit liegen jedoch nur sehr begrenzte klinische Erfahrungen mit der Anwendung dieser Arzneimittel bei mit Rivaroxaban behandelten Patienten vor. Die Empfehlung beruht ebenso auf begrenzten präklinischen Daten. Eine erneute Gabe von rekombinantem Faktor VIIa sollte in Abhängigkeit der Besserung der Blutung erwogen und titriert werden. Zur Behandlung schwerer Blutungen sollte -wenn verfügbar- ein Hämostaseologe hinzugezogen werden (siehe Abschnitt 5.1).
Es ist nicht zu erwarten, dass Protaminsulfat und Vitamin K die antikoagulatorische Wirkung von Rivaroxaban beeinflussen. Es liegen begrenzte Erfahrungen zur Anwendung von Tranexamsäure und keine Erfahrungen mit Aminokapronsäure und Aprotinin bei Patienten vor, die mit Rivaroxaban behandelt wurden. Es gibt weder wissenschaftliche Gründe für einen Nutzen noch Erfahrungen mit der Gabe des systemischen Hämostatikums Desmopressin bei Patienten, die mit Rivaroxaban behandelt werden. Wegen seiner hohen Plasmaproteinbindung ist nicht zu erwarten, dass Rivaroxaban dialysierbar ist.
Acetylsalicylsäure
Unterschieden werden die chronische Überdosierung von Acetylsalicylsäure mit überwiegend zentralnervösen Störungen wie Benommenheit, Schwindel, Verwirrtheit oder Übelkeit ("Salicylismus") und die akute Intoxikation.
Im Vordergrund einer akuten Acetylsalicylsäure-Vergiftung steht eine schwere Störung des Säure-Basen-Gleichgewichtes. Bereits im therapeutischen Dosisbereich kommt es zu einer respiratorischen Alkalose infolge gesteigerter Atmung. Sie wird durch eine erhöhte renale Ausscheidung von Hydrogencarbonat kompensiert, so dass der pH-Wert des Blutes normal ist. Bei toxischen Dosen reicht diese Kompensation nicht mehr aus und der pH-Wert sowie die Hydrogencarbonatkonzentration im Blut sinken ab. Der PCO2-Wert des Plasmas kann zeitweilig normal sein. Es liegt scheinbar das Bild einer metabolischen Azidose vor. Tatsächlich aber handelt es sich um eine Kombination von respiratorischer und metabolischer Azidose. Die Ursachen hierfür sind: Einschränkung der Atmung durch toxische Dosen, Anhäufung von Säure, zum Teil durch verminderte renale Ausscheidung (Schwefel- und Phosphorsäure sowie Salicylsäure, Milchsäure, Acetessigsäure u.a.) infolge einer Störung des Kohlenhydrat-Stoffwechsels. Hierzu tritt eine Störung des Elektrolythaushaltes auf. Es kommt zu größeren Kaliumverlusten.
Symptome der akuten Intoxikation
Die Symptome bei leichteren Graden einer akuten Vergiftung (200 - 400 µg/ml): Neben Störungen des Säure-Basen-Gleichgewichtes, des Elektrolythaushaltes (z.B. Kaliumverluste), Hypoglykämie, Hautausschlägen sowie gastrointestinalen Blutungen werden Hyperventilation, Ohrensausen, Übelkeit, Erbrechen, Beeinträchtigung von Sehen und Hören, Kopfschmerzen, Schwindel, Verwirrtheitszustände beobachtet.
Bei schweren Vergiftungen (über 400 µg/ml) können Delirien, Tremor, Atemnot, Schweißausbrüche, Exsikkose, Hyperthermie und Koma auftreten. Bei Intoxikationen mit letalem Ausgang tritt der Tod in der Regel durch Versagen der Atemfunktion ein.
Therapie der Intoxikation
Die Therapiemöglichkeiten zur Behandlung einer Acetylsalicylsäureintoxikation richten sich nach Ausmaß, Stadium und klinischen Symptomen der Intoxikation. Sie entsprechen den üblichen Maßnahmen zur Verminderung der Resorption des Wirkstoffs, Kontrolle des Wasser- und Elektrolythaushaltes sowie der gestörten Temperaturregulation und Atmung. Im Vordergrund stehen Maßnahmen, die der Beschleunigung der Ausscheidung und der Normalisierung des Säure-Basen- und Elektrolythaushaltes dienen. Neben Infusionslösungen mit Natriumhydrogencarbonat und Kaliumchlorid werden auch Diuretika verabreicht. Die Reaktion des Harns soll basisch sein, damit der Ionisationsgrad der Salicylate zu- und damit die Rückdiffusionsrate in den Tubuli abnimmt.
Eine Kontrolle der Blut-Werte (pH, PCO2, Hydrogencarbonat, Kalium u. a.) ist sehr zu empfehlen. In schweren Fällen kann eine Hämodialyse notwendig sein.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antithrombotische Mittel, direkte Faktor-Xa-Inhibitoren, Thrombozytenaggregationshemmer, exkl. Heparin, ATC-Code: B01AF51
RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln kombinieren zwei Antithrombotika zur Vorbeugung atherothrombotischer Ereignisse.
Wirkmechanismus
Rivaroxaban
Rivaroxaban ist ein hoch selektiver, direkter Inhibitor von Faktor Xa, der oral bioverfügbar ist. Inhibition von Faktor Xa unterbricht den intrinsischen und extrinsischen Weg der Blutgerinnungskaskade, wobei sowohl die Bildung von Thrombin als auch die Entstehung von Thromben inhibiert wird. Rivaroxaban inhibiert Thrombin (aktivierter Faktor II) nicht und es konnte kein Einfluss auf die Thrombozyten gezeigt werden.
Acetylsalicylsäure
Acetylsalicylsäure hat eine irreversible thrombozytenaggregationshemmende Wirkung. Diese Wirkung wird durch die Acetylierung der Cyclooxygenase erreicht. Dadurch wird irreversibel die Bildung von Thromboxan A2 (einem die Thrombozytenaggregation fördernden und vasokonstringierend wirkenden Prostaglandin) in den Thrombozyten gehemmt. Dieser Effekt ist dauerhaft und hält gewöhnlich für die gesamte achttägige Lebensdauer eines Thrombozyten an.
Paradoxerweise hemmt die Acetylsalicylsäure auch die Bildung von Prostacyclin (einem thrombozytenaggregationshemmenden aber vasodilatorisch wirksamen Prostaglandin) in den Endothelzellen der Gefäßwände. Dieser Effekt ist vorübergehend.
Sobald die Acetylsalicylsäure aus dem Blut ausgewaschen ist, produzieren die kernhaltigen Endothelzellen wieder Prostacyclin.
Infolge dessen bewirkt Acetylsalicylsäure bei einmal täglicher Gabe in niedriger Dosierung (< 100 mg /Tag) eine Blockade von Thromboxan A2 in den Thrombozyten ohne ausgeprägte Beeinträchtigung der Prostacyclinbildung.
Pharmakodynamische Wirkungen
Beim Menschen wurde eine dosisabhängige Inhibition der Faktor Xa-Aktivität beobachtet. Die Prothrombinzeit (PT) wird von Rivaroxaban bei Verwendung von Neoplastin als Reagenz dosisabhängig und in enger Korrelation zur Plasmakonzentration (r = 0,98) beeinflusst. Andere Reagenzien können zu anderen Ergebnissen führen. Die Ablesung der PT muss in Sekunden erfolgen, da der INR Test nur für Kumarine kalibriert und validiert ist, und nicht für andere Antikoagulanzien verwendet werden kann.
In einer klinischen pharmakologischen Studie über die Aufhebung der pharmakodynamischen Effekte von Rivaroxaban bei gesunden Erwachsenen (n=22) wurde die Wirkung zweier verschiedener Arten von PCC, einem 3-Faktoren-PCC (Faktoren II, IX und X) und einem 4-Faktoren-PCC (Faktoren II, VII, IX und X), jeweils in Einzeldosen (50 IE/kg), ausgewertet. Das 3-Faktoren-PCC reduzierte die mittlere Neoplastin-PT um etwa 1,0 Sekunde innerhalb von 30 Minuten, während mit dem 4-Faktoren-PCC eine Reduzierung um etwa 3,5 Sekunden beobachtet wurde. Im Gegensatz zum 4-Faktoren-PCC hatte das 3-Faktoren-PCC einen stärkeren und schnelleren Gesamteffekt, die Veränderungen in der endogenen Thrombinbildung aufzuheben (siehe Abschnitt 4.9).
Die aktivierte partielle Thromboplastinzeit (aPTT) und der HepTest werden ebenfalls dosisabhängig verlängert. Sie werden jedoch nicht zur Bestimmung der pharmakodynamischen Wirkung von Rivaroxaban empfohlen. Während der Behandlung mit Rivaroxaban ist ein Monitoring der Gerinnungsparameter in der klinischen Routine nicht erforderlich. Wenn dieses jedoch klinisch angezeigt ist, können die Rivaroxaban-Spiegel mit kalibrierten quantitativen Anti-Faktor Xa-Tests bestimmt werden (siehe Abschnitt 5.2).
Klinische Wirksamkeit und Sicherheit
Es wurden keine therapeutischen klinischen Studien mit RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln durchgeführt, jedoch wurde die Bioäquivalenz von RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln mit gleichzeitig verabreichtem Rivaroxaban und Acetylsalicylsäure nachgewiesen (klinische Studie PAO-P8-022) (PK-Parameter siehe Abschnitt 5.2). Der Nachweis der pharmakodynamischen Wirkung von RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln basierte auf einem Surrogatmarker, nämlich der Hemmung der Thromboxan-B2 (TxB2)-Synthese, der als weithin akzeptierter Surrogatmarker für die Thrombozytenaggregation und auch für die Wirksamkeit in der Sekundärprävention kardiovaskulärer Ereignisse gilt.
PD-Äquivalenz von RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln mit gleichzeitig verabreichten Rivaroxaban- und Acetylsalicylsäure-Tabletten (klinische Studie PAO-P8-022)
Das primäre pharmakodynamische (PD) Ziel dieser Studie war es, die Äquivalenz nach mehrfacher oraler Verabreichung zwischen RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln und der einzelnen Tablette Acetylsalicylsäure, die gleichzeitig mit Rivaroxaban verabreicht wurde, anhand der Surrogatmarker-Thromboxan-B2-Spiegel (TxB2) nachzuweisen. In dieser Studie wurden 41 gesunde Probanden mit dem Testprodukt (1 x RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln zweimal täglich (im Abstand von ca. 12 Stunden) über 8 aufeinanderfolgende Tage (insgesamt 16 Verabreichungen) behandelt. 42 gesunde Probanden (darunter 10 adipöse) wurden mit dem Referenzprodukt 1 (1 × 2.5 mg Rivaroxaban (Xarelto®) Filmtabletten) behandelt, das 8 Tage lang zweimal täglich morgens und abends (im Abstand von ca. 12 Stunden) verabreicht wurde, insgesamt 16 Verabreichungen, und Referenzprodukt 2 (1 × 100 mg Acetylsalicylsäure (Aspirin® ) Tablette) einmal täglich (QD) morgens über 8 aufeinanderfolgende Tage, insgesamt 8 Verabreichungen. Bei der morgendlichen Verabreichung wurden Referenz-1 und Referenz-2 gleichzeitig verabreicht.
Die folgenden PD-Parameter wurden nach 8 aufeinanderfolgenden Verabreichungstagen geschätzt, um die therapeutische Äquivalenz nachzuweisen:
- TxB2 Konzentration nach 24 Stunden (C24) (Tabelle 2)
- TxB2 Fläche unter der Konzentrations-Zeit-Kurve vom Zeitpunkt Null bis 24 Stunden (AUC0-24) (Tabelle 2)
- Ansprechen der Probanden auf die Behandlung (Test oder Referenz) (Tabelle 3)
| Parameter | Geometrische LS-Mittelwertea | 95 %-Konfidenzintervalle (%) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Behandlung-3 (Test) N=38 | Behandlung-4 (Referenz) N=40 | Verhältnis | |||||||||
| (%) | Unterer | Oberer | |||||||||
| C24 | 2,41 | 4,45 | 54,19 | 49,07 | 59,86 | ||||||
| AUC0-24 | 25,54 | 41,48 | 61,56 | 55,00 | 68,91 | ||||||
a Einheiten sind ng/ml für C24 und ng·h/ml für AUC24
Tabelle 2 - Vergleich der statistischen Ergebnisse für TxB2 nach 8 aufeinanderfolgenden Verabreichungstagen (PAO P8-022)
Die Schätzung der Äquivalenzgrenze basierte auf dem angestrebten therapeutischen Bereich des Surrogatmarkers TxB2 (1 ng/mL bis 10 ng/mL), was einer Hemmung von TxB2 > 97 % entspricht. Nach 8 aufeinanderfolgenden Verabreichungstagen lag die Obergrenze des 95 %-Konfidenzintervalls (KI), berechnet aus dem Exponentialwert der ln-transformierten Parameter C24 in der Testgruppe und in der Referenzgruppe, mit Werten von 2,59 ng/ml bzw. 4,77 ng/ml innerhalb des therapeutischen Zielbereichs (< 10 ng/ml) (s. Tabelle 2).
Nach 8 aufeinanderfolgenden Verabreichungstagen betrugen die Test/Referenz-Verhältnisse (95 % KI) 54,19 % (49,07–59,86 %) für C24 und 61,56 % (55,00–68,91 %) für AUC24 . Die statistischen Ergebnisse zeigen, dass die Test-/Referenzverhältnisse der geometrischen LS-Mittelwerte und das 95 %-KI von C24 und AUC0-24 innerhalb der Äquivalenzgrenzen lagen (siehe Tabelle 2). Auf der Grundlage vergleichbarer Ergebnisse der Surrogatmarker-TxB2-Spiegel wird das Testprodukt als therapeutisch äquivalent zum Referenzprodukt bewertet, das gesunden erwachsenen Probanden und Probanden mit Adipositas unter Fastenbedingungen verabreicht wurde.
Das Ansprechen der Probanden auf die Behandlung (Test oder Referenz) wurde ebenfalls bewertet und kategorisiert. Die Probanden wurden als Responder (Hemmung als erfolgreiche Behandlung: I24 > 97 %, Responder mit unvollständiger Hemmung: I24 ≥ 95 % und ≤ 97 %) oder Non-Responder (Hemmung als Behandlungsversagen: I24< 95 %) kategorisiert (Tabelle 3).
Tabelle 3 enthält eine Zusammenfassung des Ansprechens der Probanden auf ASS nach 8-tägiger oraler Verabreichung des FDC-Produkts (Test – zweimal täglich verabreicht) und der gleichzeitigen Verabreichung von Xarelto® (zweimal täglich) und Aspirin® (100 mg einmal täglich) basierend auf den Hemmungskategorien des Surrogatmarkers TxB2.
| Behandlung | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Behandlung-3 (Test) (N=42) | Behandlung-4 (Referenz) (N=42) | ||||||||||||
| Ansprechen | n | (%) | n | (%) | |||||||||
| Responder (I24 > 97 %) | 40 | 100,00 | 41 | 97,62 | |||||||||
Unvollständiger Responder (I24 ≥ 95 % und ≤ 97%) | 0 | 0,00 | 1 | 2,38 | |||||||||
| Nicht-Responder (I24 < 95 %) | 0 | 0,00 | 0 | 0 | |||||||||
Tabelle 3 - Zusammenfassung des Ansprechens der Probanden am Tag 8 nach Mehrfachdosierung – Pharmakodynamische Population (PAO P8-022)
Nach 8 Tagen Behandlung sprachen alle Probanden (100 %) auf das Testprodukt an (I24 > 97 %) und 41 von 42 Probanden (97,62 %) sprachen auf das Referenzprodukt an (I24 > 97 %), was auf einen gleichwertigen Hemmungsgrad zwischen Test- und Referenzformulierung hindeutet (siehe Tabelle 3).
RivaroxaASS APONTIS zeigte im Vergleich zur Standardbehandlung, d. h. der gleichzeitigen Verabreichung von Rivaroxaban und ASS, eine ähnliche therapeutische Wirkung hinsichtlich der Prävention atherothrombotischer Ereignisse (über den Surrogatmarker TxB2), trotz des Unterschieds in der Dosierung der ASS-Komponente (zweimal täglich vs. einmal täglich).
Rivaroxaban
ACS
Das klinische Entwicklungsprogramm für Rivaroxaban wurde geplant, um die Wirksamkeit von Rivaroxaban bei der Prophylaxe kardiovaskulärer (KV) Mortalität, Myokardinfarkt (MI) oder Schlaganfall bei Patienten mit kürzlich aufgetretenem ACS (ST-Streckenhebungs-Myokardinfarkt [STEMI], Nicht-ST-Streckenhebungs-Myokardinfarkt [NSTEMI] oder instabiler Angina [IA]) zu zeigen. In der pivotalen doppelblinden ATLAS ACS 2 TIMI 51-Studie wurden 15.526 Patienten im Verhältnis 1:1:1 einer von drei Behandlungsgruppen randomisiert zugeteilt: Rivaroxaban 2,5 mg oral zweimal täglich, 5 mg oral zweimal täglich oder Placebo zweimal täglich zusätzlich verabreicht zu ASS allein oder zu ASS plus einem Thienopyridin (Clopidogrel oder Ticlopidin). Patienten mit einem ACS, die jünger als 55 Jahre waren, hatten zusätzlich entweder Diabetes mellitus oder einen vorangegangenen Myokardinfarkt. Die mittlere Behandlungszeit lag bei 13 Monaten, insgesamt betrug die Behandlungsdauer bis nahezu 3 Jahre. 93,2 % der Patienten erhielten gleichzeitig ASS zusammen mit einer Thienopyridin-Behandlung und 6,8 % erhielten nur ASS. Von den Patienten, die eine duale plättchenhemmende Therapie erhielten, bekamen 98,8 % Clopidogrel, 0,9 % bekamen Ticlopidin und 0,3 % bekamen Prasugrel. Die Patienten erhielten die erste Dosis Rivaroxaban frühestens 24 Stunden und bis zu 7 Tage (im Mittel 4,7 Tage) nach Einweisung in ein Krankenhaus, jedoch so schnell wie möglich nach Stabilisierung des ACS-Ereignisses, einschließlich Revaskularisationsmaßnahmen, und zu dem Zeitpunkt, an dem eine Therapie mit parenteral verabreichten Antikoagulanzien üblicherweise beendet würde.
Beide Rivaroxaban-Regimes (2,5 mg zweimal täglich und 5 mg zweimal täglich) erwiesen sich als effektiv zur weiteren Reduzierung des Auftretens von kardiovaskulären Ereignissen zusätzlich zur thrombozytenaggregationshemmenden Standardtherapie. Die Verabreichung von 2,5 mg zweimal täglich verringerte die Mortalität und es gibt Belege dafür, dass diese niedrigere Dosis mit einem verringerten Blutungsrisiko einherging. Deswegen wird Rivaroxaban 2,5 mg zweimal täglich, zusätzlich zu Acetylsalicylsäure (ASS) allein oder zu ASS plus Clopidogrel oder Ticlopidin, zur Prophylaxe atherothrombotischer Ereignisse bei erwachsenen Patienten nach einem ACS mit erhöhten kardialen Biomarkern empfohlen.
Im Vergleich zu Placebo verringerte Rivaroxaban signifikant den primären kombinierten Endpunkt kardiovaskuläre Mortalität, MI oder Schlaganfall. Der Nutzen war hauptsächlich auf eine Verringerung der kardiovaskulären Mortalität und Myokardinfarkt-Rate zurückzuführen und ergab sich früh mit einem konstanten Effekt über die gesamte Behandlungszeit (siehe Tabelle 4 und Abbildung 1). Auch der erste sekundäre Endpunkt (Gesamtmortalität, MI oder Schlaganfall) wurde signifikant verringert. Eine zusätzliche, retrospektive Analyse zeigte eine nominelle signifikante Reduktion der Inzidenz von Stentthrombosen im Vergleich zu Placebo (siehe Tabelle 4). Die Inzidenzraten für den primären Sicherheitsendpunkt (schwere Blutungen nach der TIMI-Definition, die nicht im Zusammenhang mit einer Bypass-Operation stehen) waren bei mit Rivaroxaban behandelten Patienten höher als bei Patienten, die Placebo erhielten (siehe Tabelle 6). Allerdings waren die Inzidenzraten zwischen Rivaroxaban und Placebo ausgewogen im Hinblick auf Blutungsereignisse mit Todesfolge, einer mit intravenös verabreichten inotropen Arzneimitteln behandelten Hypotonie und operativen Eingriffen zur Behandlung anhaltender Blutungen.
In Tabelle 5 werden die Ergebnisse zur Wirksamkeit bei Patienten, die eine perkutane Koronarintervention (PCI) erhielten, dargestellt. Die Ergebnisse zur Sicherheit bei dieser Subgruppe der Patienten mit PCI waren vergleichbar mit den Gesamt-Sicherheitsergebnissen.
Patienten mit erhöhten Werten der Biomarker (Troponin oder CK-MB) und ohne anamnestischen Schlaganfall/TIA stellten 80 % der Studienpopulation. Die Ergebnisse dieser Patientenpopulation waren ebenfalls konsistent mit den Gesamt-Wirksamkeits- und Sicherheitsergebnissen.
| Studienpopulation | Patienten mit kürzlich aufgetretenem akuten Koronarsyndroma) | ||||
| Behandlungsdosis | Rivaroxaban 2,5 mg, zweimal täglich, N=5.114 n (%) Hazard Ratio (HR) (95% KI) p-Wertb) | Placebo N=5.113 n (%) | |||
| Kardiovaskuläre Mortalität, MI oder Schlaganfall | 313 (6,1%) 0.84 (0,72, 0,97) p = 0,020* | 376 (7,4%) | |||
| Gesamtmortalität, MI oder Schlaganfall | 320 (6,3%) 0,83 (0,72, 0,97) p = 0,016* | 386 (7,5%) | |||
| Kardiovaskuläre Mortalität | 94 (1,8%) 0,66 (0,51, 0,86) p = 0,002** | 143 (2,8%) | |||
| Gesamtmortalität | 103 (2,0%) 0,68 (0,53, 0,87) p = 0,002** | 153 (3,0%) | |||
| MI | 205 (4,0%) 0,90 (0,75, 1,09) p = 0,270 | 229 (4,5%) | |||
| Schlaganfall | 46 (0,9%) 1,13 (0,74, 1,73) p = 0,562 | 41 (0,8%) | |||
| Stentthrombose | 61 (1,2%) 0,70 (0,51, 0,97) p = 0,033** | 87 (1,7%) | |||
- a) modifizierter Intent-to-Treat-Datensatz (Intent-to-Treat-Gesamt-Datensatz für Stentthrombose)
- b) vs. Placebo; Log-Rank p-Wert
* statistisch überlegen
** nominell signifikant
Tabelle 4: Ergebnisse zur Wirksamkeit aus Phase-III-ATLAS ACS 2 TIMI 51
| Studienpopulation | Patienten mit kürzlich aufgetretenem akuten Koronarsyndrom, die eine PCI erhielten a) | ||||
| Behandlungsdosis | Rivaroxaban 2,5 mg, zweimal täglich, N=3.114 n (%) Hazard Ratio (95 % KI) p-Wertb) | Placebo N=3.096 n (%) | |||
| Kardiovaskuläre Mortalität, MI oder Schlaganfall | 153 (4,9%) 0,94 (0,75, 1,17) p = 0,572 | 165 (5,3%) | |||
| Kardiovaskuläre Mortalität | 24 (0,8%) 0,54 (0,33, 0,89) p = 0,013** | 45 (1,5%) | |||
| Gesamtmortalität | 31 (1,0%) 0,64 (0,41, 1,01) p = 0,053 | 49 (1,6%) | |||
| MI | 115 (3,7%) 1,03 (0,79, 1,33) p = 0,829 | 113 (3,6%) | |||
| Schlaganfall | 27 (0,9%) 1,30 (0,74, 2,31) p = 0,360 | 21 (0,7%) | |||
| Stentthrombose | 47 (1,5%) 0,66 (0,46, 0,95) p = 0,026** | 71 (2,3%) | |||
- a) modifizierter Intent-to-Treat-Datensatz (Intent-to-Treat-Gesamt-Datensatz für Stentthrombose)
- b) vs. Placebo; Log-Rank p-Wert
** nominell signifikant
Tabelle 5: Ergebnisse zur Wirksamkeit aus Phase-III-ATLAS ACS 2 TIMI 51 für Patienten, die eine PCI erhielten
| Studienpopulation | Patienten mit kürzlich aufgetretenem akuten Koronarsyndroma) | ||||
| Behandlungsdosis | Rivaroxaban 2,5 mg, zweimal täglich, N=5.115 n (%) Hazard Ratio (95 % KI) p-Wertb) | Placebo N=5.125 n(%) | |||
| Schwere Blutungen nach der TIMI-Definition, die nicht im Zusammenhang mit einer Bypass-Operation stehen | 65 (1,3%) 3,46 (2,08, 5,77) p = < 0,001* | 19 (0,4%) | |||
| Blutungsereignisse mit Todesfolget | 6 (0,1%) 0,67 (0,24, 1,89) p = 0,450 | 9 (0,2%) | |||
| Symptomatische intrakranielle Blutung | 14 (0,3%) 2,83 (1,02, 7,86) p = 0,037 | 5 (0,1%) | |||
| Hypotonie, die mit intravenös verabreichten inotropen Arzneimitteln behandelt werden muss | 3 (0,1%) | 3 (0,1%) | |||
| Operativer Eingriff zur Behandlung anhaltender Blutungen | 7 (0,1%) | 9 (0,2%) | |||
| Transfusion von 4 oder mehr Einheiten Blut innerhalb eines Zeitraums von 48 Stunden | 19 (0,4%) | 6 (0,1%) | |||
- a) Sicherheitspopulation, unter Behandlung
- b) vs. Placebo; Log-Rank p-Wert
* statistisch signifikant
Tabelle 6: Ergebnisse zur Sicherheit aus Phase-III-ATLAS ACS 2 TIMI 51
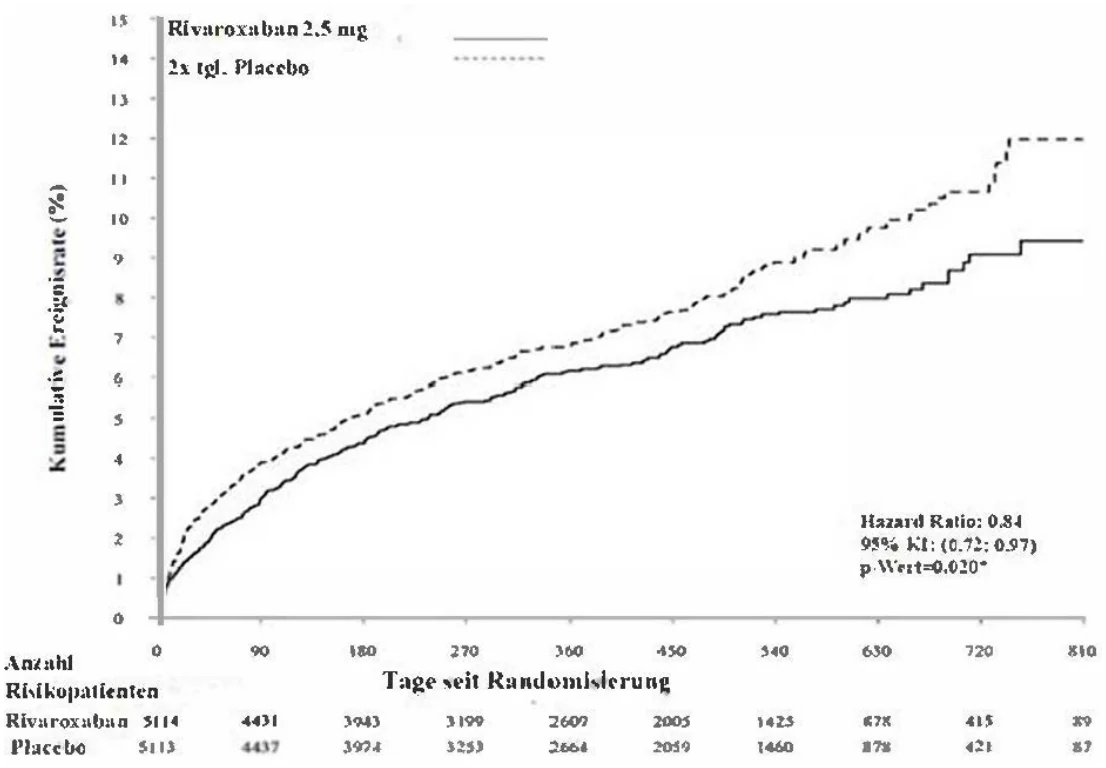
Abbildung 1: Zeit bis zum erstmaligen Auftreten des primären Wirksamkeitsendpunktes (Kardiovaskuläre Mortalität, MI oder Schlaganfall)
KHK/pAVK
In der Phase-III-Studie COMPASS (27.395 Patienten, 78,0 % männlich, 22,0 % weiblich) wurden die Wirksamkeit und Sicherheit von Rivaroxaban zur Verhinderung kardiovaskulärer (KV) Ereignisse mit dem kombinierten Endpunkt aus KV-Mortalität, MI und Schlaganfall bei Patienten mit KHK oder symptomatischer pAVK mit einem hohen Risiko für ischämische Ereignisse nachgewiesen. Patienten wurden über einen medianen Zeitraum von 23 Monaten (Maximum: 3,9 Jahre) nachbeobachtet.
Studienteilnehmer ohne kontinuierlichen Bedarf einer Behandlung mit einem Protonenpumpenhemmer erhielten randomisiert Pantoprazol oder Placebo. Alle Patienten wurden danach im Verhältnis 1:1:1 randomisiert und erhielten entweder Rivaroxaban 2,5 mg zweimal täglich/ASS 100 mg einmal täglich, Rivaroxaban 5 mg zweimal täglich oder ASS 100 mg einmal täglich allein sowie ein entsprechendes Placebo.
KHK-Patienten hatten eine KHK, die mehr als ein Gefäß betraf, und/oder einen anamnestischen MI. Bei Patienten < 65 Jahren waren eine Atherosklerose unter Beteiligung von mindestens zwei Gefäßregionen oder mindestens zwei zusätzliche kardiovaskuläre Risikofaktoren erforderlich.
pAVK-Patienten hatten sich zuvor einem Eingriff unterzogen, wie eine Bypass-Operation oder perkutane transluminale Angioplastie, oder eine Amputation einer Gliedmaße oder eines Fußes aufgrund einer arteriellen Gefäßerkrankung oder hatten eine Claudicatio intermittens mit einem Knöchel-Arm-Index von < 0,90 und/oder eine signifikante Stenose einer peripheren Arterie oder vorherige Revaskularisation der Karotis oder eine asymptomatische Stenose der Arteria carotis von ≥ 50 %.
Ausschlusskriterien waren unter anderem die Notwendigkeit einer dualen Therapie mit Thrombozytenaggregationshemmern oder anderen nicht auf ASS basierenden Thrombozytenaggregationshemmern oder oralen Antikoagulanzien sowie Patienten mit hohem Blutungsrisiko, Herzinsuffizienz mit einer Ejektionsfraktion von < 30 % oder der New York Heart Association Klasse III oder IV, einem ischämischen, nicht lakunären Schlaganfall im vergangenen Monat oder einem hämorrhagischen oder lakunären Schlaganfall in der Vorgeschichte.
Rivaroxaban 2,5 mg zweimal täglich in Kombination mit ASS 100 mg einmal täglich war ASS 100 mg überlegen bei der Reduktion des primären kombinierten Endpunktes aus KV-Mortalität, MI und Schlaganfall (siehe Tabelle 7 und Abbildung 2).
Bezüglich des primären Sicherheitsendpunktes (schwere Blutungsereignisse, modifiziert nach ISTH) war bei den mit Rivaroxaban 2,5 mg zweimal täglich behandelten Patienten, die zusätzlich ASS 100 mg einmal täglich erhielten, ein signifikanter Anstieg zu beobachten, im Vergleich zu Patienten, die ASS 100 mg erhielten (siehe Tabelle 8).
Beim primären Wirksamkeitsendpunkt lag der beobachtete Nutzen von Rivaroxaban 2,5 mg zweimal täglich plus ASS 100 mg einmal täglich im Vergleich zu ASS 100 mg einmal täglich bei einer HR=0,89 (95 %-KI: 0,7-1,1) bei Patienten ≥ 75 Jahren (Inzidenz: 6,3 % vs. 7,0 %) und einer HR=0,70 (95 %-KI: 0,6-0,8) bei Patienten < 75 Jahren (3,6 % vs. 5,0 %). Bei schweren Blutungen, modifiziert nach ISTH, wurde ein erhöhtes Risiko mit einer HR=2,12 (95 %-KI: 1,5-3,0) bei Patienten ≥ 75 Jahren (5,2 % vs. 2,5 %) und einer HR=1,53 (95 %-KI: 1,2-1,9) bei Patienten < 75 Jahren (2,6 % vs. 1,7 %) beobachtet.
Die Anwendung von Pantoprazol 40 mg einmal täglich zusätzlich zur antithrombotischen Studienmedikation bei Patienten ohne klinischen Bedarf an einer Behandlung mit Protonenpumpenhemmern zeigte keinen Nutzen bei der Prävention von Ereignissen im oberen Gastrointestinaltrakt (kombinierter Endpunkt aus oberen gastrointestinalen Blutungen, Ulzerationen oder oberen gastrointestinalen Obstruktionen oder Perforationen). Die Inzidenz für Ereignisse im oberen Gastrointestinaltrakt betrug 0,39 pro 100 Patientenjahre in der Gruppe, die mit Pantoprazol 40 mg einmal täglich behandelt wurde und 0,44 pro 100 Patientenjahre in der Placebogruppe.
| Studienpopu-lation | Patienten mit KHK/pAVKa) | |||||||||||
| Behandlungs-dosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od, N = 9.152 | ASS 100 mg od N=9126 | ||||||||||
| Patienten mit Ereignissen | KM % | Patienten mit Ereignissen | KM % | HR (95% KI) | p-Wertb) | |||||||
| Schlaganfall, MI oder KV-Mortalität | 379 (4,1%) | 5,20% | 496 (5,4%) | 7,17% | 0,76 (0,66;0,86) | p = 0,00004* | ||||||
| 83 (0,9%) | 1,17% | 142 (1,6%) | 2,23% | 0,58 (0,44;0,76) | p = 0,00006 | ||||||
| 178 (1,9%) | 2,46% | 205 (2,2%) | 2,94% | 0,86 (0,70;1,05) | p = 0,14458 | ||||||
| 160 (1,7%) | 2,19% | 203 (2,2%) | 2,88% | 0,78 (0,64;0,96) | p = 0,02053 | ||||||
| Gesamtmor-talität | 313 (3,4%) | 4,50% | 378 (4,1%) | 5,57% | 0,82 (0,71;0,96) | |||||||
| Akute Extremitäten-ischämie | 22 (0,2%) | 0,27% | 40 (0,4%) | 0,60% | 0,55 (0,32;0,92) | |||||||
- a) Intent-to-Treat-Datensatz, Primäranalysen
- b) vs. ASS 100 mg; Log-Rank p-Wert
* Die Verringerung beim primären Wirksamkeitsendpunkt war statistisch überlegen.
bid: zweimal täglich; KI: Konfidenzintervall; KM %: Kaplan-Meier-Schätzung des kumulativen Inzidenzrisikos, berechnet nach 900 Tagen; KV: kardiovaskulär; MI: Myokardinfarkt; od: einmal täglich
Tabelle 7: Ergebnisse zur Wirksamkeit aus der Phase-III-Studie COMPASS
| Studienpopulation | Patienten mit KHK/pAVKa) | ||
| Behandlungsdosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od, N=9.152 n (Kum. Risiko%) | ASS 100 mg od N=9126 n (Kum. Risiko %) | Hazard Ratio (95 % KI) p-Wertb) |
| Schwere Blutungen, modifiziert nach ISTH | 288 (3,9%) | 170 (2,5%) | 1,70 (1,40;2,05) p < 0,00001 |
| 15 (0,2%) | 10 (0,2%) | 1,49 (0,67;3,33) p = 0,32164 |
| 63 (0,9%) | 49 (0,7%) | 1,28 (0,88;1,86) |
| p = 0,19679 | |||
| 10 (0,1%) | 8 (0,1%) | 1,24 (0,49;3,14) p = 0,65119 |
| 208 (2,9%) | 109 (1,6%) | 1,91 (1,51;2,41) p < 0,00001 |
| 172 (2,3%) | 90 (1,3%) | 1,91 (1,48;2,46) p < 0,00001 |
| 36 (0,5%) | 21 (0,3%) | 1,70 (0,99;2,92) p = 0,04983 |
| Schwere gastrointestinale Blutungen | 140 (2,0%) | 65 (1,1%) | 2,15 (1,60;2,89) p < 0,00001 |
| Schwere intrakranielle Blutungen | 28 (0,4%) | 24 (0,3%) | 1,16 (0,67;2,00) p = 0,59858 |
- a) Intent-to-Treat-Datensatz, Primäranalysen
- b) vs. ASS 100 mg; Log-Rank p-Wert
bid: zweimal täglich; KI: Konfidenzintervall; Kum. Risiko: Kumulatives Inzidenzrisiko (Kaplan-Meier-Schätzungen) nach 30 Monaten; ISTH: International Society on Thrombosis and Haemostasis, Internationale Gesellschaft für Thrombose und Hämostaseologie; od: einmal täglich
Tabelle 8: Ergebnisse zur Sicherheit aus der Phase-III-Studie COMPASS
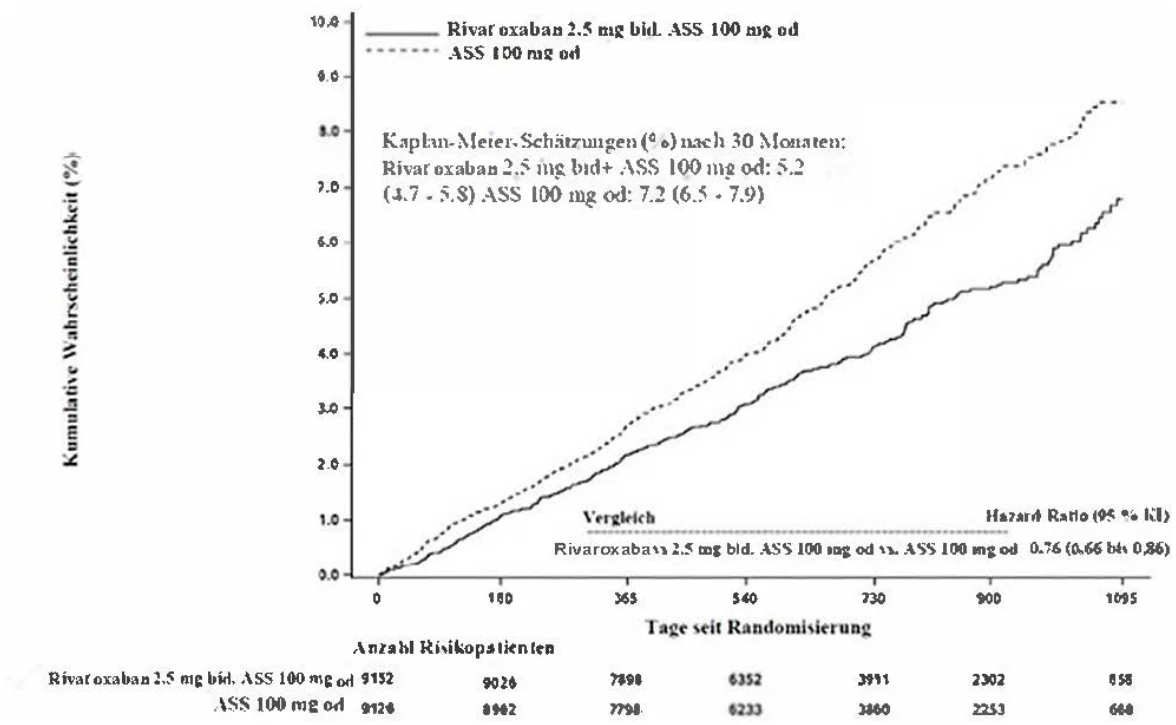
bid: zweimal täglich; od: einmal täglich; KI: Konfidenzintervall
Abbildung 2: Zeit bis zum erstmaligen Auftreten des primären Wirksamkeitsendpunktes (Schlaganfall, Myokardinfarkt, kardiovaskuläre Mortalität) in der Studie COMPASS
Patienten nach kürzlich erfolgter Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK
In der pivotalen, doppelblinden Phase-III-Studie VOYAGER PAD wurden 6.564 Patienten nach einer kürzlich erfolgten erfolgreichen Revaskularisationsmaßnahme der unteren Extremitäten (chirurgisches oder endovaskuläres Verfahren einschließlich Hybrideingriffen) aufgrund einer symptomatischen pAVK im Verhältnis 1:1 in eine von zwei Gruppen mit antithrombotischer Behandlung randomisiert: Rivaroxaban 2,5 mg zweimal täglich in Kombination mit ASS 100 mg einmal täglich oder ASS 100 mg einmal täglich. Die Patienten durften zusätzlich eine Standarddosis Clopidogrel einmal täglich über bis zu 6 Monate erhalten. Ziel der Studie war der Nachweis der Wirksamkeit und Sicherheit von Rivaroxaban plus ASS bei der Prophylaxe von Myokardinfarkt, ischämischem Schlaganfall, kardiovaskulärer Mortalität, akuter Extremitätenischämie oder Majoramputation vaskulärer Ätiologie bei Patienten nach kürzlich erfolgter erfolgreicher Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVK. Es wurden Patienten ≥ 50 Jahre mit dokumentierter mittlerer bis schwerer symptomatischer atherosklerotischer pAVK der unteren Extremitäten anhand einer Kombination der folgenden Merkmale eingeschlossen: klinisch (d. h. Funktionseinschränkungen), anatomisch (d. h. bildlicher Nachweis einer pAVK distal der äußeren Beckenarterie) und hämodynamisch (Knöchel-Arm-Index [ABI] ≤ 0,80 oder Zehen-Arm-Index [TBI] ≤ 0,60 bei Patienten ohne vorheriger Extremitätenvaskularisation oder ABI ≤ 0,85 bzw. TBI ≤ 0,65 bei Patienten mit vorheriger Extremitätenvaskularisation). Patienten, die eine duale Thrombozytenaggregationshemmung für > 6 Monate, zusätzlich eine andere Thrombozytenaggregationshemmung als ASS und Clopidogrel oder orale Antikoagulanzien benötigten, sowie Patienten mit einer Vorgeschichte von intrakranieller Blutung, Schlaganfall oder TIA und Patienten mit einer eGFR < 15 ml/min wurden ausgeschlossen.
Die mittlere Nachbeobachtungsdauer betrug 24 Monate und die maximale Nachbeobachtungsdauer 4,1 Jahre. Das Durchschnittsalter der eingeschlossenen Patienten betrug 67 Jahre, und 17 % der Patientenpopulation war > 75 Jahre alt. Die mediane Zeit von der Index-Revaskularisationsmaßnahme bis zum Start der Prüftherapie lag in der Gesamtpopulation bei 5 Tagen (6 Tage nach chirurgischer und 4 Tage nach endovaskulärer Revaskularisation einschließlich Hybrideingriffen). Insgesamt 53,0 % der Patienten erhielten eine kurzzeitige Hintergrundtherapie mit Clopidogrel über eine mediane Dauer von 31 Tagen. Laut Studienprotokoll konnte die Prüftherapie so früh wie möglich jedoch nicht später als 10 Tage nach einer erfolgreichen qualifizierenden Revaskularisationsmaßnahme und nach Einsetzen der Hämostase aufgenommen werden.
Rivaroxaban 2,5 mg zweimal täglich in Kombination mit ASS 100 mg einmal täglich war im Vergleich zu ASS allein bei der Reduktion des primären kombinierten Endpunkts aus Myokardinfarkt, ischämischem Schlaganfall, kardiovaskulärer Mortalität, akuter Extremitätenischämie und Majoramputation vaskulärer Ätiologie überlegen (siehe Tabelle 9). Der primäre Sicherheitsendpunkt von schweren Blutungen nach der TIMI-Definition war bei Patienten, die mit Rivaroxaban und ASS behandelt wurden, erhöht, ohne dass es zu einem Anstieg tödlicher oder intrakranieller Blutungen kam (siehe Tabelle 10).
Die sekundären Wirksamkeitsendpunkte wurden in einer vorab festgelegten, hierarchischen Reihenfolge getestet (siehe Tabelle 9).
| Studienpopulation | Patienten nach kürzlich erfolgter Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVKa) | ||
| Behandlungsdosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od N = 3.286 n (Kum. Risiko %)c) | ASS 100 mg od N = 3.278 n (Kum. Risiko %)c) | Hazard Ratio (95% KI)d) |
| Primärer Wirksamkeitsendpunktb) | 508 (15,5%) | 584 (17,8%) | 0,85 (0,76;0,96) p = 0,0043 e)* |
| 131 (4,0%) | 148 (4,5%) | 0,88 (0,70;1,12) |
| 71 (2,2%) | 82 (2,5%) | 0,87 (0,63;1,19) |
| 199 (6,1%) | 174 (5,3%) | 1,14 (0,93;1,40) |
| 155 (4,7%) | 227 (6,9%) | 0,67 (0,55;0,82) |
| 103 (3,1%) | 115 (3,5%) | 0,89 (0,68;1,16) |
| Sekundärer Wirksamkeitsendpunkt | |||
| Ungeplante Index-Extremitäten-revaskularisation aufgrund rezidivierender Extremitätenischämie | 584 (17,8%) | 655 (20,0%) | 0,88 (0,79;0,99) p = 0,0140 e)* |
| Krankenhauseinweisung aus koronarer oder peripherer thrombotischer Ursache (die unteren Gliedmaßen betreffend) | 262 (8,0%) | 356 (10,9%) | 0,72 (0,62;0,85) p < 0,0001 e)* |
| Tod jeglicher Ursache | 321 (9,8%) | 297 (9,1%) | 1,08 (0,92;1,27) |
| VTE-Ereignisse | 25 (0,8%) | 41 (1,3%) | 0,61 (0,37;1,00) |
- a) Intent-to-Treat-Datensatz, Primäranalysen, adjudiziert vom ICAC
- b) Kombination aus MI, ischämischem Schlaganfall, kardiovaskulärer Mortalität (kardiovaskuläre Mortalität und Tod unbekannter Ursache), akuter Extremitätenischämie und Majoramputation vaskulärer Ätiologie
- c) Es wird nur das erste Auftreten des betrachteten Endpunktereignisses aus dem Datenumfang eines Patienten berücksichtigt.
- d) HR (95%-KI) gemäß Cox-Proportional-Hazard-Modell, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als einziger Kovariate
- e) Einseitiger p-Wert gemäß Log-Rank-Test, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als Faktor
- f) Akute Extremitätenischämie ist definiert als plötzliche signifikante Verschlechterung der Extremitätendurchblutung, entweder mit neuem Pulsdefizit oder Behandlungsbedarf (d. h. Thrombolyse, Thrombektomie oder dringende Revaskularisation) und daraus folgendem stationären Aufenthalt.
* Die Reduktion des Wirksamkeitsendpunkts war statistisch überlegen.
bid: zweimal täglich; od: einmal täglich; KI: Konfidenzintervall; MI: Myokardinfarkt; KV: kardiovaskulär; ICAC: Independent Clinical Adjudication Committee, Unabhängiger klinischer Gutachterausschuss
Tabelle 9: Ergebnisse zur Wirksamkeit aus der Phase-III-Studie VOYAGER PAD
| Studienpopulation | Patienten nach kürzlich erfolgter Revaskularisationsmaßnahme der unteren Extremitäten aufgrund einer symptomatischen pAVKa) | ||
| Behandlungsdosis | Rivaroxaban 2,5 mg bid in Kombination mit ASS 100 mg od, N = 3.256 n (Kum. Risiko %)b) | ASS 100 mg od N = 3.248 n (Kum. Risiko %)b) | Hazard Ratio (95%-KI)c) p-Wertd) |
| Schwere Blutungen nach der TIMI-Definition (mit/ohne Zusammenhang mit einer Bypass-Operation) | 62 (1,9%) | 44 (1,4%) | 1,43 (0,97;2,10) p = 0,0695 |
| 6 (0,2%) | 6 (0,2%) | 1,02 (0,33;3,15) |
| 13 (0,4%) | 17 (0,5%) | 0,78 (0,38;1,61) |
| 46 (1,4%) | 24 (0,7%) | 1,94 (1,18;3,17) |
| Schwere Blutung nach ISTH | 140 (4,3%) | 100 (3,1%) | 1,42 (1,10;1,84) p = 0,0068 |
| 6 (0,2%) | 8 (0,2%) | 0,76 (0,26;2,19) |
| 29 (0,9%) | 26 (0,8%) | 1,14 (0,67;1,93) |
| Klinisch relevante nicht schwere Blutung nach ISTH | 246 (7,6%) | 139 (4,3%) | 1,81 (1,47;2,23) |
- a) Sicherheits-Datensatz (alle randomisierten Patienten, die mindestens eine Dosis des Prüfpräparats erhalten hatten), ICAC: Independent Clinical Adjudication Committee, Unabhängiger klinischer Gutachterausschuss
- b) n = Anzahl Patienten mit Ereignissen; N = Anzahl Patienten unter Risiko; % = 100*n/N, n/100 Patientenjahre = Verhältnis der Anzahl an Patienten mit Inzidenzereignissen zur kumulativen Zeit unter Risiko
- c) HR (95%-KI) gemäß Cox-Proportional-Hazard-Modell, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als einziger Kovariate
- d) Zweiseitiger p-Wert gemäß Log-Rank-Test, stratifiziert nach Art des Eingriffs und Anwendung von Clopidogrel mit Behandlung als Faktor
Tabelle 10: Ergebnisse zur Sicherheit aus der Phase-III-Studie VOYAGER PAD
KHK und Herzinsuffizienz
In die COMMANDER HF Studie wurden 5.022 Patienten mit Herzinsuffizienz und signifikanter koronarer Herzerkrankung (KHK) im Anschluss an einen stationären Aufenthalt aufgrund dekompensierter Herzinsuffizienz eingeschlossen und in eine der beiden Behandlungsgruppen randomisiert: Rivaroxaban 2,5 mg zweimal täglich (N=2.507) oder Placebo (N=2.515). Die Gesamtdauer der Behandlung betrug im Median 504 Tage. Die Patienten mussten seit mindestens 3 Monaten eine symptomatische Herzinsuffizienz haben, und im Jahr vor dem Studieneinschluss musste die linksventrikuläre Ejektionsfraktion (LVEF) bei ≤40 % liegen. Der Median der Ejektionsfraktion lag zu Beginn bei 34 % (IQR: 28 %-38 %) und 53 % der Patienten waren in NYHA-Stadien III oder IV klassifiziert.
Die primäre Wirksamkeitsanalyse (kombinierter Endpunkt aus Tod jeglicher Ursache, Myokardinfarkt (MI) oder Schlaganfall) zeigte keinen statistisch signifikanten Unterschied zwischen der Gruppe, die Rivaroxaban 2.5 mg zweimal täglich einnahm, und der Placebogruppe mit einer HR=0,94 (95 %-KI 0,84 – 1.05); p=0,270. Es wurde kein Unterschied in der Anzahl der Ereignisse Tod jeglicher Ursache zwischen der Rivaroxabangruppe und der Placebogruppe beobachtet (Ereignisrate pro 100 Patientenjahre: 11,41 vs. 11,63; HR=0.98; 95 %-KI 0,87 – 1,10; p=0,743). Die Ereignisraten für MI pro 100 Patientenjahre (Rivaroxaban vs. Placebo) waren 2,08 vs. 2,52 (HR=0,83; 95 %-KI: 0,63 – 1,08; p=0,165) und für Schlaganfall waren die Ereignisraten pro 100 Patientenjahre 1,08 vs. 1,62 (HR=0,66; 95 %-KI: 0,47 – 0,95; p=0,023). Der primäre Sicherheitsendpunkt (kombinierter Endpunkt aus tödlichen Blutungen oder Blutungen in kritische Bereiche mit der Gefahr dauerhafter Schädigung) trat in der Gruppe, die mit Rivaroxaban 2,5 mg zweimal täglich behandelt wurde, bei 18 Patienten (0,7 %) und in der Placebogruppe bei 23 Patienten (0,9 %) auf (HR=0,80; 95 %-KI: 0,43 – 1,49; p=0,484). In der Rivaroxabangruppe wurde verglichen mit Placebo ein statistisch signifikanter Anstieg der schweren Blutungen nach ISTH beobachtet (Ereignisrate pro 100 Patientenjahre: 2,04 vs. 1,21; HR=1,68; 95 %-KI: 1,18 – 2,39; p=0,003).
Bei Patienten mit leichter und mittelschwerer Herzinsuffizienz waren die Behandlungseffekte in der Subgruppe der COMPASS-Studie mit denen der gesamten Studienpopulation vergleichbar (siehe Abschnitt KHK/pAVK).
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für RivaroxaASS APONTIS eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Prophylaxe thromboembolischer Ereignisse gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
In einer Crossover-Studie mit Einzeldosis und Mehrfachdosierung wurden die Pharmakokinetik und Pharmakodynamik von RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln, zweimal täglich eingenommen, im Vergleich zu einzelnen Tabletten mit 2,5 mg Rivaroxaban, zweimal täglich eingenommen, und 100 mg Acetylsalicylsäure, einmal täglich eingenommen, bei gesunden Probanden und bei Probanden mit Adipositas untersucht (siehe Abschnitt 5.1).
Die Studie zeigte, dass die Pharmakokinetik einer Einzeldosis der Rivaroxaban-Komponente der RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln bioäquivalent zu Rivaroxaban ist, das gleichzeitig mit Acetylsalicylsäure (ASS) als einzelne Arzneimittel verabreicht wird. Die PD-Äquivalenz zwischen RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln und der einzelnen Tablette Acetylsalicylsäure, die gleichzeitig mit Rivaroxaban verabreicht wird, ist in Abschnitt 5.1 dargestellt.
Die folgenden Informationen spiegeln die pharmakokinetischen Eigenschaften der einzelnen Wirkstoffe von RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln wider.
Resorption
Rivaroxaban
Rivaroxaban wird schnell resorbiert. Die maximale Konzentration (Cmax) wird 2 - 4 Stunden nach der Tabletteneinnahme erreicht.
Rivaroxaban wird nahezu vollständig oral resorbiert und die orale Bioverfügbarkeit der 2,5 mg ist, unabhängig davon, ob im Nüchternzustand oder nach einer Mahlzeit eingenommen, hoch (80 – 100 %). Die Einnahme von Nahrung beeinflusst nicht die AUC oder Cmax von Rivaroxaban bei einer Dosierung von 2,5 mg. Die Rivaroxaban 2,5 mg können unabhängig von Mahlzeiten eingenommen werden.
Die Pharmakokinetik von Rivaroxaban ist bis 15 mg einmal täglich annähernd linear.
Die Variabilität der Pharmakokinetik von Rivaroxaban ist moderat, mit einer inter-individuellen Variabilität (VK %) zwischen 30 % bis 40 %.
Die Resorption von Rivaroxaban hängt von der Lokalisation seiner Freisetzung im Gastrointestinaltrakt ab. Gegenüber der Tablettenform wurde über eine Verminderung der AUC um 29 % und der Cmax um 56 % berichtet, wenn Rivaroxaban-Granulat im proximalen Dünndarm freigesetzt wird. Die Exposition vermindert sich weiter, wenn Rivaroxaban im distalen Dünndarm oder Colon ascendens freigesetzt wird. Daher sollte eine Anwendung von Rivaroxaban distal des Magens vermieden werden, da dies zu einer verminderten Resorption und dementsprechend geringeren Rivaroxabanexposition führen kann.
Die Bioverfügbarkeit (AUC und Cmax) fiel im Fall der Anwendung von 20 mg Rivaroxaban oral als zerstoßene und mit Apfelmus vermischte Tablette bzw. nach Auflösen in Wasser und Gabe über eine Magensonde mit nachfolgender Flüssignahrung ähnlich aus wie nach Einnahme einer ganzen Tablette. Angesichts des vorhersagbaren, dosisproportionalen pharmakokinetischen Profils von Rivaroxaban dürften die in dieser Studie gewonnenen Ergebnisse zur Bioverfügbarkeit wahrscheinlich auch für niedrigere Dosen von Rivaroxaban gelten.
Acetylsalicylsäure
Die Resorption nach oraler Gabe von Acetylsalicylsäure erfolgt, abhängig von der galenischen Formulierung, schnell und vollständig. Der Acetylrest der Acetylsalicylsäure wird teilweise bereits während der Passage durch die Mukosa des Gastrointestinaltraktes hydrolytisch gespalten.
Maximale Plasmaspiegel werden nach 10-20 min (Acetylsalicylsäure) bzw. 0,3-2 h (Gesamtsalicylat) erreicht.
Verteilung
Rivaroxaban
Die Plasmaproteinbindung beim Menschen, überwiegend an Albumin, ist mit etwa 92 % bis 95 % hoch. Das Verteilungsvolumen im Steady State (Vss) ist mit etwa 50 Litern moderat.
Acetylsalicylsäure
Die Plasmaeiweißbindung beim Menschen ist konzentrationsabhängig; Werte von 49 % bis über 70 % (Acetylsalicylsäure) bzw. 66 % bis 98 % (Salicylsäure) wurden gefunden. Im Liquor und in der Synovialflüssigkeit ist Salicylsäure nach Einnahme von Acetylsalicylsäure nachweisbar. Salicylsäure ist placentagängig und geht in die Muttermilch über.
Biotransformation und Elimination
Rivaroxaban
Von der eingenommenen Rivaroxaban Dosis werden ungefähr 2/3 metabolisiert, wovon dann eine Hälfte über die Niere ausgeschieden wird und die andere Hälfte über die Fäzes. Das übrige 1/3 der eingenommenen Dosis wird unverändert direkt über die Niere, hauptsächlich durch aktive renale Sekretion, ausgeschieden.
Der Metabolismus von Rivaroxaban erfolgt über CYP3A4, CYP2J2 und CYP-unabhängige Mechanismen. Der oxidative Abbau des Morpholino Ringes und die Hydrolyse der Amidbindungen sind die Hauptwege der Biotransformation. In vitro Untersuchungen zufolge ist Rivaroxaban Substrat des Transporterproteins P-gp (P-Glykoprotein) und Bcrp (breast cancer resistance protein).
Im menschlichen Plasma findet sich Rivaroxaban überwiegend in unveränderter Form, Haupt- oder aktive Metaboliten sind nicht vorhanden. Mit einer systemischen Clearance von etwa 10 l/h kann Rivaroxaban als Substanz mit einer niedrigen Clearance eingestuft werden. Nach intravenöser Gabe einer Dosis von 1 mg beträgt die Eliminationshalbwertszeit etwa 4,5 Stunden. Nach oraler Gabe wird die Elimination durch die Resorptionsrate begrenzt. Die Elimination von Rivaroxaban aus dem Plasma geschieht mit einer terminalen Halbwertszeit von 5 bis 9 Stunden bei jüngeren Individuen und mit einer terminalen Halbwertszeit von 11 bis 13 Stunden bei älteren Individuen.
Acetylsalicylsäure
Acetylsalicylsäure wird vor, während und nach der Resorption in ihren aktiven Hauptmetaboliten Salicylsäure umgewandelt. Die Metaboliten werden überwiegend über die Niere ausgeschieden. Hauptmetaboliten der Acetylsalicylsäure sind neben der Salicylsäure das Glycinkonjugat der Salicylsäure (Salicylursäure), das Ether- und das Esterglukuronid der Salicylsäure (Salicylphenolglukuronid und Salicylacetylglukuronid) sowie die durch Oxidation von Salicylsäure entstehende Gentisinsäure und deren Glycinkonjugat.
Die Eliminationskinetik von Salicylsäure ist in starkem Maße von der Dosis abhängig, da die Metabolisierung von Salicylsäure kapazitätslimitiert ist (fluktuelle Eliminationshalbwertszeit zwischen 2 und 30 h). Die Eliminationshalbwertszeit von Acetylsalicylsäure beträgt nur einige Minuten, die Eliminationshalbwertszeit der Salicylsäure beträgt nach Einnahme einer Dosis von 0,5 g Acetylsalicylsäure 2 h, nach Applikation von 1 g 4 h, nach Einnahme einer Einzeldosis von 5 g verlängert sie sich auf 20 h.
Besondere Patientengruppen
Geschlecht
Studien haben gezeigt, dass es keine klinisch relevanten Unterschiede in der Pharmakokinetik und Pharmakodynamik von Rivaroxaban zwischen männlichen und weiblichen Patienten gab.
Ältere Patienten
Ältere Patienten zeigten im Vergleich zu jüngeren Patienten höhere Plasmakonzentrationen von Rivaroxaban mit einer durchschnittlichen 1,5-fachen AUC Erhöhung. Dies ist vor allem auf eine erniedrigte (apparente) Gesamt- und renale Clearance zurückzuführen, wie aus den Ergebnissen einer durchgeführten Studie hervorgeht. Es ist keine Dosisanpassung erforderlich.
Unterschiedliche Gewichtskategorien
Studien haben gezeigt, dass extremes Körpergewicht (< 50 kg oder > 120 kg) nur einen geringen Einfluss auf die Plasmakonzentration von Rivaroxaban hat (weniger als 25 %). Es ist keine Dosisanpassung erforderlich.
Unterschiede in der ethnischen Zugehörigkeit
Basierend auf den Ergebnissen durchgeführter Studien wurden hinsichtlich der Pharmakokinetik und Pharmakodynamik von Rivaroxaban keine klinisch relevanten interethnischen Unterschiede zwischen kaukasischen, afro-amerikanischen, lateinamerikanischen, japanischen oder chinesischen Patienten festgestellt.
Leberfunktionsstörungen
Studienergebnisse haben gezeigt, dass zirrhotische Patienten mit einer leichten Leberfunktionsstörung (Child Pugh A) nur geringfügige Veränderungen in der Pharmakokinetik von Rivaroxaban aufwiesen (durchschnittlich 1,2-fache Erhöhung der AUC von Rivaroxaban), annähernd vergleichbar mit der entsprechenden gesunden Kontrollgruppe. Bei zirrhotischen Patienten mit einer mittelschweren Leberfunktionsstörung (Child Pugh B) war die mittlere AUC von Rivaroxaban im Vergleich zu gesunden Probanden um das 2,3-fache deutlich erhöht. Die AUC von freiem Rivaroxaban war um das 2,6-fache erhöht. Die renale Elimination von Rivaroxaban bei diesen Patienten war, ähnlich wie bei Patienten mit einer mittelschweren Nierenfunktionsstörung, vermindert. Es liegen keine Daten von Patienten mit einer schweren Leberfunktionsstörung vor.
Die Inhibition der Faktor Xa-Aktivität bei Patienten mit einer mittelschweren Leberfunktionsstörung war im Vergleich zu gesunden Probanden um den Faktor 2,6 erhöht. Die Verlängerung der PT nahm in ähnlicher Weise um den Faktor 2,1 zu. Patienten mit einer mittelschweren Leberfunktionsstörung reagierten empfindlicher auf die Gabe von Rivaroxaban, was in einem steileren Anstieg im PK/PD Verhältnis zwischen Plasmakonzentration und PT resultiert.
Rivaroxaban ist kontraindiziert bei Patienten mit Lebererkrankungen, die mit einer Koagulopathie und einem klinisch relevanten Blutungsrisiko, einschließlich zirrhotischer Patienten mit Child Pugh B und C, verbunden sind (siehe Abschnitt 4.3).
Nierenfunktionsstörungen
Eine Studie zeigte, dass die Rivaroxaban Exposition in Korrelation zum Ausmaß der Nierenfunktionsstörung, gemessen mittels Kreatinin-Clearance, ansteigt. Bei Personen mit leichter (Kreatinin-Clearance 50 - 80 ml/min), mittelschwerer (Kreatinin-Clearance 30 - 49 ml/min) und schwerer Nierenfunktionsstörung (Kreatinin-Clearance 15 - 29 ml/min) waren die Rivaroxaban Plasmaspiegel (AUC) um den Faktor 1,4, 1,5 bzw. 1,6 erhöht. Die jeweiligen Anstiege der pharmakodynamischen Effekte waren deutlicher ausgeprägt. Bei Patienten mit einer leichten, mittelschweren oder schweren Nierenfunktionsstörung war die Inhibition der Faktor Xa-Aktivität im Vergleich zu gesunden Probanden um den Faktor 1,5, 1,9 bzw. 2,0 erhöht. Die Verlängerung der PT war ähnlich erhöht, nämlich um den Faktor 1,3, 2,2 bzw. 2,4. Es liegen keine Daten von Patienten mit einer Kreatinin-Clearance < 15 ml/min vor.
Wegen seiner hohen Plasmaproteinbindung ist anzunehmen, dass Rivaroxaban nicht dialysierbar ist.
Die Anwendung von Rivaroxaban bei Patienten mit einer Kreatinin-Clearance < 15 ml/min wird nicht empfohlen. Bei Patienten mit einer Kreatinin-Clearance von 15 - 29 ml/min ist Rivaroxaban mit Vorsicht anzuwenden (siehe Abschnitt 4.4).
Pharmakokinetische Daten bei Patienten
Bei Patienten nach ACS, die Rivaroxaban als eine 2,5 mg zweimal tägliche Gabe zur Prophylaxe atherothrombotischer Ereignisse erhielten, lag der geometrische Mittelwert der Konzentration (90 % Prädiktionsintervall) 2 - 4 h und etwa 12 h nach der Gabe (annähernd repräsentierend die Maximal- bzw. Minimal-Konzentrationen während des Dosierungsintervalls) bei 47 (13 - 123) bzw. 9,2 (4,4 - 18) mcg/l, wie eine Studie gezeigt hat.
Pharmakokinetische/pharmakodynamische Zusammenhänge
Das Verhältnis von Pharmakokinetik und Pharmakodynamik (PK/PD) zwischen Rivaroxaban Plasmakonzentration und verschiedenen PD Endpunkten (Faktor Xa-Inhibition, PT, aPTT, Heptest) wurde in einer Studie untersucht, die nach Verabreichung einer breiten Dosisspanne (5 - 30 mg zweimal täglich) durchgeführt wurde. Das Verhältnis von Rivaroxaban Konzentration und Faktor Xa-Aktivität wurde am besten durch ein Emax Modell beschrieben. PT Daten werden im Allgemeinen besser mit einem linearen Modell beschrieben. In Abhängigkeit von den verschiedenen verwendeten PT Reagenzien unterschied sich das Steigungsmaß deutlich. Bei Verwendung von Neoplastin PT betrug der PT Ausgangswert ca. 13 s, und das Steigungsmaß lag ungefähr bei 3 bis 4 s/(100 mcg/l). Die Ergebnisse der PK/PD Analyse in Phase II und III stimmten mit den bei gesunden Personen festgestellten Daten überein.
Kinder und Jugendliche
Sicherheit und Wirksamkeit von RivaroxaASS APONTIS 2,5 mg/50 mg Hartkapseln bei Kindern und Jugendlichen unter 18 Jahren sind nicht erwiesen.
5.3 Präklinische Daten zur Sicherheit
Es liegen keine konventionellen Studien vor, die die derzeit anerkannten Standards für die Bewertung der Reproduktions- und Entwicklungstoxizität verwenden.
Studien mit Rivaroxaban bei Tieren haben eine Reproduktionstoxizität gezeigt. Daten aus Tierversuchen deuten darauf hin, dass Rivaroxaban in die Milch übergeht. In einer Studie zur männlichen und weiblichen Fertilität bei Ratten wurden bei der Verabreichung von Rivaroxaban keine Auswirkungen beobachtet.
Das toxikologische Sicherheitsprofil von Rivaroxaban und Acetylsalicylsäure wurde in Tierversuchen und bei Menschen anhand umfangreicher klinischer Erfahrungen ermittelt. Es liegen keine neuen präklinischen Daten von Relevanz vor, die über die bereits in dieser Zusammenfassung der Merkmale des Arzneimittels dargestellten Daten hinausgehen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Kapselinhalt:
Lactose
Mikrokristalline Cellulose (E460)
Natriumdodecylsulfat
Poloxamer
Croscarmellose-Natrium
Magnesiumstearat (Ph.Eur.) [pflanzlich] (E470b)
Kapselhülle:
Titandioxid (E171)
Gereinigtes Wasser
Gelatine
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
Aluminium-OPA/Alu/PVC-Blisterpackungen:
18 Monate
HDPE-Flaschen:
2 Jahre
Nach dem ersten Öffnen der Flasche: 2 Monate
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 25 °C lagern.
6.5 Art und Inhalt des Behältnisses
Einzelpackungen mit 56 Hartkapseln und Bündelpackungen mit 196 (4 Packungen zu 49) Hartkapseln in Aluminium-OPA/Alu/PVC-Blisterpackungen.
HDPE-Flaschen mit Trockenmittel und kindersicherem PP-Verschluss, die 56 Hartkapseln enthalten.
Es werden möglicherweise nicht alle Packungsgrößen in Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Die Kapsel sollte vorsichtig aus der Blisterpackung entnommen werden, nachdem die Aluminiumfolie nahe dem Rand der Verpackung auf der Unterseite der Blisterpackung, wie in den Abbildungen unten dargestellt, aufgerissen wurde.
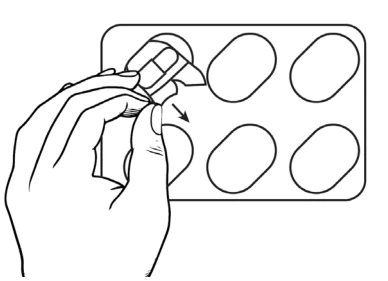
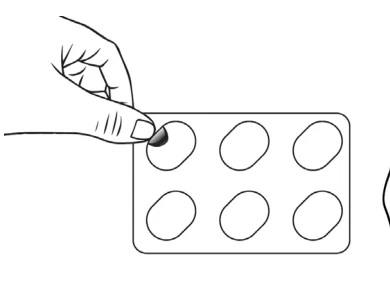
7. INHABER DER ZULASSUNG
Zentiva Pharma GmbH
Brüningstr. 50
65929 Frankfurt am Main
Deutschland
8. ZULASSUNGSNUMMER
7021983.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 08. Juli 2026
10. STAND DER INFORMATION
Juli 2026
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig