


Fachinformation - Arnoriam 49 mg/51 mg Filmtabletten
1. BEZEICHNUNG DES ARZNEIMITTELS
Arnoriam 49 mg/51 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Arnoriam 49 mg/51 mg Filmtabletten
Jede Filmtablette enthält 48,6 mg Sacubitril (als Sacubitril-Trometamol) und 51,4 mg Valsartan
(als Valsartan-Kalium-Trometamol-Dihydrat ).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette (Tablette)
Arnoriam 49 mg/51 mg Filmtabletten
Weiße oder fast weiße, ovale, bikonvexe Filmtablette mit stilisiertem „E“-Zeichen und dem Code 652 auf der einen Seite und ohne Zeichen auf der anderen Seite. Geruchlos oder fast geruchlos. Ungefähre Tablettengröße: 12,5 mm × 6,5 mm.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Herzinsuffizienz bei Erwachsenen
Arnoriam wird bei erwachsenen Patienten zur Behandlung einer symptomatischen, chronischen Herzinsuffizienz mit reduzierter Ejektionsfraktion angewendet (siehe Abschnitt 5.1).
Herzinsuffizienz bei Kindern und Jugendlichen
Arnoriam wird bei Kindern und Jugendlichen ab einem Alter von einem Jahr zur Behandlung einer symptomatischen, chronischen Herzinsuffizienz mit linksventrikulärer Dysfunktion angewendet (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Dosierung
Allgemeine Hinweise
Arnoriam sollte nicht zusammen mit einem Angiotensin-Converting-Enzyme (ACE)-Hemmer oder einem Angiotensin-II-Rezeptor-Blocker (ARB) gegeben werden. Aufgrund des möglichen Risikos eines Angioödems bei gleichzeitiger Anwendung mit einem ACE-Hemmer darf die Behandlung mit Arnoriam frühestens 36 Stunden nach Absetzen der ACE-Hemmer-Therapie begonnen werden (siehe Abschnitte 4.3, 4.4 und 4.5). Das in Arnoriam enthaltene Valsartan weist eine höhere Bioverfügbarkeit als das Valsartan in anderen vermarkteten Tablettenformulierungen auf (siehe Abschnitt 5.2).
Wurde eine Dosis ausgelassen, sollte der Patient die nächste Dosis zur vorgegebenen Zeit einnehmen.
Herzinsuffizienz bei Erwachsenen Die empfohlene Anfangsdosis von Arnoriam beträgt eine Tablette mit 49 mg/51 mg zweimal täglich, mit Ausnahme der unten beschriebenen Fälle. Sofern der Patient dies verträgt, sollte die Dosis nach 2 bis 4 Wochen verdoppelt werden, bis die Zieldosis von einer Tablette mit 97 mg/103 mg zweimal täglich erreicht ist (siehe Abschnitt 5.1).
Falls bei den Patienten Verträglichkeitsprobleme auftreten (systolischer Blutdruck [SBP] ≤95 mmHg, symptomatische Hypotonie, Hyperkaliämie, Nierenfunktionsstörung), wird die Anpassung von Begleitmedikationen, eine vorübergehende Dosisreduktion oder das Absetzen von Arnoriam empfohlen (siehe Abschnitt 4.4).
In der PARADIGM-HF-Studie wurde Arnoriam in Verbindung mit anderen Herzinsuffizienz-Therapien anstelle eines ACE-Hemmers oder eines anderen ARBs gegeben (siehe Abschnitt 5.1). Bei Patienten, die derzeit keinen ACE-Hemmer oder ARB oder niedrige Dosen dieser Arzneimittel einnehmen, sind die Erfahrungswerte gering. Daher wird bei diesen Patienten eine Anfangsdosis von 24 mg/26 mg zweimal täglich und eine langsame Dosistitration (Verdopplung alle 3 bis 4 Wochen) empfohlen (siehe „Titration“ in Abschnitt 5.1).
Bei Patienten mit einem Kaliumspiegel >5,4 mmol/l im Serum oder mit einem SBP von <100 mmHg sollte die Behandlung nicht begonnen werden (siehe Abschnitt 4.4). Eine Anfangsdosis von 24 mg/26 mg zweimal täglich sollte für Patienten mit einem SBP von ≥100 bis 110 mmHg in Betracht gezogen werden.
Herzinsuffizienz bei Kindern und Jugendlichen Tabelle 1 zeigt die empfohlene Dosierung für pädiatrische Patienten. Die empfohlene Dosierung sollte zweimal täglich oral eingenommen werden. Die Dosis sollte alle 2 bis 4 Wochen bis zur Zieldosis erhöht werden, so wie es von den Patienten vertragen wird.
Arnoriam Filmtabletten sind nicht für Kinder mit einem Gewicht unter 40 kg geeignet. Für diese Patienten ist Arnoriam Granulat verfügbar.
Tabelle 1 Empfohlene Dosistitration
| Gewicht des Patienten | Zweimal täglich zu verabreichen | |||
|---|---|---|---|---|
| Halbe Anfangsdosis* | Anfangsdosis | Zwischendosis | Zieldosis | |
| Pädiatrische Patienten unter 40 kg | 0,8 mg/kg# | 1,6 mg/kg# | 2,3 mg/kg# | 3,1 mg/kg# |
| Pädiatrische Patienten von mindestens 40 kg, unter 50 kg | 0,8 mg/kg# | 24 mg/26 mg | 49 mg/51 mg | 72 mg/78 mg |
| Pädiatrische Patienten von mindestens 50 kg | 24 mg/26 mg | 49 mg/51 mg | 72 mg/78 mg§ | 97 mg/103 mg |
*Die Hälfte der Anfangsdosis wird empfohlen für Patienten, die keinen ACE-Hemmer oder ARB eingenommen oder niedrige Dosierungen dieser Arzneimittel angewendet haben, Patienten mit Nierenfunktionsstörung (geschätzte glomeruläre Filtrationsrate [eGFR] <60 ml/min/1,73 m2) und Patienten mit mittelschwerer Leberfunktionsstörung (siehe spezielle Patientengruppen). #0,8 mg/kg, 1,6 mg/kg, 2,3 mg/kg und 3,1 mg/kg bezieht sich jeweils auf die Gesamtmenge von Sacubitril und Valsartan und ist als Granulat zu verabreichen.
Für Patienten, die derzeit keinen ACE-Hemmer oder ARB einnehmen oder niedrige Dosierungen dieser Arzneimittel anwenden, wird die Hälfte der Anfangsdosis empfohlen. Für pädiatrische Patienten mit einem Gewicht von 40 kg bis unter 50 kg wird eine Anfangsdosis von 0,8 mg/kg zweimal täglich empfohlen (anzuwenden als Granulat). Nach Behandlungsbeginn sollte die Dosis entsprechend der empfohlenen Dosistitration in Tabelle 1 auf die Standard-Anfangsdosis erhöht und alle 3 bis 4 Wochen angepasst werden. Zum Beispiel sollte ein pädiatrischer Patient mit einem Gewicht von 25 kg, der zuvor keinen ACE-Hemmer eingenommen hat, mit der Hälfte der Standard-Anfangsdosis beginnen, die 20 mg (25 kg × 0,8 mg/kg) zweimal täglich entspricht, verabreicht als Granulat. Nach Runden auf die nächstliegende Anzahl an vollen Kapseln entspricht dies 2 Kapseln zu 6 mg/6 mg Sacubitril/Valsartan zweimal täglich. Die Behandlung sollte nicht begonnen werden bei Patienten mit einem Kaliumspiegel im Serum >5,3 mmol/l oder einem SBP < der 5. Perzentile für das Alter des Patienten. Falls bei Patienten Verträglichkeitsprobleme auftreten (SBP < der 5. Perzentile für das Alter des Patienten, symptomatische Hypotonie, Hyperkaliämie, Nierenfunktionsstörung) wird eine Anpassung der Begleitmedikation, eine vorübergehende schrittweise Dosisreduktion oder das Beenden der Arnoriam-Therapie empfohlen (siehe Abschnitt 4.4).
Spezielle Patientenngruppen
Ältere Personen
Diese Dosis sollte an die Nierenfunktion älterer Patienten angepasst sein.
Nierenfunktionsstörung
Bei Patienten mit leichter Nierenfunktionsstörung (eGFR 60–90 ml/min/1,73 m2) ist keine Dosisanpassung erforderlich.
Die Hälfte der Anfangsdosis kann bei Patienten mit mittelschwerer Nierenfunktionsstörung (eGFR 30-60 ml/min/1,73 m2) in Betracht gezogen werden. Da nur sehr begrenzte klinische Erfahrungswerte bei Patienten mit schwerer Niereninsuffizienz (eGFR <30 ml/min/1,73 m2) vorliegen (siehe Abschnitt 5.1), sollte Arnoriam mit Vorsicht angewendet werden und es wird die Hälfte der Anfangsdosis empfohlen. Bei pädiatrischen Patienten mit einem Gewicht von 40 kg bis unter 50 kg wird eine Anfangsdosis von 0,8 mg/kg zweimal täglich empfohlen (anzuwenden als Granulat). Nach Behandlungsbeginn sollte die Dosis entsprechend der empfohlenen Dosistitration alle 2 bis 4 Wochen erhöht werden.
Es liegen keine Erfahrungen bei Patienten mit chronischem Nierenversagen vor und eine Anwendung von Arnoriam wird nicht empfohlen.
Leberfunktionsstörung
Wird Arnoriam bei Patienten mit leichter Leberfunktionsstörung (Klassifikation als Child-Pugh A) angewendet, ist keine Dosisanpassung erforderlich.
Es liegen nur begrenzte klinische Erfahrungswerte bei Patienten mit mittelschwerer Leberfunktionsstörung (Klassifikation als Child-Pugh B) oder mit Aspartat-Aminotransferase (AST)-/Alanin-Aminotransferase (ALT)-Werten von mehr als dem Zweifachen der Obergrenze des Normalwertes vor. Arnoriam sollte bei diesen Patienten mit Vorsicht angewendet werden und es wird die Hälfte der Anfangsdosis empfohlen (siehe Abschnitte 4.4 und 5.2). Bei pädiatrischen Patienten mit einem Gewicht von 40 kg bis unter 50 kg wird eine Anfangsdosis von 0,8 mg/kg zweimal täglich empfohlen (anzuwenden als Granulat). Nach Behandlungsbeginn sollte die Dosis entsprechend der empfohlenen Dosistitration alle 2 bis 4 Wochen erhöht werden.
Bei Patienten mit schwerer Leberinsuffizienz, biliärer Zirrhose oder Cholestase (Klassifikation als Child-Pugh C) ist Arnoriam kontraindiziert (siehe Abschnitt 4.3).
Kinder und Jugendlichen
Die Sicherheit und Wirksamkeit von Arnoriam bei Kindern im Alter von unter 1 Jahr ist nicht erwiesen. Zurzeit vorliegende Daten werden in Abschnitt 5.1 beschrieben; eine Dosierungsempfehlung kann jedoch nicht gegeben werden..
Art der Anwendung
Zum Einnehmen.
Arnoriam kann unabhängig von den Mahlzeiten eingenommen werden (siehe Abschnitt 5.2). Die Tabletten müssen mit einem Glas Wasser geschluckt werden. Es wird nicht empfohlen, die Tabletten zu zerteilen oder zu zerkleinern.
4.3 Gegenanziegen
- Überempfindlichkeit gegen die Wirkstoffe oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
- Gleichzeitige Anwendung von ACE-Hemmern (siehe Abschnitte 4.4 und 4.5). Arnoriam darf erst 36 Stunden nach Absetzen einer Therapie mit ACE-Hemmern gegeben werden.
- Anamnestisch bekanntes Angioödem im Zusammenhang mit einer früheren ACE-Hemmer- oder ARB-Therapie (siehe Abschnitt 4.4).
- Hereditäres oder idiopathisches Angioödem (siehe Abschnitt 4.4).
- Gleichzeitige Anwendung mit Aliskiren-haltigen Arzneimitteln bei Patienten mit Diabetes mellitus oder bei Patienten mit Nierenfunktionsstörung (eGFR <60 ml/min/1,73 m2) (siehe Abschnitte 4.4 und 4.5).
- Schwere Leberinsuffizienz, biliäre Zirrhose oder Cholestase (siehe Abschnitt 4.2).
- Zweites und drittes Schwangerschafts-Trimester (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Duale Blockade des Renin-Angiotensin-Aldosteron-Systems (RAAS)
- Aufgrund des erhöhten Risikos eines Angioödems ist die Kombination von Sacubitril/Valsartan mit einem ACE-Hemmer kontraindiziert (siehe Abschnitt 4.3). Die Behandlung mit Sacubitril/Valsartan darf erst 36 Stunden nach Einnahme der letzten Dosis einer ACE-Hemmer-Therapie begonnen werden. Nach Absetzen der Behandlung mit Sacubitril/Valsartan darf die ACE-Hemmer-Therapie frühestens 36 Stunden nach der letzten Dosis von Sacubitril/Valsartan begonnen werden (siehe Abschnitte 4.2, 4.3 und 4.5).
- Die Kombination von Sacubitril/Valsartan mit einem direkten Reninhemmer wie Aliskiren wird nicht empfohlen (siehe Abschnitt 4.5). Bei Patienten mit Diabetes mellitus oder Nierenfunktionsstörung (eGFR <60 ml/min/1,73 m2) ist die Kombination von Sacubitril/Valsartan mit Aliskiren-haltigen Arzneimitteln kontraindiziert (siehe Abschnitte 4.3 und 4.5).
- Arnoriam enthält Valsartan und sollte deshalb nicht zusammen mit einem anderen ARB-haltigen Arzneimittel gegeben werden (siehe Abschnitte 4.2 und 4.5).
Hypotonie
Eine Behandlung sollte nicht begonnen werden, solange bei erwachsenen Patienten der SBP nicht ≥100 mmHg ist oder wenn der SBP nicht ≥ der 5. Perzentile für das Alter des pädiatrischen Patienten ist. Patienten mit einem SBP unter diesen Werten wurden nicht untersucht (siehe Abschnitt 5.1). In klinischen Studien wurde bei erwachsenen Patienten, die mit Sacubitril/Valsartan behandelt wurden, über Fälle von symptomatischer Hypotonie berichtet (siehe Abschnitt 4.8), insbesondere bei Patienten ≥65 Jahren, Patienten mit Nierenfunktionsstörung und Patienten mit einem niedrigen SBP (<112 mmHg). Bei Beginn der Behandlung oder während der Dosistitration mit Sacubitril/Valsartan sollte der Blutdruck regelmäßig überwacht werden. Bei Auftreten einer Hypotonie wird eine vorübergehende Dosisreduktion oder das Absetzen von Sacubitril/Valsartan empfohlen (siehe Abschnitt 4.2). Eine Dosisanpassung von Diuretika und gleichzeitig angewendeter Antihypertensiva sowie die Behandlung anderer Ursachen der Hypotonie (z. B. Hypovolämie) sollte in Betracht gezogen werden. Das Auftreten einer symptomatischen Hypotonie ist wahrscheinlicher, wenn der Patient einen Volumenmangel aufweist, z. B. durch eine Diuretikatherapie, salzarme Ernährungsweise, Durchfall oder Erbrechen. Vor Beginn der Behandlung mit Sacubitril/Valsartan sollte ein Natrium- und/oder Volumenmangel behoben werden; solche Korrekturmaßnahmen müssen jedoch sorgfältig gegen das Risiko einer Volumenüberladung abgewogen werden.
Nierenfunktionsstörung
Die Evaluierung von Patienten mit Herzinsuffizienz sollte immer eine Untersuchung der Nierenfunktion beinhalten. Patienten mit leichter oder mittelschwerer Nierenfunktionsstörung besitzen ein höheres Risiko, eine Hypotonie zu entwickeln (siehe Abschnitt 4.2). Es liegen nur sehr begrenzte klinische Erfahrungswerte bei Patienten mit schwerer Nierenfunktionsstörung (geschätzte GFR <30 ml/min/1,73 m2) vor und diese Patienten können das größte Risiko einer Hypotonie aufweisen (siehe Abschnitt 4.2). Es liegen keine Erfahrungen bei Patienten mit chronischem Nierenversagen vor und eine Anwendung von Sacubitril/Valsartan wird nicht empfohlen.
Verschlechterung der Nierenfunktion
Die Anwendung von Sacubitril/Valsartan kann mit einer verminderten Nierenfunktion einhergehen. Das Risiko kann durch Dehydrierung oder gleichzeitige Anwendung nichtsteroidaler Antirheumatika (NSARs) weiter erhöht werden (siehe Abschnitt 4.5). Bei Patienten, die eine klinisch bedeutsame Abnahme der Nierenfunktion entwickeln, ist eine schrittweise Dosisreduktion in Betracht zu ziehen.
Hyperkaliämie
Eine Behandlung sollte nicht begonnen werden, wenn der Kaliumspiegel im Serum bei erwachsenen Patienten >5,4 mmol/l und bei pädiatrischen Patienten >5,3 mmol/l ist. Die Anwendung von Sacubitril/Valsartan kann mit einem erhöhten Risiko für eine Hyperkaliämie einhergehen, obwohl ebenfalls eine Hypokaliämie auftreten kann (siehe Abschnitt 4.8). Eine Überwachung des Serum-Kaliumspiegels wird empfohlen, insbesondere bei Patienten mit Risikofaktoren wie Niereninsuffizienz, Diabetes mellitus oder Hypoaldosteronismus sowie bei Patienten, die eine kaliumreiche Diät einhalten oder Mineralkortikoid-Rezeptor-Antagonisten einnehmen (siehe Abschnitt 4.2). Wenn bei Patienten eine klinisch signifikante Hyperkaliämie auftritt, wird eine Anpassung der Begleitarzneimittel, eine vorübergehende Dosisreduktion oder das Absetzen empfohlen. Wenn der Kaliumspiegel im Serum >5,4 mmol/l beträgt, sollte das Absetzen in Betracht gezogen werden.
Angioödem
Bei Patienten, die mit Sacubitril/Valsartan behandelt wurden, wurde über Angioödeme berichtet. Bei Auftreten eines Angioödems muss Sacubitril/Valsartan sofort abgesetzt werden und der Patient ist in geeigneter Weise zu behandeln und zu überwachen, bis die Anzeichen und Symptome vollständig und dauerhaft abgeklungen sind. Es darf nicht erneut gegeben werden. Im Falle von bestätigten Angioödemen, bei denen die Schwellung auf Gesicht und Lippen begrenzt blieb, klang die Erkrankung im Allgemeinen ohne Behandlung ab, allerdings waren Antihistaminika bei der Symptomlinderung hilfreich.
In Verbindung mit Kehlkopfödemen auftretende Angioödeme können tödlich verlaufen. Sind Zunge, Glottis oder Kehlkopf betroffen und ist dadurch eine Verengung der Atemwege wahrscheinlich, muss sofort eine geeignete Therapie, z. B. Adrenalinlösung 1 mg/1 ml (0,3-0,5 ml) und/oder notwendige Maßnahmen zur Gewährleistung offener Atemwege eingeleitet werden.
Patienten mit Angioödemen in der Vorgeschichte wurden nicht untersucht. Da bei ihnen ein höheres Risiko für Angioödeme bestehen könnte, wird empfohlen, Sacubitril/Valsartan bei diesen Patienten mit Vorsicht anzuwenden. Sacubitril/Valsartan ist kontraindiziert bei Patienten mit anamnestisch bekanntem Angioödem im Zusammenhang mit einer früheren ACE-Hemmer- oder ARB-Therapie oder einem hereditären oder idiopathischen Angioödem (siehe Abschnitt 4.3).
Patienten mit schwarzer Hautfarbe sind für die Entwicklung von Angioödemen anfälliger (siehe Abschnitt 4.8).
Bei Patienten, die mit Angiotensin-II-Rezeptor-Antagonisten, einschließlich Valsartan, behandelt wurden, wurde über intestinale Angioödeme berichtet (siehe Abschnitt 4.8). Bei diesen Patienten traten Bauchschmerzen, Übelkeit, Erbrechen und Durchfall auf. Die Symptome klangen nach dem Absetzen von Angiotensin-II-Rezeptor-Antagonisten ab. Wenn ein intestinales Angioödem diagnostiziert wird, sollte Sacubitril/Valsartan abgesetzt und eine angemessene Überwachung eingeleitet werden, bis die Symptome vollständig verschwunden sind.
Patienten mit Nierenarterienstenose
Sacubitril/Valsartan kann bei Patienten mit beidseitiger oder einseitiger Nierenarterienstenose die Blutharnstoff- und Serumkreatininwerte erhöhen. Bei Patienten mit Nierenarterienstenose ist Vorsicht geboten und eine Überwachung der Nierenfunktion wird empfohlen.
Patienten mit New York Heart Association (NYHA)-Klassifizierung IV
Zu Beginn der Anwendung von Sacubitril/Valsartan ist bei Patienten mit einer NYHA-Klassifizierung IV aufgrund begrenzter klinischer Erfahrungswerte in dieser Population Vorsicht geboten.
B-Typ natriuretische Peptide (BNP)
BNP ist bei Patienten, die mit Sacubitril/Valsartan behandelt werden, kein geeigneter Biomarker für eine Herzinsuffizienz, da es ein Substrat von Neprilysin ist (siehe Abschnitt 5.1).
Patienten mit Leberfunktionsstörung Es liegen nur begrenzte klinische Erfahrungswerte bei Patienten mit mittelschwerer Leberfunktionsstörung (Klassifikation als Child-Pugh B) oder mit AST/ALT-Werten von mehr als dem Zweifachen der Obergrenze des Normalwertes vor. Bei diesen Patienten kann die Exposition erhöht sein und es liegen keine ausreichenden Sicherheitsdaten vor. Daher ist bei der Anwendung bei diesen Patienten Vorsicht geboten (siehe Abschnitte 4.2 und 5.2). Sacubitril/Valsartan ist kontraindiziert bei Patienten mit schwerer Leberfunktionsstörung, biliärer Zirrhose oder Cholestase (Klassifikation als Child-Pugh C) (siehe Abschnitt 4.3).
Psychiatrische Störungen
Psychiatrische Ereignisse wie Halluzinationen, Paranoia und Schlafstörungen, im Zusammenhang mit psychotischen Ereignissen, wurden mit der Anwendung von Sacubitril/Valsartan in Verbindung gebracht. Wenn ein Patient solche Ereignisse wahrnimmt, sollte ein Abbruch der Behandlung mit Sacubitril/Valsartan erwogen werden.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Wechselwirkungen, die zu eine Kontraindikation zur Folge haben
ACE-Hemmer
Die gleichzeitige Anwendung von Sacubitril/Valsartan und ACE-Hemmern ist kontraindiziert, da die gleichzeitige Hemmung von Neprilysin (NEP) und ACE das Risiko für ein Angioödem erhöhen kann. Die Behandlung mit Sacubitril/Valsartan darf erst 36 Stunden nach Einnahme der letzten Dosis einer ACE-Hemmer-Therapie begonnen werden. Eine ACE-Hemmer-Therapie darf frühestens 36 Stunden nach der letzten Sacubitril/Valsartan-Dosis begonnen werden (siehe Abschnitte 4.2 und 4.3).
Aliskiren
Bei Patienten mit Diabetes mellitus oder Nierenfunktionsstörung (eGFR <60 ml/min/1,73 m2) ist die gleichzeitige Anwendung von Sacubitril/Valsartan und Aliskiren-haltigen Arzneimitteln kontraindiziert (siehe Abschnitt 4.3). Die Kombination von Sacubitril/Valsartan mit direkten Renininhibitoren wie Aliskiren wird nicht empfohlen (siehe Abschnitt 4.4). Die gleichzeitige Anwendung von Sacubitril/Valsartan mit Aliskiren ist möglicherweise mit einem höheren Auftreten von Nebenwirkungen wie beispielsweise Hypotonie, Hyperkaliämie und herabgesetzter Nierenfunktion (einschließlich akutem Nierenversagen) assoziiert (siehe Abschnitte 4.3 und 4.4).
Wechselwirkungen, aufgrund derer eine gleichzeitige Anwendung nicht empfohlen wird
Sacubitril/Valsartan enthält Valsartan und sollte deswegen nicht zusammen mit einem anderen ARB-haltigen Arzneimittel angewendet werden (siehe Abschnitt 4.4).
Wechselwirkungen, die Vorsichtsmaßnahmen erfordern
OATP1B1- und OATP1B3-Substrate, z. B. Statine
In-vitro-Daten deuten darauf hin, dass Sacubitril OATP1B1- und OATP1B3-Transporter hemmt. Arnoriam kann daher die systemische Exposition gegenüber Substraten von OATP1B1 und OATP1B3 wie beispielsweise Statinen erhöhen. Die gleichzeitige Anwendung von Sacubitril/Valsartan führte zu einer Erhöhung der Cmax von Atorvastatin und seinen Metaboliten um das bis zu 2-Fache und der AUC um das bis zu 1,3-Fache. Bei der gleichzeitigen Anwendung von Sacubitril/Valsartan und Statinen ist Vorsicht geboten. Es wurden keine klinisch relevanten Wechselwirkungen bei gleichzeitiger Anwendung von Simvastatin und Arnoriam beobachtet.
PDE5-Hemmer einschließlich Sildenafil
Bei Hypertoniepatienten ging die zusätzliche Gabe einer Einzeldosis Sildenafil zu Sacubitril/Valsartan im Steady State mit einer deutlich stärkeren Blutdrucksenkung einher als bei alleiniger Gabe von Sacubitril/Valsartan. Daher ist Vorsicht geboten, wenn eine Behandlung mit Sildenafil oder einem anderen PDE-5-Hemmer bei Patienten begonnen wird, die Sacubitril/Valsartan erhalten.
Kalium
Die gleichzeitige Anwendung von kaliumsparenden Diuretika (Triamteren, Amilorid), Mineralkortikoid-Rezeptor-Antagonisten (z. B. Spironolacton, Eplerenon), Kaliumergänzungsmitteln, kaliumhaltigen Salzersatzstoffen oder anderen Substanzen (wie Heparin) kann zu einer Erhöhung des Serum-Kaliumspiegels sowie zu erhöhten Serumkreatininwerten führen. Bei gleichzeitiger Anwendung von Sacubitril/Valsartan und diesen Substanzen wird eine Überwachung des Serum-Kaliumspiegels empfohlen (siehe Abschnitt 4.4).
Nichtsteroidale Antirheumatika (NSARs), einschließlich selektive Cyclooxygenase-2 (COX-2)-Hemmer
Bei älteren Patienten, Patienten mit Volumenmangel (einschließlich solcher unter Diuretikatherapie) oder Patienten mit eingeschränkter Nierenfunktion kann die gleichzeitige Anwendung von Sacubitril/Valsartan und NSARs das Risiko für eine Verschlechterung der Nierenfunktion erhöhen. Deshalb wird eine Überwachung der Nierenfunktion empfohlen, wenn bei Patienten, die gleichzeitig NSARs einnehmen, die Behandlung mit Sacubitril/Valsartan begonnen oder verändert wird (siehe Abschnitt 4.4).
Lithium
Eine reversible Zunahme der Serum-Lithium-Konzentrationen und der Toxizität von Lithium wurde bei gleichzeitiger Gabe von Lithium mit ACE-Hemmern oder Angiotensin-II-Rezeptor-Antagonisten, einschließlich Sacubitril/Valsartan, berichtet. Deshalb wird diese Kombination nicht empfohlen. Sollte diese Kombination als notwendig erachtet werden, wird eine sorgfältige Überwachung der Serum-Lithium-Konzentration empfohlen. Wird zusätzlich ein Diuretikum angewendet, kann möglicherweise das Risiko einer Lithiumtoxizität weiter erhöht sein.
Furosemide
Die gleichzeitige Gabe von Sacubitril/Valsartan und Furosemid zeigte keinen Einfluss auf die Pharmakokinetik von Sacubitril/Valsartan, reduzierte aber sowohl Cmax als auch die AUC von Furosemid um 50 % bzw. 28 %. Obwohl es zu keiner relevanten Änderung hinsichtlich des Urinvolumens kam, war der Natriumgehalt im ausgeschiedenen Urin innerhalb von 4 Stunden und 24 Stunden nach gleichzeitiger Gabe reduziert. Die durchschnittliche Tagesdosis von Furosemid blieb bei Patienten, die mit Sacubitril/Valsartan behandelt wurden, von Baseline bis zum Ende der PARADIGM-HF-Studie unverändert.
Nitrate, beispilsweise Nitroglycerin
Es zeigten sich keine Wechselwirkungen zwischen Sacubitril/Valsartan und intravenös gegebenem Nitroglycerin in Bezug auf eine Blutdrucksenkung. Die gleichzeitige Gabe von Nitroglycerin und Sacubitril/Valsartan war mit einer Behandlungsdifferenz von 5 bpm bei der Herzfrequenz im Vergleich zu Nitroglycerin allein verbunden. Ein ähnlicher Effekt auf die Herzfrequenz kann auftreten, wenn Sacubitril/Valsartan gleichzeitig mit sublingualen, oralen oder transdermalen Nitraten gegeben wird. Normalerweise ist keine Dosisanpassung notwendig.
OATP- und MRP2-Transporter
Der aktive Metabolit von Sacubitril (LBQ657) und Valsartan sind Substrate von OATP1B1, OATP1B3, OAT1 und OAT3; Valsartan ist außerdem ein Substrat von MRP2. Daher kann die gleichzeitige Anwendung von Sacubitril/Valsartan mit Inhibitoren von OATP1B1, OATP1B3, OAT3 (z. B. Rifampicin, Ciclosporin), OAT1 (z. B. Tenofovir, Cidofovir) oder MRP2 (z. B. Ritonavir) die systemische Exposition von LBQ657 bzw. Valsartan erhöhen. Entsprechende Sorgfalt sollte bei Beginn oder Beendigung der Begleitbehandlung mit derartigen Arzneimitteln geübt werden.
Metformin
Die gleichzeitige Anwendung von Sacubitril/Valsartan und Metformin reduzierte sowohl Cmax als auch die AUC von Metformin um 23 %. Die klinische Relevanz dieser Ergebnisse ist unbekannt. Deshalb sollte der klinische Status des Patienten untersucht werden, wenn eine Therapie mit Sacubitril/Valsartan bei Patienten, die Metformin erhalten, begonnen wird.
Keine signifikante Interaktion
Bei gleichzeitiger Anwendung von Sacubitril/Valsartan mit Digoxin, Warfarin, Hydrochlorothiazid, Amlodipin, Omeprazol, Carvedilol oder einer Kombination aus Levonorgestrel/Ethinylestradiol wurde keine klinisch bedeutsame Wechselwirkung festgestellt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Die Anwendung von Sacubitril/Valsartan während des ersten Schwangerschafts-Trimesters wird nicht empfohlen und ist im zweiten und dritten Schwangerschafts-Trimester kontraindiziert (siehe Abschnitt 4.3).
Valsartan
Epidemiologische Daten bezüglich des Teratogenitätsrisikos resultierend aus der Exposition durch ACE-Hemmer während des ersten Schwangerschafts-Trimesters lassen keine eindeutigen Schlüsse zu; dennoch kann ein geringfügig erhöhtes Risiko nicht ausgeschlossen werden. Da keine verlässlichen epidemiologischen Daten zum Risiko von ARBs vorliegen, können auch für diese Klasse von Arzneimitteln ähnliche Risiken existieren. Solange die Fortführung einer ARB-Therapie nicht als essenziell angesehen wird, sollten Patientinnen, die eine Schwangerschaft planen, auf alternative blutdrucksenkende Behandlungen umgestellt werden, die ein bekanntes Sicherheitsprofil für die Anwendung während der Schwangerschaft haben. Wenn eine Schwangerschaft festgestellt wird, sollte die Behandlung mit ARBs unverzüglich beendet und, falls angezeigt, eine alternative Therapie begonnen werden. Es ist bekannt, dass die Exposition gegenüber einer ARB-Therapie im zweiten und dritten Schwangerschafts-Trimester humane Fetotoxizität (herabgesetzte Nierenfunktion, Oligohydramnion, verzögerte Ossifikation des Schädels) und neonatale Toxizität (Nierenversagen, Hypotonie, Hyperkaliämie) verursacht. Sollte eine Exposition gegenüber ARBs ab dem zweiten Schwangerschafts-Trimester stattgefunden haben, wird eine Untersuchung der Nierenfunktion und des Schädels durch Ultraschall empfohlen. Kinder, deren Mütter ARBs eingenommen haben, sollten engmaschig hinsichtlich Hypotonie überwacht werden (siehe Abschnitt 4.3).
Sacubitril
Bisher liegen keine Erfahrungen mit der Anwendung von Sacubitril bei Schwangeren vor. Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Sacubitril/valsartan
Bisher liegen keine Erfahrungen mit der Anwendung von Sacubitril/Valsartan bei Schwangeren vor. Tierexperimentelle Studien mit Sacubitril/Valsartan haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Stillzeit
Begrenzte Daten zeigen, dass Sacubitril und sein aktiver Metabolit LBQ657 in sehr geringen Mengen in die Muttermilch ausgeschieden werden, mit einer geschätzten relativen Säuglingsdosis von 0,01 % für Sacubitril und 0,46 % für den aktiven Metaboliten LBQ657, wenn sie stillenden Frauen in einer Dosis von 24 mg/26 mg Sacubitril/Valsartan zweimal täglich verabreicht wurden. Bei denselben Daten lag Valsartan unter der Nachweisgrenze. Es gibt nur ungenügende Informationen darüber, ob Sacubitril/Valsartan Auswirkungen auf Neugeborene/Kinder hat. Aufgrund des möglichen Risikos für Nebenwirkungen bei gestillten Neugeborenen/Kindern wird Arnoriam für stillende Frauen nicht empfohlen.
Fertilität
Es liegen keine Daten zur Auswirkung von Sacubitril/Valsartan auf die Fertilität beim Menschen vor. In Studien an männlichen und weiblichen Ratten wurde keine Beeinträchtigung der Fertilität nachgewiesen (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Sacubitril/Valsartan hat einen geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Beim Führen von Fahrzeugen oder Bedienen von Maschinen ist zu berücksichtigen, dass gelegentlich Schwindel oder Müdigkeit auftreten können.
4.8 Unerwünschte Wirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten bei Erwachsenen berichteten Nebenwirkungen während der Behandlung mit Sacubitril/Valsartan waren Hypotonie (17,6 %), Hyperkaliämie (11,6 %) und Nierenfunktionsstörungen (10,1 %) (siehe Abschnitt 4.4). Angioödeme wurden bei Patienten, die mit Sacubitril/Valsartan behandelt wurden, berichtet (0,5 %) (siehe Beschreibung ausgewählter Nebenwirkungen).
Tabellarische Liste der Nebenwirkungen
Die Nebenwirkungen werden gemäß der folgenden Konvention nach Systemorganklasse und Häufigkeit aufgeführt, wobei die häufigsten Nebenwirkungen zuerst genannt werden: sehr häufig (≥1/10); häufig (≥1/100, <1/10); gelegentlich (≥1/1 000, <1/100); selten (≥1/10 000, <1/1 000); sehr selten (<1/10 000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe werden die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 2 Liste der Nebenwirkungen
| Systemorganklasse | Bevorzugte Bezeichnung | Häufigkeitskategorie |
|---|---|---|
| Erkrankungen des Blutes und des Lymphsystems | Anämie | Häufig |
| Erkrankungen des Immunsystems | Überempfindlichkeit | Gelegentlich |
| Stoffwechsel- und Ernährungsstörungen | Hyperkaliämie* | Sehr häufig |
| Hypokaliämie | Häufig | |
| Hypoglykämie | Häufig | |
| Hyponatriämie | Gelegentlich | |
| Psychiatrische Störungen | Halluzinationen** | Selten |
| Schlafstörungen | Selten | |
| Paranoia | Sehr selten | |
| Erkrankungen des Nervensystems | Schwindel | Häufig |
| Kopfschmerzen | Häufig | |
| Synkope | Häufig | |
| Posturaler Schwindel | Gelegentlich | |
| Myoklonus | Nicht bekannt | |
| Erkrankungen des Ohrs und des Labyrinths | Vertigo | Häufig |
| Gefäßkrankheiten | Hypotonie* | Sehr häufig |
| Orthostatische Hypotonie | Häufig | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Husten | Häufig |
| Erkrankungen des Gastrointestinaltrakts | Diarrhö | Häufig |
| Übelkeit | Häufig | |
| Gastritis | Häufig | |
| Intestinales Angioödem | Sehr selten | |
| Erkrankungen der Haut und des Unterhautgewebes | Pruritus | Gelegentlich |
| Hautausschlag | Gelegentlich | |
| Angioödem* | Gelegentlich | |
| Erkrankungen der Nieren und Harnwege | Nierenfunktionsstörung* | Sehr häufig |
| Nierenversagen (Nierenversagen, akutes Nierenversagen) | Häufig | |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Ermüdung | Häufig |
| Asthenie | Häufig |
*Siehe Beschreibung ausgewählter Nebenwirkungen.
**Einschließlich akustischer und optischer Halluzinationen.
Beschreibung ausgewählter Nebenwirkungen
Angioödeme Angioödeme wurden von Patienten berichtet, die mit Sacubitril/Valsartan behandelt wurden. In PARADIGM-HF wurden Angioödeme bei 0,5 % der Patienten, die mit Sacubitril/Valsartan behandelt wurden, verglichen mit 0,2 % der Patienten, die mit Enalapril behandelt wurden, berichtet. Ein höheres
Auftreten von Angioödemen wurde bei Patienten mit schwarzer Hautfarbe, die mit Sacubitril/Valsartan (2,4 %) und Enalapril (0,5 %) behandelt wurden, berichtet (siehe Abschnitt 4.4).
Hyperkaliämie und Kalium im Serum
In PARADIGM-HF wurden Hyperkaliämie und Kaliumkonzentrationen im Serum von >5,4 mmol/l bei 11,6 % bzw. 19,7 % der Patienten, die mit Sacubitril/Valsartan behandelt wurden, verglichen mit 14,0 % bzw. 21,1 % der Patienten, die mit Enalapril behandelt wurden, berichtet.
Blutdruck
In PARADIGM-HF wurden Hypotonie und ein klinisch relevanter, niedriger systolischer Blutdruck (<90 mmHg und Abnahme von >20 mmHg ausgehend vom Ausgangswert) bei 17,6 % bzw. 4,76 % der Patienten, die mit Sacubitril/Valsartan behandelt wurden, verglichen mit 11,9 % bzw. 2,67 % der Patienten, die mit Enalapril behandelt wurden, berichtet.
Nierenfunktionsstörung
In PARADIGM-HF wurden Nierenfunktionsstörungen bei 10,1 % der Patienten, die mit Sacubitril/Valsartan behandelt wurden, verglichen mit 11,5 % der Patienten, die mit Enalapril behandelt wurden, berichtet.
Kinder und Jugendliche
In der PANORAMA-HF-Studie wurde die Sicherheit von Sacubitril/Valsartan in einer randomisierten, aktiv kontrollierten 52-Wochen-Studie mit 375 pädiatrischen Herzinsuffizienz (HI)-Patienten im Alter von 1 Monat bis <18 Jahren mit Enalapril verglichen. Die 215 Patienten, die in die Open-Label Langzeit-Extensionsstudie (PANORAMA-HF-OLE) übernommen wurden, wurden bis zu 4,5 Jahre lang behandelt, im Median 2,5 Jahre. Das in beiden Studien beobachtete Sicherheitsprofil war ähnlich dem bei erwachsenen Patienten. Die Daten zur Sicherheit bei Patienten im Alter von 1 Monat bis <1 Jahr waren begrenzt.
Es liegen nur begrenzte Daten zur Sicherheit bei pädiatrischen Patienten mit mittelschwerer Leberfunktionsstörung oder mittelschwerer bis schwerer Nierenfunktionsstörung vor.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen nur begrenzte Daten bezüglich einer Überdosierung beim Menschen vor. Eine Einzeldosis von 583 mg Sacubitril/617 mg Valsartan und Mehrfachdosen von 437 mg Sacubitril/463 mg Valsartan (14 Tage) wurden an gesunden erwachsenen Probanden untersucht und gut vertragen.
Aufgrund der blutdrucksenkenden Wirkungen von Sacubitril/Valsartan ist Hypotonie das wahrscheinlichste Symptom einer Überdosierung. Es sollte eine symptomatische Behandlung erfolgen.
Aufgrund der starken Proteinbindung wird das Arzneimittel wahrscheinlich nicht durch Hämodialyse entfernt (siehe Abschnitt 5.2).
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Mittel mit Wirkung auf das Renin-Angiotensin-System; Angiotensin-II-Rezeptorblocker (ARB), andere Kombinationen, ATC-Code: C09DX04
Wirkmechanismus
Bei Sacubitril/Valsartan handelt es sich um einen Angiotensin-Rezeptor-Neprilysin-Inhibitor, dessen Wirkmechanismus auf einer gleichzeitigen Hemmung von Neprilysin (neutrale Endopeptidase; NEP) durch LBQ657, dem aktiven Metaboliten des Prodrugs Sacubitril, und einer Blockade des Angiotensin-II-Typ-1(AT1)-Rezeptors durch Valsartan beruht. Die sich ergänzenden kardiovaskulären Vorteile von Sacubitril/Valsartan bei Herzinsuffizienzpatienten werden folgenden beiden Wirkmechanismen zugeschrieben: Anreicherung von Peptiden, die durch Neprilysin abgebaut werden, z. B. natriuretische Peptide (NP), aufgrund der Wirkung von LBQ657 und der gleichzeitigen Hemmung der Wirkungen von Angiotensin II durch Valsartan. NP üben ihre Wirkungen durch Aktivierung von membrangebundenen Guanylylcyclase-gekoppelten Rezeptoren aus, was zu erhöhten Konzentrationen des Second Messengers cyclisches Guanosin-Monophosphat (cGMP) führt. Dadurch können Vasodilatation, Natriurese und Diurese gefördert, die glomeruläre Filtrationsrate und der renale Blutfluss erhöht, die Freisetzung von Renin und Aldosteron gehemmt, die Aktivität des Sympathikus vermindert werden, und es können sich antihypertrophe und antifibrotische Effekte zeigen.
Valsartan unterbindet die schädlichen kardiovaskulären und renalen Wirkungen von Angiotensin II durch selektive Blockade des AT1-Rezeptors und hemmt außerdem die Angiotensin-II-abhängige Aldosteronfreisetzung. Dies verhindert eine anhaltende Aktivierung des Renin-Angiotensin-Aldosteron-Systems, die eine Vasokonstriktion, Natrium- und Flüssigkeitsretention in den Nieren, Aktivierung von Zellwachstum und -proliferation sowie später einen maladaptiven kardiovaskulären Umbau zur Folge haben würde.
Pharmakodynamische Wirkungen
Die pharmakodynamischen Wirkungen von Sacubitril/Valsartan nach Gabe von Einzel- und Mehrfachdosen wurden an gesunden Probanden und Patienten mit Herzinsuffizienz untersucht und stimmen mit einer gleichzeitigen Neprilysin-Hemmung und RAAS-Blockade überein. In einer 7-tägigen Valsartan-kontrollierten Studie an Patienten mit verminderter Ejektionsfraktion (HFrEF) führte die Anwendung von Sacubitril/Valsartan im Vergleich zu Valsartan zu einer anfänglichen Erhöhung der Natriurese, erhöhten cGMP-Werten im Urin und verminderten Plasmaspiegeln des midregionalen pro-atrialen natriuretischen Peptids (MR-proANP) und des amino-terminalen Prohormon B-Typ natriuretischen Peptids (NT-proBNP). In einer 21-tägigen Studie an Herzinsuffizienzpatienten mit verminderter Ejektionsfraktion führte Sacubitril/Valsartan im Vergleich zu den Ausgangswerten (Baseline) zu einer signifikanten Erhöhung von ANP und cGMP im Urin sowie cGMP im Plasma und zu einer Abnahme von NT-proBNP, Aldosteron und Endothelin-1 im Plasma. Auch eine Blockade des AT1-Rezeptors wurde durch erhöhte Plasma-Renin-Aktivität und Plasma-Renin-Konzentrationen nachgewiesen. In der Studie PARADIGM-HF führte Sacubitril/Valsartan im Vergleich zu Enalapril zu einer Abnahme von NT-proBNP im Plasma und zu einer Erhöhung von BNP im Plasma und cGMP im Urin. In der PANORAMA-HF-Studie wurde in den Wochen 4 und 12, im Vergleich zu den Ausgangswerten (Baseline), eine Reduktion des NT-proBNPs bei Sacubitril/Valsartan (40,2 % und 49,8 %) und bei Enalapril (18,0 % und 44,9 %) beobachtet. Die NT-proBNP-Werte sanken während der Studiendauer kontinuierlich, mit einer Abnahme von 65,1 % bei Sacubitril/Valsartan und 61,6 % bei Enalapril in Woche 52 im Vergleich zu den Ausgangswerten (Baseline). BNP ist bei Patienten, die mit Sacubitril/Valsartan behandelt werden, kein geeigneter Biomarker für Herzinsuffizienz, da BNP ein Neprilysinsubstrat ist (siehe Abschnitt 4.4). NT-proBNP ist kein Neprilysinsubstrat und daher ein besser geeigneter Biomarker.
In einer umfassenden klinischen QTc-Studie an gesunden männlichen Probanden hatten Einzeldosen von Sacubitril/Valsartan 194 mg Sacubitril/206 mg Valsartan und 583 mg Sacubitril/617 mg Valsartan keine Auswirkung auf die kardiale Repolarisation.
Neprilysin ist eines von mehreren Enzymen, die an der Clearance von Amyloid-β (Aβ) aus dem Gehirn und Liquor beteiligt sind. Die Anwendung von Sacubitril/Valsartan 194 mg Sacubitril/206 mg Valsartan einmal täglich über zwei Wochen bei gesunden Probanden ging im Vergleich zu Placebo mit einer Erhöhung von Aβ1-38 im Liquor einher; die Liquorkonzentrationen von Aβ1-40 und 1-42 blieben unverändert. Die klinische Bedeutung dieses Ergebnisses ist nicht bekannt (siehe Abschnitt 5.3).
Klinische Wirksamkeit und Sicherheit
In einigen Publikationen werden die 24 mg/26 mg, 49 mg/51 mg und 97 mg/103 mg Stärken jeweils als 50, 100 und 200 mg bezeichnet.
PARADIGM-HF
Bei PARADIGM-HF, der pivotalen Phase-3-Studie, handelte es sich um eine multinationale, randomisierte, doppelblinde Studie mit 8 442 Patienten zum Vergleich von Sacubitril/Valsartan und Enalapril, die beide erwachsenen Patienten mit chronischer Herzinsuffizienz (NYHA-Klasse II-IV) und reduzierter Ejektionsfraktion (linksventrikuläre Ejektionsfraktion [LVEF] ≤40 %, später auf ≤35 % abgeändert) zusätzlich zu einer anderen Therapie gegen Herzinsuffizienz gegeben wurden. Der primäre Endpunkt setzte sich aus kardiovaskulärem Tod oder Hospitalisierung aufgrund von Herzinsuffizienz zusammen. Patienten mit einem SBP <100 mmHg, schwerer Niereninsuffizienz (eGFR <30 ml/min/1,73 m2) und schwerer Leberinsuffizienz wurden während des Screenings ausgeschlossen und daher nicht prospektiv untersucht.
Vor der Studienteilnahme wurden die Patienten erfolgreich mit Standardtherapeutika, wie ACE-Hemmer/ARB (>99 %), Betablocker (94 %), Mineralokortikoid-Rezeptor-Antagonisten (58 %) und Diuretika (82 %), behandelt. Der Median der Nachbeobachtungszeit betrug 27 Monate und die Patienten wurden bis zu 4,3 Jahre lang behandelt. Die Patienten mussten ihre bestehende Therapie mit einem ACE-Hemmer oder ARB absetzen und eine sequenzielle einfachblinde Einlaufphase durchlaufen, in der sie eine Behandlung mit 10 mg Enalapril zweimal täglich erhielten, gefolgt von einer einfach verblindeten Behandlung mit 100 mg Sacubitril/Valsartan zweimal täglich und einer Dosiserhöhung auf 200 mg zweimal täglich (siehe Abschnitt 4.8 zu Abbrüchen während dieser Phase). Die Patienten wurden dann für die doppelblinde Studienphase randomisiert, in der sie zweimal täglich entweder 200 mg Sacubitril/Valsartan oder 10 mg Enalapril erhielten (Sacubitril/Valsartan [n = 4 209]; Enalapril [n = 4 233]).
Das Durchschnittsalter der untersuchten Population betrug 64 Jahre, und 19 % der Patienten waren mindestens 75 Jahre alt. Zum Zeitpunkt der Randomisierung wiesen 70 % der Patienten eine Herzinsuffizienz der NYHA-Klasse II, 24 % eine Herzinsuffizienz der Klasse III, und 0,7 % der Klasse IV auf. Die durchschnittliche LVEF lag bei 29 % und 963 (11,4 %) der Patienten hatten eine Baseline-LVEF >35 % und ≤40 %.
In der Sacubitril/Valsartan-Gruppe behielten 76 % der Patienten die Zieldosis von 200 mg zweimal täglich bis zum Studienende bei (durchschnittliche Tagesdosis von 375 mg). In der Enalapril-Gruppe erhielten bei Studienende noch 75 % der Patienten die Zieldosis von 10 mg zweimal täglich (durchschnittliche Tagesdosis von 18,9 mg).
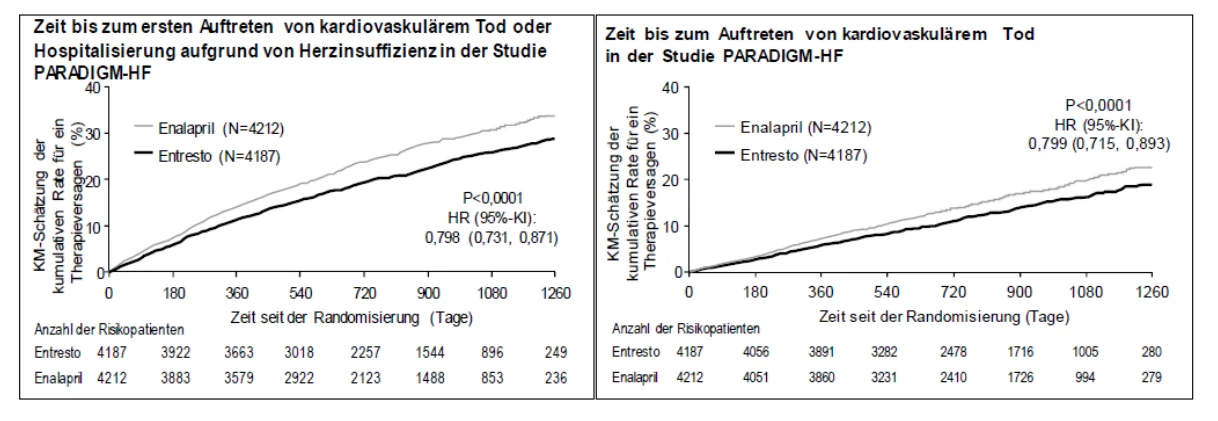
Sacubitril/Valsartan war Enalapril überlegen durch Reduzierung des Risikos für kardiovaskulären Tod oder Hospitalisierungen aufgrund von Herzinsuffizienz auf 21,8 % im Vergleich zu 26,5 % bei mit Enalapril behandelten Patienten. Die absolute Risikoreduktion betrug 4,7 % für den kombinierten Endpunkt kardiovaskulärer Tod oder Hospitalisierung aufgrund von Herzinsuffizienz, 3,1 % für kardiovaskulären Tod alleine und 2,8 % für Ersthospitalisierungen aufgrund von Herzinsuffizienz alleine. Die relative Risikoreduktion betrug 20 % im Vergleich zu Enalapril (siehe Tabelle 3). Diese Wirkung wurde frühzeitig beobachtet und hielt über die Dauer der Studie an (siehe Abbildung 1). Beide Komponenten trugen zur Risikoreduktion bei. Bei 45 % der kardiovaskulären Todesfälle handelte es sich um einen plötzlichen Herztod. Die Rate plötzlicher Herztode war bei Patienten, die mit Sacubitril/Valsartan behandelt wurden, im Vergleich zu den mit Enalapril behandelten Patienten um 20 % vermindert (Hazard Ratio [HR] 0,80, p = 0,0082). Für 26 % der kardiovaskulären Todesfälle war ein Pumpversagen verantwortlich, welches bei den mit Sacubitril/Valsartan behandelten Patienten im Vergleich zu den Patienten, die Enalapril erhielten, um 21 % vermindert war (HR 0,79, p = 0,0338).
Die Risikoreduktion wurde übereinstimmend über die folgenden Subgruppen hinweg beobachtet: Geschlecht, Alter, ethnische Herkunft, geographische Region, NYHA-Klasse (II/III), Ejektionsfraktion, Nierenfunktion, Diabetes oder Hypertonie in der Anamnese, frühere Therapie gegen Herzinsuffizienz und Vorhofflimmern.
Im Vergleich zu Enalapril verbesserte Sacubitril/Valsartan die Überlebensrate mit einer signifikanten Reduktion der Gesamtmortalität von 2,8 % (Sacubitril/Valsartan 17 %, Enalapril 19,8 %). Die relative Risikoreduktion betrug 16 % verglichen mit Enalapril (siehe Tabelle 3).
Tabelle 3 Behandlungseffekt für den primären kombinierten Endpunkt, seine Komponenten und die Gesamtmortalität über eine durchschnittliche Nachverfolgung von 27 Monaten
Sacubitril/ Valsartan N = 4 187# n (%) | Enalapril N = 4 212# n (%) | Hazard Ratio (95%-KI) | Relative Risiko-reduktion | p-Wert *** | |
|---|---|---|---|---|---|
| Primärer kombinierter Endpunkt aus kardiovaskulärem Tod und Hospitalisierungen aufgrund von Herzinsuffizienz* | 914 (21,83) | 1 117 (26,52) | 0,80 (0,73, 0,87) | 20 % | 0,0000002 |
Einzelkomponenten des primären kombinierten Endpunkts Punkt | |||||
| CV-Tod** | 558 (13,33) | 693 (16,45) | 0,80 (0,71, 0,89) | 20 % | 0,00004 |
| Erster Krankenhausaufenthalt wegen Herzinsuffizienz | 537 (12,83) | 658 (15,62) | 0,79 (0,71, 0,89) | 21 % | 0,00004 |
| Sekundärer Endpunkt | |||||
| Gesamtmortalität | 711 (16,98) | 835 (19,82) | 0,84 (0,76, 0,93) | 16 % | 0,0005 |
*Der primäre Endpunkt war definiert als Zeit bis zum ersten Ereignis des kardiovaskulären Todes oder einer Hospitalisierung aufgrund von Herzinsuffizienz.
**Kardiovaskuläre Todesfälle umfassten alle Patienten, die bis zum Stichtag verstarben, unabhängig davon, ob sie zuvor hospitalisiert wurden.
***Einseitiger p-Wert ♯ Gesamtgruppe (Full Analysis Set)
Abbildung 1 Kaplan-Meier-Kurven für den primären kombinierten Endpunkt und die Komponente kardiovaskulärer Tod
TITRATION
Bei TITRATION handelt sich um eine 12-wöchige Sicherheits- und Verträglichkeitsstudie an 538 Patienten mit chronischer Herzinsuffizienz (NYHA-Klasse II–IV) und systolischer Dysfunktion (linksventrikuläre Ejektionsfraktion ≤35 %), die zuvor noch keine ACE-Hemmer- oder ARB-Therapie erhalten hatten oder vor Studienaufnahme unterschiedliche Dosen von ACE-Hemmern oder ARB erhalten hatten. Die Patienten erhielten eine Anfangsdosis von 50 mg Sacubitril/Valsartan zweimal täglich und die Dosis wurde im Rahmen eines 3- oder 6-wöchigen Behandlungsschemas auf 100 mg zweimal täglich und schließlich bis zur Zieldosis von 200 mg zweimal täglich erhöht.
Erfolgte die schrittweise Dosiserhöhung über 6 Wochen, konnten mehr Patienten, die zuvor noch nicht mit einem ACE-Hemmer oder ARB behandelt worden waren oder eine niedrigdosierte Therapie erhielten (<10 mg Enalapril/Tag entsprechend), die Zieldosis von 200 mg Sacubitril/Valsartan erreichen und beibehalten (84,8 %) als bei einer Dosiserhöhung über 3 Wochen (73,6 %). Insgesamt erreichten 76 % der Patienten die Zieldosis von 200 mg Sacubitril/Valsartan zweimal täglich und behielten diese ohne Behandlungsunterbrechung oder Dosisreduktion über 12 Wochen bei.
Kinder und Jugendliche
PANORAMA-HF
Bei der PANORAMA-HF handelte es sich um eine multinationale, randomisierte, doppelblinde Phase-3-Studie an 375 pädiatrischen Patienten im Alter von 1 Monat bis <18 Jahren mit Herzinsuffizienz aufgrund einer linksventrikulären Dysfunktion (LVEF ≤45 % oder Verkürzungsfraktion ≤22,5 %) zum Vergleich von Sacubitril/Valsartan und Enalapril. Die primäre Zielsetzung bestand darin, festzustellen, ob auf Grundlage eines sogenannten „Global Rank“-Endpunkts Sacubitril/Valsartan Enalapril bei pädiatrischen HI-Patienten über eine Behandlungsdauer von 52 Wochen überlegen war. Der primäre „Global Rank“-Endpunkt wurde durch eine Rangfolgebildung von Patienten (schlechtestes bis bestes Ergebnis) auf Grundlage klinischer Ereignisse wie Tod, Einleitung mechanischer lebenserhaltender Maßnahmen, Aufnahme in die Liste für eine dringende Herztransplantation, Verschlechterung der HI, Messungen der funktionellen Kapazität (NYHA/ROSS-Werte) und von Patienten berichtete Herzinsuffizienz-Symptome (Patient Global Impression Scale [PGIS]) ermittelt. Patienten mit einem systemischen rechten Ventrikel, einem einzigen Ventrikel und Patienten mit restriktiver oder hypertrophischer Kardiomyopathie wurden von der Studie ausgeschlossen. Die angestrebte Erhaltungsdosis von Sacubitril/Valsartan belief sich bei pädiatrischen Patienten im Alter von 1 Monat bis <1 Jahr auf 2,3 mg/kg zweimal täglich und auf 3,1 mg/kg zweimal täglich bei Patienten im Alter von 1 Jahr bis <18 Jahren, mit einer Maximaldosis von 200 mg zweimal täglich. Die angestrebte Erhaltungsdosis von Enalapril belief sich bei pädiatrischen Patienten im Alter von 1 Monat bis <1 Jahr auf 0,15 mg/kg zweimal täglich und auf 0,2 mg/kg zweimal täglich bei Patienten im Alter von 1 Jahr bis <18 Jahren, mit einer Maximaldosis von 10 mg zweimal täglich.
In die Studie wurden 9 Patienten im Alter von 1 Monat bis <1 Jahr eingeschlossen, 61 Patienten waren zwischen 1 Jahr und <2 Jahren alt, 85 Patienten zwischen 2 und <6 Jahren und 220 Patienten zwischen
6 und <18 Jahren. Zu Beginn der Studie (Baseline) wurden 15,7 % der Patienten als NYHA/ROSS-Klasse I, 69,3 % als Klasse II, 14,4 % als Klasse III und 0,5 % als Klasse IV eingestuft. Die mittlere LVEF belief sich auf 32 %. Die häufigsten Ursachen für eine Herzinsuffizienz standen im Zusammenhang mit einer Kardiomyopathie (63,5 %). Vor der Studienteilnahme wurden die Patienten in der Regel mit ACE-Hemmern/ARBs (93 %), Betablockern (70 %), Aldosteron-Antagonisten (70 %) und Diuretika (84 %) behandelt.
Das „Mann-Whitney-Odds“ für den primären „Global Rank“-Endpunkt lag bei 0,907 (95 %-KI 0,72; 1,14) und damit numerisch zugunsten von Sacubitril/Valsartan (siehe Tabelle 4). Sacubitril/Valsartan und Enalapril zeigten vergleichbare klinisch relevante Verbesserungen bei den sekundären Endpunkten NYHA/ROSS-Klasse und PGIS-Score-Veränderung im Vergleich zum Ausgangswert (Baseline). In Woche 52 zeigten sich bei Patienten unter Sacubitril/Valsartan bzw. Enalapril im Vergleich zum Ausgangswert (Baseline) folgende Veränderungen der NYHA/ROSS-Funktionsklassen: Verbessert bei 37,7 % bzw. 34,0 %; unverändert bei 50,6 % bzw. 56,6 %; verschlechtert bei 11,7 % bzw. 9,4 %. Ähnlich waren die Veränderungen des PGIS-Scores gegenüber dem Ausgangswert (Baseline): Verbessert bei 35,5 % bzw. 34,8 %; unverändert bei 48,0 % bzw. 47,5 %; verschlechtert bei 16,5 % bzw. 17,7 % der Patienten unter Sacubitril/Valsartan bzw. Enalapril. NT-proBNP wurde in beiden Behandlungsgruppen gegenüber dem Ausgangswert (Baseline) erheblich gesenkt. Die Größenordnung der NT-proBNP-Senkung mit Arnoriam war vergleichbar mit der bei erwachsenen Herzinsuffizienzpatienten in der PARADIGM-HF. Da Sacubitril/Valsartan in der PARADIGM-HF die Ergebnisse verbesserte und NT-proBNP senkte, wurde die in der PANORAMA-HF beobachtete Senkung von NT-proBNP in Verbindung mit der symptomatischen und funktionellen Verbesserung gegenüber den Ausgangswerten (Baseline) als angemessene Grundlage für die Ableitung eines klinischen Nutzens bei pädiatrischen Herzinsuffizienzpatienten angesehen. Es gab zu wenige Patienten im Alter von unter 1 Jahr, um die Wirksamkeit von Sacubitril/Valsartan in dieser Altersgruppe zu bewerten.
Tabelle 4 Behandlungseffekt für den primären „Global Rank“-Endpunkt in PANORAMA-HF
Sacubitril/Valsartan N = 187 | Enalapril N = 188 | Behandlungseffekt | |
|---|---|---|---|
| Primäre „Gold Rank” Endpunkt | Wahrscheinlichkeit eines günstigen Ausgangs (%)* | Wahrscheinlichkeit eines günstigen Ausgangs (%)* | Odds** (95%-KI) |
| 52,4 | 47,6 | 0,907 (0,72; 1,14) |
*Die Wahrscheinlichkeit eines günstigen Ergebnisses oder die „Mann-Whitney-Wahrscheinlichkeit“ (MWP) für die gegebene Behandlung wurde auf der Grundlage des Prozentsatzes der Gewinne in paarweisen Vergleichen des „Global-Rank“-Scores zwischen allen Patienten der Sacubitril/Valsartan-Behandlungsgruppe sowie allen Patienten der Enalapril-Behandlungsgruppe berechnet (dabei zählt ein höherer Score als ganzer, ein gleicher Score als halber Gewinn).
**Das „Mann-Whitney-Odds“ wurde berechnet als geschätzte MWP für Enalapril, dividiert durch die geschätzte MWP für Sacubitril/Valsartan, mit Odds <1 zugunsten von Sacubitril/Valsartan und >1 zugunsten von Enalapril.
5.2 Pharmakokinetische Eigenschaften
Das Valsartan, das in Sacubitril/Valsartan enthalten ist, ist leichter bioverfügbar als das Valsartan in anderen auf dem Markt erhältlichen Tablettenformulierungen; 26 mg, 51 mg bzw. 103 mg Valsartan in Sacubitril/Valsartan entsprechen jeweils 40 mg, 80 mg bzw. 160 mg Valsartan in anderen auf dem Markt erhältlichen Tablettenformulierungen.
Erwachsene
Absorption
Nach oraler Gabe dissoziiert Sacubitril/Valsartan in Valsartan und das Prodrug Sacubitril. Sacubitril wird weiter zu dem aktiven Metaboliten LBQ657 metabolisiert. Die maximalen Plasmakonzentrationen werden für Sacubitril nach 1 Stunde, für LBQ657 nach 2 Stunden und für Valsartan nach 2 Stunden erreicht. Die absolute orale Bioverfügbarkeit von Sacubitril und Valsartan beträgt schätzungsweise mehr als 60 % bzw. 23 %.
Nach zweimal täglicher Gabe von Sacubitril/Valsartan werden innerhalb von drei Tagen die Steady-State-Konzentrationen von Sacubitril, LBQ657 und Valsartan erreicht. Im Steady State kommt es zu keiner bedeutsamen Akkumulation von Sacubitril und Valsartan, hingegen zu einer 1,6-fachen Akkumulation von LBQ657. Die Gabe zusammen mit Nahrungsmitteln hat keinen klinisch bedeutsamen Einfluss auf die systemischen Expositionen gegenüber Sacubitril, LBQ657 und Valsartan. Sacubitril/Valsartan kann unabhängig von den Mahlzeiten eingenommen werden.
Verteilung
Sacubitril, LBQ657 und Valsartan sind stark an Plasmaproteine gebunden (94-97 %). Ausgehend von einem Vergleich der Expositionen von Plasma und Liquor überquert LBQ657 in begrenztem Maße die Blut-Hirn-Schranke (0,28 %). Das durchschnittliche apparente Verteilungsvolumen von Valsartan und Sacubitril beträgt 75 bzw. 103 Liter.
Biotransformation
Sacubitril wird schnell durch die Carboxylesterasen 1b und 1c zu LBQ657 umgewandelt; LBQ657 wird nur in einem unbedeutsamen Ausmaß weiter metabolisiert. Valsartan wird minimal metabolisiert, da nur etwa 20 % der Dosis in Form von Metaboliten wiedergefunden werden. Im Plasma wurde ein Hydroxylmetabolit von Valsartan in geringen Konzentrationen (<10 %) nachgewiesen.
Da Sacubitril und Valsartan nur minimal über CYP450-Enzyme metabolisiert werden, hat eine gleichzeitige Anwendung mit Arzneimitteln, die CYP450-Enzyme beeinflussen, voraussichtlich keinen Einfluss auf die Pharmakokinetik.
In-vitro-Metabolisierungsstudien deuten auf ein geringes Potenzial für CYP450-bedingte Arzneimittelwechselwirkungen hin, da Sacubitril/Valsartan nur in begrenztem Maße durch CYP450-Enzyme metabolisiert wird. Sacubitril/Valsartan führt nicht zu einer Induktion oder Hemmung von CYP450-Enzymen.
Elimination
Nach oraler Gabe werden 52-68 % von Sacubitril (primär als LBQ657) und annähernd 13 % von Valsartan und seinen Metaboliten über den Urin ausgeschieden; über die Fäzes werden 37-48 % von Sacubitril (primär als LBQ657) und 86 % von Valsartan und seinen Metaboliten ausgeschieden.
Sacubitril, LBQ657 und Valsartan werden aus dem Plasma mit einer mittleren Eliminationshalbwertszeit (T½) von ca. 1,43 Stunden, 11,48 Stunden bzw. 9,90 Stunden entfernt.
Linearität/Nicht-linearität
Die Pharmakokinetik von Sacubitril, LBQ657 und Valsartan ist im untersuchten Dosisbereich von Sacubitril/Valsartan von 24 mg Sacubitril/26 mg Valsartan bis 97 mg Sacubitril/103 mg Valsartan annähernd linear.
Spezielle Patientengruppen
Ältere Personen
Im Vergleich zu jüngeren Menschen ist die Exposition gegenüber LBQ657 und Valsartan bei Personen über 65 Jahren um 42 % bzw. 30 % erhöht.
Nierenfunktionsstörung
Für LBQ657 wurde bei Patienten mit leichter bis schwerer Niereninsuffizienz eine Korrelation zwischen der Nierenfunktion und der systemischen Exposition beobachtet. Die Exposition von LBQ657 bei Patienten mit mittelschwerer (30 ml/min/1,73 m2 ≤ eGFR <60 ml/min/1,73 m2) und schwerer Niereninsuffizienz (15 ml/min/1,73 m2 ≤ eGFR <30 ml/min/1,73 m2) war 1,4-fach und 2,2-fach höher als bei Patienten mit leichter Niereninsuffizienz (60 ml/min/1,73 m2 ≤ eGFR <90 ml/min/1,73 m2), der größten eingeschlossenen Patientengruppe in PARADIGM-HF. Die Valsartan-Exposition bei Patienten mit mittelschwerer und schwerer Niereninsuffizienz war mit der bei Patienten mit leichter Niereninsuffizienz vergleichbar. An dialysepflichtigen Patienten wurden keine Studien durchgeführt. LBQ657 und Valsartan sind jedoch stark an Plasmaproteine gebunden und eine wirksame Entfernung durch Dialyse ist daher unwahrscheinlich.
Leberfunktionsstörung
Bei Patienten mit leichter bis mittelschwerer Leberfunktionsstörung nahmen im Vergleich zu gesunden Probanden die Expositionen gegenüber Sacubitril um das 1,5- und 3,4-Fache, gegenüber LBQ657 um das 1,5- und 1,9-Fache und gegenüber Valsartan um das 1,2- und 2,1-Fache zu. Jedoch erhöhten sich bei Patienten mit leichter bis mittelschwerer Leberfunktionsstörung die Expositionen an freier Konzentration von LBQ657 jeweils um das 1,47- und 3,08-Fache sowie die Expositionen an freier Konzentration von Valsartan jeweils um das 1,09- und 2,2-Fache im Vergleich zu gesunden Probanden. Sacubitril/Valsartan wurde nicht bei Patienten mit schwerer Leberinsuffizienz, biliärer Zirrhose oder Cholestase untersucht (siehe Abschnitte 4.3 und 4.4).
Einfluss des Geschlechts
Die Pharmakokinetik von Sacubitril/Valsartan (Sacubitril, LBQ657 und Valsartan) ist bei männlichen und weiblichen Patienten ähnlich.
Kinder und Jugendlichen
Die Pharmakokinetik von Sacubitril/Valsartan wurde bei pädiatrischen Herzinsuffizienzpatienten im Alter von 1 Monat bis <1 Jahr und von 1 Jahr bis <18 Jahren untersucht und festgestellt, dass das pharmakokinetische Profil von Sacubitril/Valsartan bei pädiatrischen Patienten ähnlich ist wie bei erwachsenen Patienten.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien (inklusive Studien mit Sacubitril- und Valsartan-Komponenten und/oder Sacubitril/Valsartan) zur Sicherheitspharmakologie, Toxizität bei wiederholter Gabe, Genotoxizität, zum kanzerogenen Potential und zur Fertilität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Fertilität, Reproduktion und Entwicklung
Die Behandlung mit Sacubitril/Valsartan während der Organogenese führte zu einer Erhöhung der embryofötalen Letalität bei Ratten in Dosierungen von ≥49 mg Sacubitril/51 mg Valsartan/kg/Tag (≤0,72-Faches der maximal empfohlenen Dosis beim Menschen auf Grundlage der AUC) und bei Kaninchen in Dosierungen von ≥4,9 mg Sacubitril/5,1 mg Valsartan/kg/Tag (2-Faches bzw. 0,03-Faches der maximal empfohlenen Dosis beim Menschen auf Grundlage der AUC von Valsartan bzw. LBQ657). Es gilt als teratogen aufgrund einer geringen Inzidenz von fötalem Hydrocephalus im Zusammenhang mit für das Muttertier toxischen Dosen, was bei Kaninchen nach Sacubitril/Valsartan-Dosen von ≥4,9 mg Sacubitril/5,1 mg Valsartan/kg/Tag beobachtet wurde. Bei Kaninchenföten wurden nach mütterlicher nicht toxischer Dosis (1,46 mg Sacubitril/1,54 mg Valsartan/kg/Tag) kardiovaskuläre Abnormalitäten (hauptsächlich Kardiomegalie) beobachtet. Eine leichte Erhöhung der Häufigkeit zweier fötaler Skelettveränderungen (deformierte Sternebrae, bipartite Ossifikation von Sternebrae) wurde bei Kaninchen nach einer Sacubitril/Valsartan-Dosis von 4,9 mg Sacubitril/5,1 mg Valsartan/kg/Tag beobachtet. Die schädlichen Auswirkungen von Sacubitril/Valsartan auf den Embryo/Fötus werden der antagonisierenden Wirkung am Angiotensin-Rezeptor zugeschrieben (siehe Abschnitt 4.6).
Die Behandlung mit Sacubitril während der Organogenese führte zu embryofötaler Letalität und embryofötaler Toxizität (erniedrigtes fötales Körpergewicht und skelettale Missbildungen) bei Kaninchen bei Dosen, die mit mütterlicher Toxizität verbunden waren (500 mg/kg/Tag; 5,7-fach MRHD basierend auf LBQ657 AUC). Eine leichte, generelle Verzögerung der Ossifikation wurde bei Dosen von >50 mg/kg/Tag beobachtet. Dieser Befund wird nicht als nachteilig betrachtet. Es konnte kein Nachweis embryofötaler Toxizität oder Teratogenität bei mit Sacubitril behandelten Ratten beobachtet werden. Das embryofötale no-observed adverse effect level (NOAEL) für Sacubitril lag bei mindestens 750 mg/kg/Tag bei Ratten und 200 mg/kg/Tag bei Kaninchen (2,2-fach MRHD basierend auf LBQ657 AUC).
Studien zur prä- und postnatalen Entwicklung an Ratten mit Sacubitril in hohen Dosen von bis zu 750 mg/kg/Tag (2,2-Faches der maximal beim Menschen empfohlenen Dosis auf Grundlage der AUC) und Valsartan in Dosen von bis zu 600 mg/kg/Tag (0,86-Faches der maximal beim Menschen empfohlenen Dosis auf Grundlage der AUC) deuten darauf hin, dass die Behandlung mit Sacubitril/Valsartan während der Organogenese, Trächtigkeit und Laktation Auswirkungen auf die Entwicklung und das Überleben der Jungtiere hat.
Weitere präklinische Ergebnisse
Sacubitril/Valsartan
Die Auswirkungen von Sacubitril/Valsartan auf die Amyloid-β-Konzentrationen im Liquor und Hirngewebe wurden an jungen (2 bis 4 Jahre alten) Cynomolgus-Affen untersucht, die zwei Wochen lang mit Sacubitril/Valsartan (24 mg Sacubitril/26 mg Valsartan/kg/Tag) behandelt wurden. In dieser Studie bei Cynomolgus-Affen war die Clearance von Aβ aus dem Liquor reduziert, was zu einer Erhöhung der Liquorkonzentrationen von Aβ1-40, 1-42 und 1-38 führte; für die Aβ-Werte im Gehirn wurde kein entsprechender Anstieg festgestellt. In einer zweiwöchigen Studie an gesunden Probanden wurde keine Erhöhung der Liquorkonzentration von Aβ1-40 und 1-42 beobachtet (siehe Abschnitt 5.1). Darüber hinaus wurde in einer toxikologischen Studie an Cynomolgus-Affen, die 39 Wochen lang mit Sacubitril/Valsartan in einer Dosierung von 146 mg Sacubitril/154 mg Valsartan/kg/Tag behandelt wurden, kein Nachweis für die Anwesenheit von Amyloid-Plaques im Gehirn festgestellt. Der Amyloidgehalt wurde allerdings in dieser Studie nicht quantitativ gemessen.
Sacubitril
Bei jugendlichen Ratten, die mit Sacubitril behandelt wurden (postnatal Tag 7 bis 70), wurde eine Reduzierung der altersspezifischen Entwicklung der Knochenmasse und Knochenverlängerung bei einer etwa 2-fachen AUC-Exposition gegenüber dem aktiven Metaboliten von Sacubitril, LBQ657, basierend auf einer pädiatrischen klinischen Sacubitril/Valsartan-Dosis von 3,1 mg/kg zweimal täglich beobachtet. Der Mechanismus für diese Befunde bei jungen Ratten und folglich die Bedeutung für die menschliche pädiatrische Population ist unbekannt. Eine Studie bei erwachsenen Ratten zeigte nur einen minimalen, vorübergehend hemmenden Effekt auf die mineralische Knochendichte, aber auf keinen der anderen Parameter, die für das Knochenwachstum relevant sind, was keinen relevanten Effekt von Sacubitril auf Knochen bei erwachsenen Patientenpopulationen unter normalen Bedingungen nahelegt. Trotzdem kann eine leichte, vorübergehende Beeinflussung auf die frühe Phase einer Frakturheilung bei Erwachsenen nicht ausgeschlossen werden. Klinische Daten von pädiatrischen Patienten (PANORAMA-HF-Studie) lieferten keine Hinweise, dass Sacubitril/Valsartan einen Einfluss auf das Körpergewicht, die Größe, den Kopfumfang oder die Frakturrate hat. Die Knochendichte wurde in der Studie nicht gemessen. Langzeitdaten von Kindern und Jugendlichen (PANORAMA-HF-OLE) ergaben keine Hinweise auf nachteilige Auswirkungen von Sacubitril/Valsartan auf das (Knochen-)Wachstum oder Frakturraten.
Valsartan
Bei jugendlichen Ratten, die mit Valsartan behandelt wurden (postnatal Tag 7 bis 70), riefen so geringe Dosen wie 1 mg/kg/Tag persistierende irreversible Nierenveränderungen hervor, bestehend aus tubulärer Nephropathie (manchmal begleitet von tubulärer epithelischer Nekrose) und Beckenerweiterung. Diese Nierenveränderungen zeigen einen zu erwartenden gesteigerten pharmakologischen Effekt von ACE-Hemmern und ARBs; solche Effekte werden beobachtet, wenn Ratten während der ersten 13 Lebenstage behandelt werden. Diese Zeit entspricht einer 36-wöchigen Schwangerschaft beim Menschen, die sich beim Menschen mitunter auf bis zu 44 Wochen nach Empfängnis erstrecken kann. Die funktionelle Nierenreifung ist ein fortlaufender Prozess im ersten Lebensjahr des Menschen. Daher kann eine klinische Relevanz bei pädiatrischen Patienten im Alter von unter 1 Jahr nicht ausgeschlossen werden, während präklinische Daten nicht auf Sicherheitsbedenken bei pädiatrischen Patienten über 1 Jahr hindeuten.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Mikrokristalline Cellulose, Siliciumdioxid-beschichtet (E551)
Mikrokristalline Cellulose (E460)
Crospovidon Typ A (E1202)
Magnesiumstearat (Ph.Eur.) [pflanzlich] (E470b)
Hochdisperses, hydrophobes Siliciumdioxid (E551)
Niedrig substituierte Hydroxypropylcellulose (E463a)
Povidon K25 (E1201)
Filmbeschichtung
Macrogol-Poly(-vinylalkohol)-Pfropfcopolymer (E120)
Talkum (E553)
Glycerolmonocaprylocaprat (Ph.Eur.)
Poly(vinylalkohol) (E1203)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Lagerung
Für dieses Arzneimittel sind bezüglich der Temperatur keine besonderen Lagerungsbedingungen erforderlich.
In der Originalverpackung aufbewahren, um den Inhalt vor Feuchtigkeit zu schützen.
6.5 Art und Inhalt des Behälters
OPA/Al/PVC//Al-Blisterpackungen.
Packungsgröße: 28, 30, 56, 60, 120, 168, 180 oder 196 Filmtabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Egis Gyógyszergyár Zrt.
(Egis Pharmaceuticals PLC)
Keresztúri út 30-38
1106 Budapest
Ungarn
8. ZULASSUNGSNUMMER(N)
7016874.00.00