


Fachinformation - Abiratel 500 mg Filmtabletten
1. BEZEICHNUNG DES ARZNEIMIT-TELS
Abiratel® 500 mg Filmtabletten
2. QUALITATIVE UND QUANTITATI-VE ZUSAMMENSETZUNG
Jede Filmtablette enthält 500 mg Abiratero-nacetat.
Sonstige Bestandteile mit bekannter Wir-kung:
Lactose: 253,2 mg
Vollständige Auflistung der sonstigen Be-standteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette (Tablette)
Grau-violett bis violettfarbene ovale, bikon-vexe Filmtabletten.
Tablettenabmessungen: ca. 20 mm lang und 10 mm breit.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Abiratel ist indiziert mit Prednison oder Prednisolon:
- zur Behandlung des neu diagnostizierten Hochrisiko-metastasierten hormonsensi-tiven Prostatakarzinoms (mHSPC) bei erwachsenen Männern in Kombination mit Androgenentzugstherapie (androgen deprivation therapy, ADT) (siehe Ab-schnitt 5.1).
- zur Behandlung des metastasierten kast-rationsresistenten Prostatakarzinoms (mCRPC) bei erwachsenen Männern mit asymptomatischem oder mild sympto-matischem Verlauf der Erkrankung nach Versagen der Androgenentzugstherapie, bei denen eine Chemotherapie noch nicht klinisch indiziert ist (siehe Abschnitt 5.1).
- zur Behandlung des mCRPC bei erwach-senen Männern, deren Erkrankung wäh-rend oder nach einer Docetaxel-haltigen Chemotherapie progredient ist.
4.2 Dosierung und Art der Anwendung
Dieses Arzneimittel sollte von einem Arzt, der Erfahrung mit der Behandlung eines me-tastasierten Prostatakarzinoms hat, ver-schrieben werden.
Dosierung
Die empfohlene Dosis beträgt 1.000 mg (zwei 500 mg Tabletten) als tägliche Ein-malgabe, die nicht zusammen mit Nahrungs-mitteln eingenommen werden darf (siehe „Art der Anwendung“ unten). Die Einnahme der Tabletten zusammen mit Nahrungsmit-teln erhöht die systemische Exposition von Abirateron (siehe Abschnitte 4.5 und 5.2).
Dosierung von Prednison oder Prednisolon
Beim mHSPC wird Abiratel mit 5 mg Pred-nison oder Prednisolon täglich angewendet.
Beim mCRPC wird Abiratel mit 10 mg Prednison oder Prednisolon täglich ange-wendet.
Eine medizinische Kastration mit einem luteinisierenden Hormon Releasing Hormon (LHRH)-Analogon soll während der Be-handlung von Patienten, die nicht chirur-gisch kastriert sind, fortgeführt werden.
Empfohlene Kontrollen
Serum-Transaminasen sollen vor Beginn der Behandlung, in den ersten drei Monaten der Behandlung alle zwei Wochen und anschlie-ßend einmal im Monat bestimmt werden. Blutdruck, Serum-Kalium und Flüssigkeits-retention sollen einmal im Monat kontrol-liert werden. Patienten mit einem erhebli-chen Risiko für eine kongestive Herzinsuffi-zienz sollen in den ersten drei Monaten der Behandlung alle zwei Wochen und anschlie-ßend einmal im Monat kontrolliert werden (siehe Abschnitt 4.4).
Bei Patienten mit vorbestehender Hypokali-ämie oder bei Patienten, die während der Be-handlung mit Abiratel eine Hypokaliämie entwickeln, ist ein Beibehalten des Kalium-Spiegels der Patienten von ≥ 4,0 mmol/l zu berücksichtigen.
Falls Patienten Toxizitäten im Schweregrad ≥ 3, einschließlich Hypertonie, Hypokaliä-mie, Ödeme und andere nicht mineralkor-tikoid-bedingte Toxizitäten, entwickeln, soll die Behandlung unterbrochen werden und eine entsprechende medizinische Versor-gung eingeleitet werden. Die Behandlung mit Abiratel soll nicht fortgesetzt werden, bis die Symptome der Toxizität auf Schwe-regrad 1 oder auf den Ausgangswert zurück-gegangen sind.
Im Falle einer versäumten Tagesdosis von Abiratel, Prednison oder Prednisolon soll die Behandlung am folgenden Tag mit der üblichen Tagesdosierung fortgeführt wer-den.
Hepatotoxizität
Falls Patienten während der Behandlung eine Hepatotoxizität entwickeln (Anstieg der Alaninaminotransferase [ALT] oder der Aspartataminotransferase [AST] über das 5-Fache der oberen Grenze des Normbereichs [upper limit of normal, ULN]), soll die Be-handlung unverzüglich unterbrochen wer-den (siehe Abschnitt 4.4). Nach Rückgang der Leberwerte auf die Ausgangswerte des Patienten kann eine erneute Behandlung mit einer reduzierten Dosis von 500 mg (zwei Tabletten) einmal täglich erfolgen. Bei Pati-enten, die erneut behandelt werden, sollen die Serum-Transaminasen über drei Monate mindestens alle zwei Wochen und anschlie-ßend einmal monatlich überwacht werden. Tritt die Hepatotoxizität unter reduzierter Dosis von 500 mg täglich erneut auf, muss die Behandlung abgebrochen werden.
Wenn Patienten zu irgendeinem Zeitpunkt während der Behandlung eine schwere He-patotoxizität entwickeln (ALT oder AST 20-fach über der ULN), muss die Behandlung abgebrochen und diese Patienten dürfen nicht erneut behandelt werden.
Leberfunktionsstörung
Bei Patienten mit vorbestehender leichter Leberfunktionsstörung, Child-Pugh Klasse A, ist keine Dosisanpassung erforderlich.
Eine mäßige Leberfunktionsstörung (Child-Pugh Klasse B) erhöht die systemische Ex-position von Abirateron nach einer oralen Einmaldosis von 1.000 mg Abirateronacetat um das ungefähr 4-Fache (siehe Abschnitt 5.2). Es liegen keine Daten zur klinischen Sicherheit und Wirksamkeit von multiplen Abirateronacetat-Dosen bei Patienten mit mäßiger bis schwerer Leberfunktionsstö-rung (Child-Pugh Klasse B oder C) vor. Es kann keine Empfehlung zur Dosisanpassung gegeben werden. Die Anwendung von Abi-ratel soll bei Patienten mit mäßiger Leber-funktionsstörung, bei denen ein Nutzen deutlich das potenzielle Risiko überwiegt, mit Vorsicht bewertet werden (siehe Ab-schnitte 4.2 und 5.2). Abiratel soll bei Pati-enten mit schwerer Leberfunktionsstörung nicht angewendet werden (siehe Abschnitte 4.3, 4.4 und 5.2).
Nierenfunktionsstörung
Bei Patienten mit Nierenfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Da jedoch bei Patienten mit Prostatakarzinom und schwerer Nierenfunk-tionsstörung keine klinischen Erfahrungen vorliegen, ist bei diesen Patienten Vorsicht geboten (siehe Abschnitt 4.4).
Kinder und Jugendliche
Es gibt keinen relevanten Nutzen von Abira-tel bei Kindern und Jugendlichen.
Art der Anwendung
Abiratel ist zum Einnehmen.
Die Filmtabletten müssen einmal täglich auf leeren Magen als Einzeldosis eingenommen werden. Abiratel darf frühestens zwei Stun-den nach dem Essen eingenommen werden und Nahrungsmittel dürfen. frühestens eine Stunde nach der Einnahme von Abiratel ge-gessen werden..
Abiratel® 500 mg Filmtabletten
Abiratel Filmtabletten müssen unzerteilt mit Wasser eingenommen werden.
4.3 Gegenanzeigen
- Überempfindlichkeit gegen den Wirk-stoff oder einen der in Abschnitt 6.1 ge-nannten sonstigen Bestandteile.
- Frauen, die schwanger sind oder schwan-ger sein könnten (siehe Abschnitt 4.6).
- Schwere Leberfunktionsstörung [Child-Pugh Klasse C (siehe Abschnitte 4.2, 4.4 und 5.29].
- Abiratel mit Prednison oder Prednisolon ist in der Kombination mit Ra-223 kont-raindiziert.
4.4 Besondere Warnhinweise und Vor-sichtsmaßnahmen für die Anwendung
Hypertonie, Hypokaliämie, Flüssigkeitsre-tention und Herzinsuffizienz infolge eines Mineralkortikoid-Überschusses
Abiratel kann aufgrund der erhöhten Mine-ralkortikoid-Spiegel infolge der CYP17-Inhibition (siehe Abschnitt 5.1) Hypertonie, Hypokaliämie und Flüssigkeitsretention hervorrufen (siehe Abschnitt 4.8). Die gleichzeitige Gabe eines Kortikosteroids supprimiert die Ausschüttung des adreno-kortikotropen Hormons (ACTH), wodurch die Inzidenz und die Schwere dieser Neben-wirkungen verringert werden. Vorsicht ist bei der Behandlung von Patienten geboten, deren Grunderkrankungen durch einen Blut-druckanstieg, Hypokaliämie (z. B. Patienten unter Herzglykosiden), oder Flüssigkeitsre-tention (z. B. Patienten mit Herzinsuffizienz, schwerer oder instabiler Angina pectoris, kürzlich aufgetretenem Myokardinfarkt oder ventrikulärer Arrhythmie beeinträch-tigt werden könnten, sowie bei Patienten mit schwerer Nierenfunktionsstörung).
Bei Patienten mit einer kardiovaskulären Er-krankung in der Anamnese soll Abiratel mit Vorsicht angewendet werden. Patienten mit unkontrollierter Hypertonie, klinisch signi-fikanter Herzerkrankung nachgewiesen durch Myokardinfarkt, arterielle thromboti-sche Ereignisse in den letzten 6 Monaten, schwere oder instabile Angina, Herzinsuffi-zienz der New York Heart Association (NYHA)-Klasse III oder IV (Studie 301) oder Herzinsuffizienz der Klasse II bis IV (Studien 3011 und 302) oder mit einer kar-dialen Ejektionsfraktion von < 50% waren von der Phase-III-Studie mit Abiratero-nacetat ausgeschlossen. Patienten mit Vor-hofflimmern oder anderen kardialen Ar-rhythmien, die eine medizinische Therapie benötigen, waren von den Studien 3011 und 302 ausgeschlossen. Die Sicherheit bei Pati-enten mit einer linksventrikulären Ejektions-fraktion (LVEF) von < 50% oder einer Herz-insuffizienz der NYHA-Klasse III oder IV (Studie 301) oder einer Herzinsuffizienz der NYHA-Klasse II bis IV (Studien 3011 und 302) wurde nicht nachgewiesen (siehe Ab-schnitte 4.8 und 5.1).
Vor Beginn der Behandlung von Patienten mit einem erheblichen Risiko für eine kon-gestive Herzinsuffizienz (z. B. Herzinsuffi-zienz, unkontrollierte Hypertonie oder kar-diale Ereignisse wie ischämische Herzer-krankung in der Anamnese) ist eine Kon-trolle der Herzfunktion (z. B. Echokardio-gramm) in Betracht zu ziehen. Vor Beginn der Behandlung mit Abiratel soll eine Herz-insuffizienz behandelt und die Herzfunktion optimiert werden. Hypertonie, Hypokaliä-mie, und Flüssigkeitsretention sollen korri-giert und kontrolliert werden. Während der Behandlung sollen Blutdruck, Serum-Ka-lium, Flüssigkeitsretention (Gewichtszu-nahme, periphere Ödeme) und andere An-zeichen und Symptome für eine Herzinsuf-fizienz über drei Monate alle zwei Wochen und anschließend einmal im Monat kontrol-liert und Anomalien korrigiert werden. Eine QT-Verlängerung wurde bei Patienten beo-bachtet, die eine Hypokaliämie im Zusam-menhang mit einer Abirateron-Behandlung entwickelten. Die Herzfunktion ist nach kli-nischer Indikation zu kontrollieren, eine ent-sprechende Versorgung ist einzuleiten und ein Abbruch dieser Behandlung ist in Be-tracht zu ziehen, wenn eine klinisch signifi-kante Verminderung der Herzfunktion auf-tritt (siehe Abschnitt 4.2).
Hepatotoxizität und Leberfunktionsstörung
In kontrollierten klinischen Studien traten deutlich erhöhte Leberwerte auf, die zum Absetzen der Behandlung oder einer Dosis-modifikation führten (siehe Abschnitt 4.8). Serum-Transaminasenspiegel sollen vor Be-ginn der Behandlung, in den ersten drei Mo-naten der Behandlung alle zwei Wochen und anschließend einmal im Monat bestimmt werden. Wenn klinische Symptome oder Anzeichen auftreten, die auf eine Hepatoto-xizität hindeuten, sollen Serum-Transa-minasen umgehend bestimmt werden. Wenn es zu irgendeinem Zeitpunkt zu einem An-stieg von ALT oder AST über das 5-Fache der ULN kommt, soll die Behandlung un-verzüglich unterbrochen und die Leberfunk-tion engmaschig überwacht werden. Eine er-neute Behandlung kann erst nach Rückgang der Leberwerte auf die Ausgangswerte des Patienten und mit einer reduzierten Dosie-rung durchgeführt werden (siehe Abschnitt 4.2).
Wenn Patienten zu irgendeinem Zeitpunkt während der Behandlung eine schwere He-patotoxizität entwickeln (ALT oder AST 20-fach über der ULN), muss die Behandlung abgebrochen und die Patienten dürfen nicht erneut behandelt werden.
Patienten mit einer aktiven oder symptoma-tischen viralen Hepatitis wurden von klini-schen Studien ausgeschlossen. Daher liegen keine Daten vor, die die Anwendung von Abiratel in dieser Population stützen.
Es liegen keine Daten zur klinischen Sicher-heit und Wirksamkeit von multiplen Abira-teronacetat-Dosen bei Patienten mit mäßiger bis schwerer Leberfunktionsstörung (Child-Pugh Klasse B oder C) vor. Die Anwendung von Abiratel soll bei Patienten mit mäßiger Leberfunktionsstörung, bei denen ein Nut-zen deutlich das potenzielle Risiko über-wiegt, sorgfältig überprüft werden (siehe Abschnitte 4.2 und 5.2). Abiratel soll bei Pa-tienten mit schwerer Leberfunktionsstörung nicht angewendet werden (siehe Abschnitte 4.2, 4.3 und 5.2).
Nach Markteinführung liegen seltene Be-richte über akutes Leberversagen und fulmi-nante Hepatitis vor, einige mit tödlichem Ausgang (siehe Abschnitt 4.8).
Absetzen von Kortikosteroiden und Absi-cherung von Stresssituationen
Vorsicht ist geboten und eine Überwachung auf eine Insuffizienz der Nebennierenrinde soll erfolgen, wenn Patienten die Behand-lung mit Prednison oder Prednisolon abset-zen. Wenn die Behandlung mit Abiratel nach Absetzen der Kortikosteroide fortge-führt wird, sollen die Patienten auf Symp-tome eines Überschusses an Mineralkor-tikoiden überwacht werden (siehe Informa-tionen oben).
Bei Patienten unter Prednison oder Pred-nisolon, die ungewohntem Stress ausgesetzt sind, kann eine erhöhte Dosis von Korti-kosteroiden vor, während und nach der Stresssituation indiziert sein.
Knochendichte
Bei Männern mit metastasiertem fortge-schrittenem Prostatakarzinom kann eine ver-minderte Knochendichte auftreten. Die An-wendung von Abiratel zusammen mit einem Glucokortikoid könnte diesen Effekt ver-stärken.
Vorangegangene Therapie mit Ketoconazol
Bei Patienten, die zuvor wegen eines Prosta-takarzinoms mit Ketoconazol behandelt wurden, könnten geringere Response-Raten auftreten.
Hyperglykämie
Die Anwendung von Glucokortikoiden kann eine Hyperglykämie verstärken. Daher soll der Blutzucker-Wert bei Patienten mit Dia-betes häufig gemessen werden.
Abiratel® 500 mg Filmtabletten
Hypoglykämie
Es wurden Fälle von Hypoglykämie berich-tet, wenn Abirateronacetat mit Predni-son/Prednisolon von Patienten angewendet wurde, die bei einem vorbestehenden Diabe-tes Pioglitazon oder Repaglinid erhielten (siehe Abschnitt 4.5). Daher soll der Blutzu-cker-Wert bei Patienten mit Diabetes beo-bachtet werden.
Anwendung zusammen mit Chemotherapie
Die Sicherheit und Wirksamkeit von Abira-teronacetat bei gleichzeitiger Anwendung mit einer zytotoxischen Chemotherapie ist nicht erwiesen (siehe Abschnitt 5.1).
Potentielle Risiken
Bei Männern mit metastasiertem Prosta-takarzinom, einschließlich derer unter Be-handlung mit Abiratel, können Anämien und sexuelle Funktionsstörungen auftreten.
Einfluss auf die Skelettmuskulatur
Es wurden Fälle von Myopathie und von Rhabdomyolyse bei mit Abirateron behan-delten Patienten berichtet. Die meisten Fälle traten innerhalb der ersten 6 Monate der Be-handlung auf und waren nach Absetzen von Abirateron reversibel. Vorsicht ist geboten bei Patienten, die gleichzeitig mit Arznei-mitteln behandelt werden, die mit der Ent-stehung von Myopathie/Rhabdomyolyse as-soziiert sind.
Wechselwirkungen mit anderen Arzneimit-teln
Starke CYP3A4-Induktoren sollen aufgrund des Risikos einer verringerten Exposition von Abirateron während der Behandlung vermieden werden, es sei denn, es gibt keine therapeutische Alternative (siehe Abschnitt 4.5).
Kombination von Abirateron und Predni-son/Prednisolon mit Ra-223
Die Behandlung mit Abirateron und Predni-son/Prednisolon in der Kombination mit Ra-223 ist kontraindiziert (siehe Abschnitt 4.3). Grund hierfür ist ein erhöhtes Frakturrisiko und ein Trend zu einer erhöhten Mortalität bei Patienten mit asymptomatischem oder mild symptomatischem Prostatakarzinom, wie in klinischen Studien beobachtet wurde.
Es wird empfohlen, eine nachfolgende Be-handlung mit Ra-223 nicht vor Ablauf von 5 Tagen nach Einnahme der letzten Dosis Ab-iratel in Kombination mit Prednison/Pred-nisolon zu beginnen.
Sonstige Bestandteile mit bekannter Wir-kung:
Dieses Arzneimittel enthält Lactose. Patien-ten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten Abiratel nicht einnehmen.
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro zwei Tabletten (tägliche Dosis), d. h. es ist nahezu „natri-umfrei“.
4.5 Wechselwirkungen mit anderen Arz-neimitteln und sonstige Wechselwirkun-gen
Einfluss von Nahrungsmitteln auf Abirate-ronacetat
Die Anwendung zusammen mit Nahrungs-mitteln erhöht die Resorption von Abiratero-nacetat erheblich. Die Wirksamkeit und Si-cherheit bei Gabe zusammen mit Nahrungs-mitteln wurde nicht nachgewiesen. Daher darf dieses Arzneimittel nicht zusammen mit Nahrungsmitteln eingenommen werden (siehe Abschnitte 4.2 und 5.2).
Wechselwirkungen mit anderen Arzneimit-teln
Potentieller Einfluss von anderen Arzneimit-teln auf die Exposition von Abirateron
In einer klinischen pharmakokinetischen In-teraktionsstudie mit gesunden Probanden, die mit einem starken CYP3A4-Induktor Rifampicin 600 mg täglich über 6 Tage vor-behandelt wurden, gefolgt von einer Einzel-dosis Abirateronacetat 1.000 mg, war die mittlere Plasma AUC∞ von Abirateron um 55% verringert.
Starke CYP3A4-Induktoren (z. B. Pheny-toin, Carbamazepin, Rifampicin, Rifabutin, Rifapentin, Phenobarbital, Johanniskraut [Hypericum perforatum]) sollen während der Behandlung vermieden werden, es sei denn, es gibt keine therapeutische Alterna-tive.
In einer separaten klinischen pharmakokine-tischen Interaktionsstudie mit gesunden Pro-banden hatte die gleichzeitige Anwendung von Ketoconazol, einem starken CYP3A4-Inhibitor, keinen klinisch relevanten Ein-fluss auf die Pharmakokinetik von Abirate-ron.
Potentieller Einfluss auf die Exposition von anderen Arzneimitteln
Abirateron ist ein Inhibitor der Arzneimittel-metabolisierenden Leberenzyme CYP2D6 und CYP2C8.
In einer Studie, die die Wirkung von Abira-teronacetat (plus Prednison) auf eine Einzel-dosis des CYP2D6-Substrats Dextromethor-phan untersuchte, war die systemische Ex-position mit Dextromethorphan (AUC) um etwa 2,9-fach erhöht. Die AUC24 für Dextrorphan, den aktiven Metaboliten von Dextromethorphan, stieg um ca. 33% an.
Vorsicht ist geboten bei Anwendung zusam-men mit Arzneimitteln, die durch CYP2D6 aktiviert oder metabolisiert werden, insbe-sondere bei Arzneimitteln mit enger thera-peutischer Breite. Bei Arzneimitteln mit en-ger therapeutischer Breite, die durch CYP2D6 metabolisiert werden, soll eine Re-duzierung der Dosis in Betracht gezogen werden. Arzneimittel, die durch CYP2D6 metabolisiert werden, sind beispielsweise Metoprolol, Propranolol, Desipramin, Venlafaxin, Haloperidol, Risperidon, Pro-pafenon, Flecainid, Codein, Oxycodon und Tramadol (die drei letzten Arzneimittel be-nötigen CYP2D6, um ihre aktiven analge-tisch wirksamen Metaboliten zu bilden).
In einer CYP2C8-Arzneimittel-Interaktionsstudie mit gesunden Probanden war die AUC von Pioglitazon bei gleichzei-tiger Gabe einer 1.000 mg Einzeldosis Abi-rateronacetat um 46% erhöht und die AUCs von M-III und M-IV, den aktiven Metaboli-ten von Pioglitazon, jeweils um 10% verrin-gert. Patienten sollen auf Anzeichen einer Toxizität in Verbindung mit einem CYP2C8-Substrat mit enger therapeutischer Breite überwacht werden, wenn dieses gleichzeitig angewendet wird. Beispiele für Arzneimittel, die über CYP2C8 metaboli-siert werden, sind u. a. Pioglitazon und Re-paglinid (siehe Abschnitt 4.4).
In vitro zeigten die Hauptmetabolite Abira-teron-Sulfat und N-Oxid-Abirateron-Sulfat eine Hemmung des hepatischen Aufnah-metransporters OATP1B1, was infolgedes-sen zu einem Anstieg der Konzentrationen von Arzneimitteln führen kann, die durch OATP1B1 eliminiert werden. Es liegen keine klinischen Daten vor, die eine Trans-porter-basierte Interaktion bestätigen.
Anwendung mit Arzneimitteln, die bekann-termaßen das QT-Intervall verlängern
Da eine Androgendeprivationstherapie das QT-Intervall verlängern kann, ist bei gleich-zeitiger Anwendung von Abiratel mit Arz-neimitteln, die bekanntermaßen das QT-Intervall verlängern, oder mit Arzneimitteln, die Torsades de Pointes induzieren können, wie Antiarrhythmika der Klasse IA (z. B. Chinidin, Disopyramid) oder der Klasse III (z. B. Amiodaron, Sotalol, Dofetilid, I-butilid), Methadon, Moxifloxacin, Antipsy-chotika etc., Vorsicht geboten.
Anwendung mit Spironolacton
Spironolacton bindet an den Androgenre-zeptor und kann die Serumlevel des prosta-taspezifischen Antigens (PSA) erhöhen. Die gleichzeitige Anwendung mit Abiratel wird nicht empfohlen (siehe Abschnitt 5.1).
Abiratel® 500 mg Filmtabletten
4.6 Fertilität, Schwangerschaft und Still-zeit
Frauen im gebärfähigen Alter
Es liegen keine Daten zur Anwendung von Abirateron in der Schwangerschaft beim Menschen vor. Dieses Arzneimittel ist nicht zur Anwendung bei Frauen im gebärfähigen Alter bestimmt.
Kontrazeption bei Männern und Frauen
Es ist nicht bekannt, ob Abirateron oder seine Metabolite im Sperma vorhanden sind. Ein Kondom ist erforderlich, wenn der Pati-ent mit einer schwangeren Frau sexuell aktiv ist. Hat der Patient Geschlechtsverkehr mit einer Frau im gebärfähigen Alter, ist sowohl ein Kondom als auch eine andere zuverläs-sige Verhütungsmethode erforderlich. Tier-experimentelle Studien haben eine Repro-duktionstoxizität gezeigt (siehe Abschnitt 5.3).
Schwangerschaft
Abiratel ist nicht zur Anwendung bei Frauen bestimmt und ist kontraindiziert bei Frauen, die schwanger sind oder sein könnten (siehe Abschnitte 4.3 und 5.3).
Stillzeit
Abiratel ist nicht zur Anwendung bei Frauen bestimmt.
Fertilität
Abirateronacetat beeinträchtigte die Fertili-tät männlicher und weiblicher Ratten. Diese Effekte waren jedoch vollständig reversibel (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüch-tigkeit und die Fähigkeit zum Bedienen von Maschinen
Abiratel hat keinen oder einen zu vernach-lässigenden Einfluss auf die Verkehrstüch-tigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die Analyse der Nebenwirkungen aus kom-binierten Phase-III-Studien mit Abiratero-nacetat zeigte folgende Nebenwirkungen bei ≥ 10% der Patienten: periphere Ödeme, Hy-pokaliämie, Hypertonie, Harnwegsinfektion und Anstieg der Alaninaminotransferase (ALT) und/oder Anstieg der Aspartatami-notransferase (AST). Sonstige wichtige Ne-benwirkungen schließen Herzerkrankungen, Hepatotoxizität, Frakturen und allergische Alveolitis ein.
Abirateron kann als pharmakodynamische Folge seines Wirkmechanismus zu Hyperto-nie, Hypokaliämie und Flüssigkeitsretention führen. In Phase-III-Studien wurden die er-warteten mineralkortikoiden Nebenwirkun-gen häufiger bei Patienten beobachtet, die mit Abirateronacetat behandelt wurden, als bei Patienten der Placebo-Gruppe: Hypoka-liämie bei 18% gegenüber 8%, Hypertonie bei 22% gegenüber 16% und Flüssigkeitsre-tention (periphere Ödeme) bei 23% gegen-über 17%. Bei mit Abirateronacetat behan-delten Patienten gegenüber mit Placebo be-handelten Patienten wurden bei 6% gegen-über 1% Hypokaliämie der CTCAE-Schweregrade 3 und 4 (Version 4.0), bei 7% gegenüber 5% Hypertonie der CTCAE-Schweregrade 3 und 4 (Version 4.0) sowie bei 1% gegenüber 1% Flüssigkeitsretention (periphere Ödeme) der Schweregrade 3 und 4 beobachtet. Mineralkortikoide Wirkungen konnten im Allgemeinen erfolgreich medi-zinisch behandelt werden. Die gleichzeitige Anwendung eines Kortikosteroids verrin-gert die Inzidenz und die Schwere dieser Ne-benwirkungen (siehe Abschnitt 4.4).
Tabellarische Auflistung der Nebenwirkun-gen
In Studien mit Patienten mit metastasiertem fortgeschrittenem Prostatakarzinom, die mit einem LHRH-Analogon behandelt wurden oder bei denen vorher eine Orchiektomie durchgeführt worden war, wurde Abiratero-nacetat in einer Dosierung von 1.000 mg täglich in Kombination mit niedrig dosier-tem Prednison oder Prednisolon (entweder 5 oder 10 mg täglich, je nach Indikation) ge-geben.
Im Folgenden werden die Nebenwirkungen, die in klinischen Studien und nach Markteinführung beobachtet wurden, nach ihrer Häufigkeit aufgeführt. Bei den Häufig-keitsangaben werden folgende Kategorien zugrunde gelegt: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1.000, < 1/100); selten (≥ 1/10.000, < 1/1.000); sehr selten (< 1/10.000) und nicht bekannt (Häu-figkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
In jeder Häufigkeitskategorie werden die Nebenwirkungen in abnehmendem Schwe-regrad dargestellt.
Tabelle1: Nebenwirkungen, die in klinischen Studien und nach Markteinführung aufgetreten sind
| Systemorganklasse | Nebenwirkung und Häufigkeit |
| Infektionen und parasitäre Erkrankungen | Sehr häufig: Harnwegsinfektion Häufig: Sepsis |
| Erkrankungen des Immunsystems | Nicht bekannt: anaphylaktische Reaktionen |
| Endokrine Erkrankungen | Gelegentlich: Nebenniereninsuffizienz |
| Stoffwechsel- und Ernährungsstörungen | Sehr häufig: Hypokaliämie Häufig: Hypertriglyceridämie |
| Herzerkrankungen | Häufig: Herzinsuffizienz*, Angina Pectoris, Vorhofflimmern, Tachykardie Gelegentlich: andere Arrhythmien Nicht bekannt: Myokardinfarkt, QT-Verlängerung (siehe Abschnitte 4.4 und 4.5) |
| Gefäßerkrankungen | Sehr häufig: Hypertonie |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Selten: allergische Alveolitisa |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig: Diarrhö Häufig: Dyspepsie |
| Leber- und Gallenerkrankungen | Sehr häufig: erhöhte Alaninaminotransferase und/oder erhöhte Aspartataminot-ransferaseb Selten: fulminante Hepatitis, akutes Leberversagen |
| Erkrankungen der Haut und des Unter-hautzellgewebes | Häufig: Hautausschlag |
Abiratel® 500 mg Filmtabletten
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Gelegentlich: Myopathie, Rhabdomyolyse |
| Erkrankungen der Niere und der Harn-wege | Häufig: Hämaturie |
| Allgemeine Erkrankungen und Beschwer-den am Verabreichungsort | Sehr häufig: periphere Ödeme |
| Verletzung, Vergiftung und durch Ein-griffe bedingte Komplikationen | Häufig: Frakturen** |
* Herzinsuffizienz umfasst auch kongestive Herzinsuffizienz, linksventrikuläre Dysfunktion und verminderte Ejektionsfraktion
** Frakturen beinhalten Osteoporose sowie alle Frakturen mit Ausnahme der pathologischen Frakturen
- a Nebenwirkungsmeldungen nach Markteinführung
b Erhöhte Alaninaminotransferase und/oder erhöhte Aspartataminotransferase umfasst erhöhte ALT, erhöhte AST und abnormale Leberfunktion.
Die folgenden Nebenwirkungen des CTCAE-Schweregrades 3 (Version 4.0) tra-ten bei Patienten, die mit Abirateronacetat behandelt wurden, auf: Hypokaliämie 5%, Harnwegsinfektion 2%, erhöhte Alaninami-notransferase und/oder erhöhte Aspartata-minotransferase 4%, Hypertonie 6%, Frak-turen 2%, periphere Ödeme, Herzinsuffizi-enz 1% und Vorhofflimmern 1%. Im CTCAE-Schweregrad 3 (Version 4.0) traten bei < 1% der Patienten Hypertriglyceridä-mie und Angina Pectoris auf. Im CTCAE-Schweregrad 4 (Version 4.0) traten bei < 1% der Patienten Harnwegsinfektion, erhöhte Alaninaminotransferase und/oder erhöhte Aspartataminotransferase, Hypokaliämie, Herzinsuffizienz, Vorhofflimmern und Frakturen auf.
In der hormonsensitiven Population (Studie 3011) wurde eine höhere Inzidenz für Hy-pertonie und Hypokaliämie beobachtet. Bei 36,7% der Patienten der hormonsensitiven Population wurde über Hypertonie berichtet (Studie 3011) im Vergleich zu 11,8% bzw. 20,2% in den Studien 301 und 302. Hypoka-liämie wurde bei 20,4% der Patienten der hormonsensitiven Population beobachtet (Studie 3011) im Vergleich zu 19,2% bzw. 14,9% in den Studien 301 und 302.
Inzidenz und Schweregrad der Nebenwir-kungen waren höher in der Subgruppe der Patienten mit einem initialen ECOG-Performance-Status Grad 2 sowie auch bei älteren Patienten (≥ 75 Jahre).
Beschreibung ausgewählter Nebenwirkun-gen
Kardiovaskuläre Reaktionen
Patienten mit unkontrollierter Hypertonie, klinisch signifikanter Herzerkrankung im Sinne eines Myokardinfarktes, eines arteri-ellen thrombotischen Ereignisses in den letzten 6 Monaten, einer schweren oder in-stabilen Angina, einer Herzinsuffizienz der NYHA-Klasse III oder IV (Studie 301) oder einer Herzinsuffizienz der Klasse II bis IV (Studien 3011 und 302) oder einer kardialen Ejektionsfraktion von < 50% waren von den drei Phase-III-Studien ausgeschlossen. Alle eingeschlossenen Patienten (aktiv behan-delte und mit Placebo behandelte Patienten) erhielten eine begleitende Androgenent-zugstherapie, vorwiegend unter Verwen-dung von LHRH-Analoga, die mit Diabetes, Myokardinfarkt, zerebrovaskulären Ereig-nissen und plötzlichem Herztod in Verbin-dung gebracht wird. Die Inzidenz für kardi-ovaskuläre Nebenwirkungen in den Phase-III-Studien bei Patienten, die Abiratero-nacetat eingenommen haben, verglichen mit Patienten, die Placebo eingenommen haben, war wie folgt: Vorhofflimmern 2,6% vs. 2,0%, Tachykardie 1,9% vs. 1,0%, Angina Pectoris 1,7% vs. 0,8%, Herzinsuffizienz 0,7% vs. 0,2% und Arrhythmie 0,7% vs. 0,5%.
Hepatotoxizität
Bei Patienten, die mit Abirateronacetat be-handelt wurden, wurde über Hepatotoxizität mit erhöhten Werten für ALT, AST und Ge-samt-Bilirubin berichtet. In klinischen Phase-III-Studien wurde von Hepatotoxizi-tät Grad 3 und 4 (bzw. ALT- oder AST-Anstieg von > 5-fach ULN oder Bilirubin- Anstieg von > 1,5-fach ULN), typischer-weise während der ersten 3 Monate nach Be-handlungsbeginn, bei ungefähr 6% der Pati-enten berichtet, die Abirateronacetat erhiel-ten. In Studie 3011 trat Hepatotoxizität Grad 3 oder 4 bei 8,4% der mit Abirateron behan-delten Patienten auf. Bei zehn Patienten, die Abirateron erhielten, kam es wegen Hepato-toxizität zum Behandlungsabbruch; bei zwei lag eine Hepatotoxizität Grad 2 vor, bei sechs lag eine Hepatotoxizität Grad 3 vor und bei zwei lag eine Hepatotoxizität Grad 4 vor. Kein Patient verstarb in der Studie 3011 aufgrund von Hepatotoxizität. In den klini-schen Phase-III-Studien traten erhöhte Le-berwerte eher bei den Patienten mit erhöhten ALT- oder AST-Ausgangswerten auf als bei den Patienten mit normalen Ausgangswer-ten. Wenn um > 5-fach ULN erhöhte ALT- oder AST-Werte oder um > 3-fach ULN er-höhte Bilirubinwerte gemessen wurden, wurde die Gabe von Abirateronacetat ausge-setzt oder abgebrochen. In zwei Fällen kam es zu deutlich erhöhten Leberwerten (siehe Abschnitt 4.4). Diese zwei Patienten mit ei-ner normalen Baseline-Leberfunktion ent-wickelten eine Erhöhung der ALT- oder AST-Werte um 15- bis 40-fach ULN und der Bilirubin-Werte um 2- bis 6-fach ULN. Nach Absetzen der Behandlung normalisier-ten sich die Leberwerte bei beiden Patienten und ein Patient wurde erneut behandelt, ohne dass die erhöhten Werte noch einmal auftraten. In Studie 302 wurden bei 35 (6,5%) Patienten, die mit Abirateronacetat behandelt wurden, Erhöhungen der ALT- oder AST-Werte beobachtet. Erhöhungen der Aminotransferase zeigten sich bei allen bis auf 3 Patienten rückläufig (2 mit neuen multiplen Lebermetastasen und 1 mit Erhö-hung des AST-Wertes ungefähr 3 Wochen nach der letzten Abirateronacetat-Dosis). In klinischen Phase-III-Studien wurde über ein Absetzen der Behandlung aufgrund von Er-höhungen der ALT- und AST-Werte oder abnormaler Leberfunktion bei 1,1% der mit Abirateronacetat behandelten Patienten so-wie bei 0,6% der mit Placebo behandelten Patienten berichtet; es wurde über keine To-desfälle aufgrund hepatotoxischer Ereig-nisse berichtet.
In klinischen Studien wurde das Risiko für eine Hepatotoxizität durch Ausschluss von Patienten mit einer Hepatitis oder signifi-kanten Veränderungen der Leberwerte zu Beginn der Studie verringert. In der Studie 3011 wurden Patienten mit ALT- und AST-Ausgangswerten von > 2,5-fach ULN, Bili-rubinwerten von > 1,5-fach ULN oder Pati-enten mit aktiver oder symptomatischer vi-raler Hepatitis oder chronischer Leberer-krankung, Aszites oder Blutgerinnungsstö-rungen infolge einer Leberfunktionsstörung ausgeschlossen. In der Studie 301 wurden Patienten mit ALT- und AST-Ausgangswerten von ≥ 2,5-fach ULN ohne Lebermetastasen bzw. > 5-fach ULN bei vorhandenen Lebermetastasen ausgeschlos-sen. In der Studie 302 waren Patienten mit Lebermetastasen nicht eingeschlossen und
Abiratel® 500 mg Filmtabletten
Patienten mit ALT- und AST-Ausgangswerten ≥ 2,5-fach ULN wurden ausgeschlossen. Traten bei Patienten wäh-rend der klinischen Studien abnormale Le-berwerte auf, wurden unverzüglich die nöti-gen Maßnahmen ergriffen: Ein Abbruch der Behandlung war erforderlich und eine er-neute Behandlung wurde erst wieder aufge-nommen, wenn die Leberwerte wieder auf die Ausgangswerte des Patienten zurückge-gangen waren (siehe Abschnitt 4.2). Patien-ten mit erhöhten ALT- oder AST-Werten > 20-fach ULN wurden nicht erneut behan-delt. Die Sicherheit einer erneuten Behand-lung bei diesen Patienten ist nicht bekannt. Der Mechanismus für eine Hepatotoxizität ist nicht bekannt.
Meldung des Verdachts auf Nebenwir-kungen
Die Meldung des Verdachts auf Nebenwir-kungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuier-liche Überwachung des Nutzen-Risiko-Ver-hältnisses des Arzneimittels.
Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Ne-benwirkung dem Bundesinstitut für Arznei-mittel und Medizinprodukte, Abt. Pharma-kovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de an-zuzeigen.
4.9 Überdosierung
Erfahrungen zur Überdosierung von Abira-teron beim Menschen sind begrenzt.
Es gibt kein spezifisches Antidot. Im Falle einer Überdosierung soll die Behandlung ausgesetzt und allgemeine unterstützende Maßnahmen eingeleitet werden, einschließ-lich der Überwachung von Arrhythmien, Hypokaliämie und hinsichtlich Anzeichen und Symptomen einer Flüssigkeitsretention. Auch die Leberfunktion soll untersucht wer-den.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Endo-krine Therapie, andere Hormonantagonisten und verwandte Mittel, ATC-Code: L02BX03.
Wirkmechanismus
Abirateronacetat wird in vivo zu Abirateron, einem Androgen-Biosynthese-Inhibitor um-gewandelt. Abirateron inhibiert selektiv das Enzym 17α-Hydroxylase/C17,20-lyase (CYP17). Dieses Enzym wird in Hoden, Ne-bennieren und Prostata-Tumorgewebe ex-primiert und ist für die Androgen-Biosyn-these erforderlich. CYP17 katalysiert die Umwandlung von Pregnenolon bzw. Pro-gesteron in die Testosteron-Vorstufen DHEA bzw. Androstenedion durch 17α-Hydroxylierung und Spaltung der C17,20-Bindung. Die CYP17-Inhibition führt außer-dem zu einer erhöhten Mineralkortikoid-Produktion in den Nebennieren (siehe Ab-schnitt 4.4).
Androgensensitive Prostatakarzinome spre-chen auf eine androgenspiegelsenkende Be-handlung an. Androgenentzugstherapien, wie eine Behandlung mit LHRH-Analoga oder eine Orchiektomie, senken die Andro-genproduktion in den Hoden, wirken sich je-doch nicht auf die Androgenproduktion in den Nebennieren oder im Tumor aus. Eine Behandlung mit Abirateronacetat senkt den Serum-Testosteron-Spiegel auf nicht nach-weisbare Konzentrationen (bei Verwendung handelsüblicher Tests), wenn es gemeinsam mit LHRH-Analoga gegeben wird (oder eine Orchiektomie vorgenommen wurde).
Pharmakodynamische Wirkungen
Abirateronactetat senkt den Spiegel von Se-rum-Testosteron und anderen Androgenen auf Konzentrationen, die geringer sind als die, die durch die alleinige Gabe von LHRH-Analoga oder eine Orchiektomie erreicht werden. Dies resultiert aus der selektiven In-hibition des für die Androgen-Biosynthese erforderlichen Enzyms CYP17. PSA dient als Biomarker bei Patienten mit Prostatakar-zinom. In einer klinischen Phase-III-Studie an Patienten, die auf eine vorherige Chemo-therapie mit Taxanen nicht mehr angespro-chen hatten, wiesen 38% der Patienten, die mit Abirateronacetat behandelt wurden, und 10% der Patienten unter Placebo einen Rückgang des PSA-Werts um mindestens 50% gegenüber dem Ausgangswert auf.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit wurde in drei randomisier-ten, Placebo-kontrollierten, multizentri-schen, klinischen Phase-III-Studien an Pati-enten mit mHSPC (Studie 3011) und mCRPC (Studien 302 und 301) nachgewie-sen. In die Studie 3011 wurden Patienten eingeschlossen, die maximal 3 Monate vor Randomisierung neu mit mHSPC diagnosti-ziert wurden und Hochrisiko-Prognosefak-toren aufwiesen. Hochrisiko-Prognose war definiert als Vorliegen von mindestens 2 der folgenden 3 Risikofaktoren: (1) Gleason-Score von ≥ 8; (2) Vorliegen von mindestens 3 Läsionen in der Knochenszintigraphie; (3) Vorliegen von messbaren viszeralen Meta-stasen (ausgeschlossen Lymphknotenbe-fall). Im aktiven Arm wurde Abiratero-nacetat in einer Dosierung von 1.000 mg täglich in Kombination mit niedrig dosier-tem Prednison 5 mg einmal täglich zusätz-lich zur ADT (LHRH-Agonist oder Orchiektomie) gegeben. Letztere entsprach der Standardbehandlung. Patienten im Kon-troll-Arm erhielten ADT und Placebo für so-wohl Abirateronacetat als auch Prednison. Die in der Studie 302 eingeschlossenen Pa-tienten waren Docetaxel-naïv; Patienten hin-gegen, die in der Studie 301 eingeschlossen waren, hatten zuvor Docetaxel erhalten. Den Patienten wurde entweder ein LHRH-Analogon gegeben, oder es war zuvor eine Orchiektomie bei ihnen vorgenommen wor-den. Im aktiven Behandlungsarm wurde Ab-irateronacetat in einer Dosierung von 1.000 mg täglich in Kombination mit niedrig do-siertem Prednison oder Prednisolon 5 mg zweimal täglich gegeben. Die Kontroll-gruppe erhielt Placebo mit niedrig dosiertem Prednison oder Prednisolon 5 mg zweimal täglich.
Änderungen in der PSA-Konzentration im Serum allein sind nicht immer ein Hinweis auf einen klinischen Nutzen. Daher wurde in allen Studien empfohlen, die Studienbe-handlungen der Patienten so lange beizube-halten, bis die weiter unten aufgeführten Ab-bruchkriterien der jeweiligen Studie erreicht wurden.
In allen Studien war die Anwendung von Spironolacton nicht erlaubt, da Spironolac-ton an den Androgenrezeptor bindet und die Serum-PSA-Werte erhöhen kann.
Studie 3011 (Patienten mit neu diagnosti-ziertem Hochrisiko- mHSPC)
Das mediane Alter der in Studie 3011 (n = 1.199) eingeschlossenen Patienten betrug 67 Jahre. Die Anzahl mit Abirateronacetat be-handelter Patienten betrug bezogen auf ihre ethnische Herkunft 832 Kaukasier (69,4%), 246 Asiaten (20,5%), 25 Schwarz- oder Afro-Amerikaner (2,1%), 80 anderer ethni-scher Herkunft (6,7%), 13 unbekann-ter/nicht berichteter Herkunft (1,1%) und 3 mit indianischem oder alaskischem Ur-sprung (0,3%). Der ECOG-Performance-Status war bei 97% der Patienten 0 oder 1. Patienten mit bekannten Hirnmetastasen, unkontrollierter Hypertonie, klinisch rele-vanter Herzerkrankung oder Herzinsuffizi-enz der New York Heart Association (NYHA)-Klasse II-IV waren ausgeschlos-sen. Patienten mit vorheriger Arzneimittel-therapie, Strahlentherapie oder Operation ei-nes metastasierten Prostatakarzinoms waren ausgeschlossen mit Ausnahme von bis zu 3 Monaten ADT oder 1 palliativen Bestrah-lungszyklus oder einer chirurgischen Be-handlung von Symptomen, die durch Meta-stasen verursacht wurden. Co-primäre Wirk-samkeitsendpunkte waren Gesamtüberleben (overall survial, OS) und radiographisch progressionsfreies Überleben (radiographic
Abiratel® 500 mg Filmtabletten progression free survival, rPFS). Der medi-ane Schmerzausgangswert, gemessen an-hand des brief pain inventory-short form (BPI-SF) betrug sowohl in der Behand-lungs- als auch in der Placebo-Gruppe 2,0. Neben den co-primären Endpunkten wurde auch der Nutzen anhand folgender Faktoren beurteilt: Zeit bis zum nächsten skelettalen Ereignis (skeletal-related event, SRE), Zeit bis zur Folgetherapie des Prostatakarzi-noms, Zeit bis zum Beginn einer Chemothe-rapie, Zeit bis zur Schmerzprogression und Zeit bis zur PSA-Progression. Die Behand-lung wurde bis zur Krankheitsprogression, zum Widerruf der Einwilligung, zum Auf-treten von inakzetabler Toxizität oder zum Tod fortgesetzt.
Radiographisch progressionsfreies Überle-ben war definiert als Zeit von der Randomi-sierung bis zum Auftreten einer radiographi-schen Progression oder zum Tod aufgrund jeglicher Ursache. Radiographische Pro-gression umfasste den Progressionsnach-weis anhand einer Knochenszintigraphie (nach den modifizierten Kriterien der prostate cancer working group 2, PCWG2) oder den Progressionsnachweis von Weich-teilläsionen anhand von CT oder MRT (nach den Kriterien für die Bewertung des Anspre-chens der Behandlung bei soliden Tumoren = response evaluation criteria in solid tu-mors, RECIST 1.1).
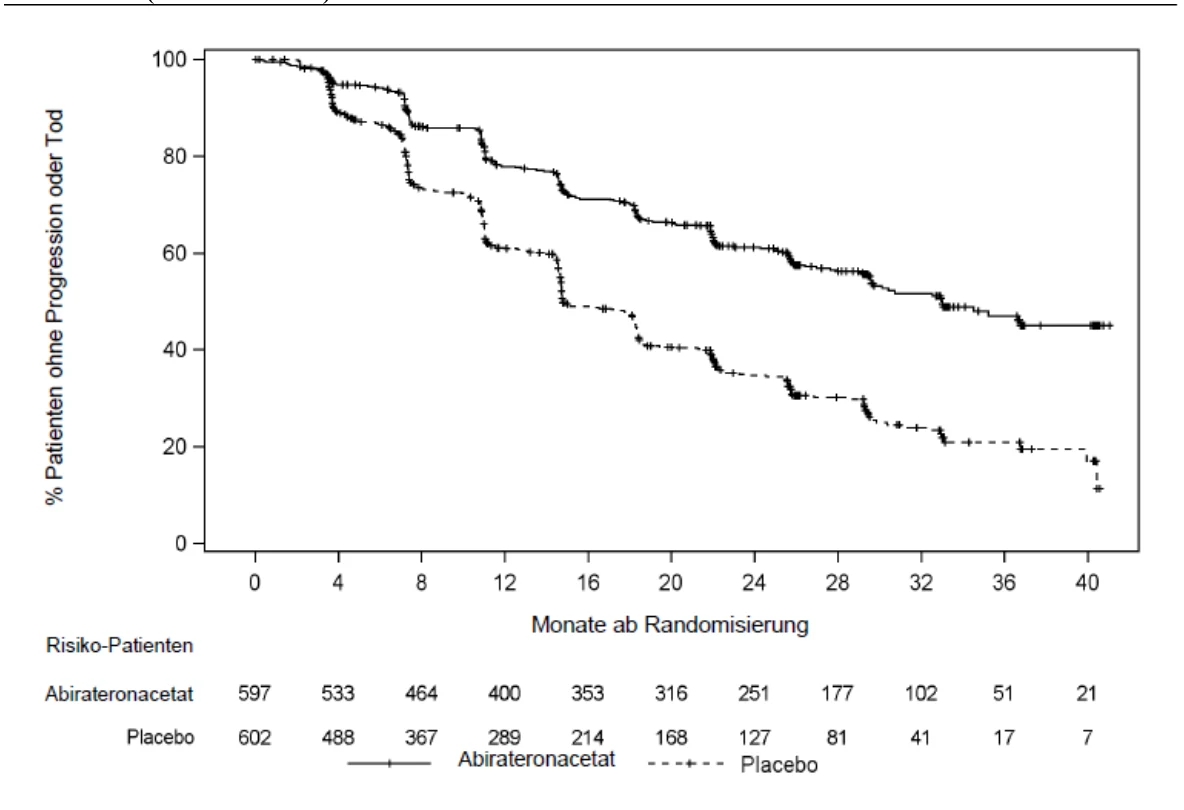
Es wurde ein signifikanter Unterschied im rPFS zwischen den Behandlungsgruppen beobachtet (siehe Tabelle 2 und Abbildung 1).
Tabelle 2: Radiographisch progressionsfreies Überleben – Stratifizierte Analyse; Intent-to-treat Population (Studie PCR3011)
| AA-P | Placebo | |
|---|---|---|
| Randomisierte Patienten | 597 | 602 |
| Ereignis | 239 (40,0%) | 354 (58,8%) |
| Zensiert | 358 (60,0%) | 248 (41,2%) |
| Zeit bis Ereignis (Monate) | ||
| Median (95% KI) | 33,02 (29,57, NE) | 14,78 (14,69, 18,27) |
| Bereich | (0,0+, 41,0+) | (0,0+, 40,6+) |
| p-Werta | < 0,0001 | |
| Hazard Ratio (95% KI)b | 0,466 (0,394, 0,550) |
Hinweis: + = zensierte Beobachtung, NE (not estimable) = nicht auswertbar. Die radiographische Progression und der Tod sind in der Definition des rPFS-Ereignisses berücksichtigt. AA-P = Patienten, die Abirateronacetat und Prednison erhielten.
a p-Wert stammt aus einem Log-Rank-Test, stratifiziert nach ECOG-PS-Score (0/1 oder 2) und viszeralen Läsionen (nicht vorhanden oder vorhanden).
b Hazard Ratio geht auf ein stratified proportional hazards model zurück. Hazard Ratio < 1 favorisiert AA-P.
Abbildung 1: Kaplan-Meier-Kurve des radiographisch progressionsfreien Überlebens; Intent-to-treat Population (Studie PCR3011)
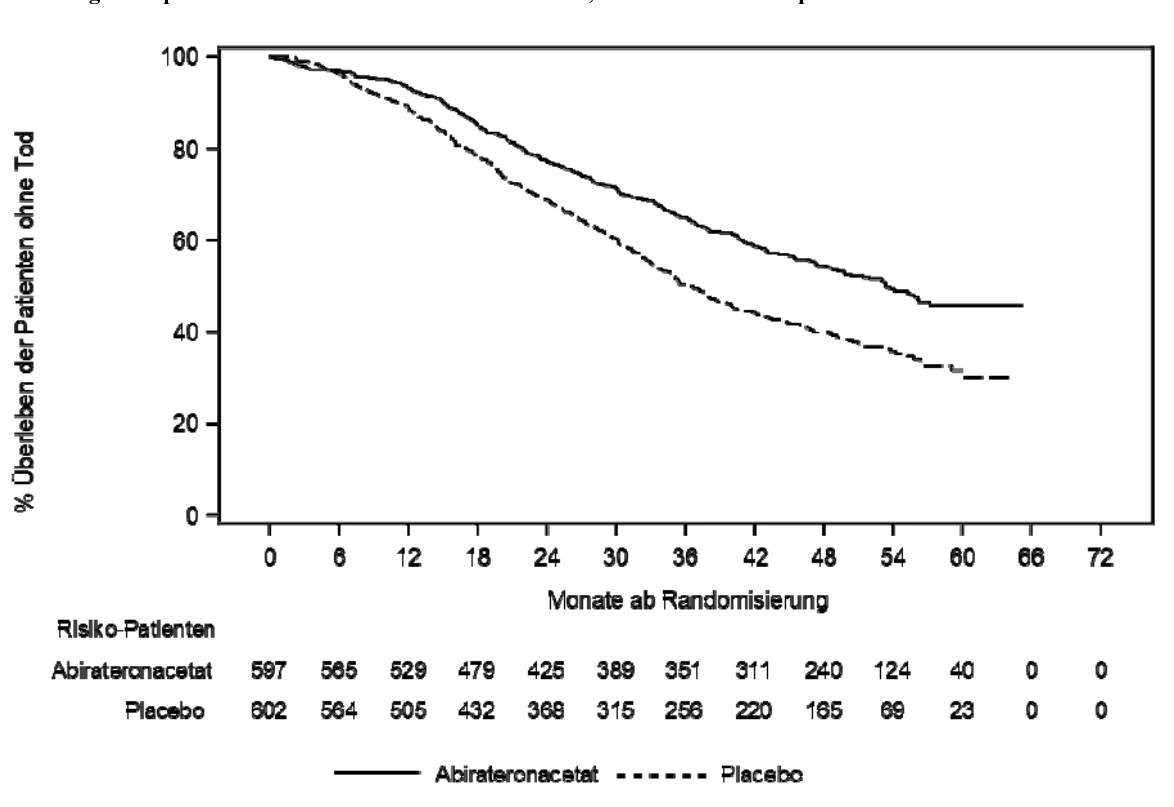
Im Vergleich zu Placebo plus ADT war eine statistisch signifikante Verbesserung des Gesamtüberlebens (OS) zugunsten von AA-P plus ADT mit einer 34%igen Reduktion des Risikos zu versterben zu beobachten (HR = 0,66; 95% KI: 0,56; 0,78; p< 0,0001), (siehe Tabelle 3 und Abbildung 2).
Abiratel® 500 mg Filmtabletten
Tabelle 3: Gesamtüberleben der Patienten, die entweder mit Abirateronacetat oder mit Placebos in Studie PCR3011 behandelt wurden (Intent-to-Treat Analyse)
| Gesamtüberleben | Abirateronacetat mit Prednison (N=597) | Placebos (N=602) |
|---|---|---|
| Todesfälle (%) | 275 (46%) | 343 (57%) |
Medianes Überleben (Monate) (95% KI) | 53.3 (48.2, NE) | 36.5 (33.5, 40.0) |
| Hazard Ratio (95% KI)1 | 0.66 (0.56, 0.78) | |
NE=nicht auswertbar
1 Das Hazard-Ratio geht auf ein stratified proportional hazards model zurück. Ein Hazard Ratio < 1 favorisiert Abiratero-nacetat mit Prednison.
Abbildung 2: Kaplan-Meier-Kurve des Gesamtüberlebens; Intent-To-Treat Population in Studie PCR3011
Die Subgruppen-Analysen fallen konsistent zugunsten der Behandlung mit Abiratero-nacetat aus. Der Behandlungseffekt von AA-P in Hinblick auf das rPFS und OS er-wies sich in allen vordefinierten Subgruppen als vorteilhaft und stimmte konsistent mit dem der Gesamtstudienpopulation überein, mit Ausnahme der Subgruppe mit einem ECOG-Score von 2, bei der kein vorteilhaf-ter Trend beobachtet wurde; hier können keine aussagekräftigen Schlussfolgerungen aufgrund des geringen Stichprobenumfangs (n = 40) gezogen werden.
Zusätzlich zu den beobachteten postiven Ef-fekten hinsichtlich Gesamtüberleben und rPFS zeigte sich ein Vorteil für Abiratero-nacetat im Vergleich zur Placebo-Behand-lung bezüglich aller prospektiv definierten sekundären Endpunkte.
Studie 302 (Chemotherapie-naïve Patien-ten)
In diese Studie waren Chemotherapie-naïve Patienten eingeschlossen, die asymptoma-tisch oder mild symptomatisch waren, und bei denen eine Chemotherapie noch nicht klinisch indiziert war. Ein Brief Pain Inven-tory-Short Form (BPI-SF)-Score von 0-1 als stärkster Schmerz in den letzten 24 Stunden wurde als asymptomatisch definiert und ein Score von 2-3 als mild symptomatisch.
Das mittlere Alter der in Studie 302 einge-schlossenen Patienten betrug 71 Jahre für die mit Abirateronacetat plus Prednison oder Prednisolon behandelten Patienten und 70 Jahre für die mit Placebo plus Prednison oder Prednisolon. Die Anzahl mit Abiratero-nacetat behandelter Patienten betrug bezo-gen auf ihre ethnische Herkunft 520 Kauka-sier (95,4%), 15 Schwarze (2,8%), 4 Asiaten (0,7%) und 6 Patienten waren anderer ethni-scher Herkunft (1,1%). Die eingeschlosse-nen Patienten wiesen in beiden Studienar-men einen Eastern Cooperative Oncology Group (ECOG)-Performance-Status von 0 bei 76% und von 1 bei 24% der Patienten auf. 50% der Patienten hatten nur Knochen-metastasen, weitere 31% der Patienten hat-ten Knochen- und Weichteil- oder Lymph-knotenmetastasen und 19% der Patienten hatten nur Weichteil- oder Lymphknoten-metastasen. Patienten mit viszeralen Meta-stasen waren ausgeschlossen. Co-primäre Endpunkte waren Gesamtüberleben und ra-diographisch progressionsfreies Überleben (rPFS). Zusätzlich zu den co-primären End-punkten wurde ein Vorteil durch Zeit bis zum Opiatgebrauch bei krebsbedingten Schmerzen, Zeit bis zum Beginn einer zyto-toxischen Chemotherapie, Zeit bis zur Ver-schlechterung des ECOG-Performance-
Abiratel® 500 mg Filmtabletten
Score um ≥ 1 Punkt und Zeit bis zur PSA-Progression nach den Kriterien der Prostate Cancer Working Group-2 (PCWG2) beur-teilt. Die Studienbehandlung wurde zum Zeitpunkt des eindeutigen klinischen Pro-gresses abgebrochen. Die Behandlung konnte nach Ermessen des Prüfarztes auch zum Zeitpunkt des bestätigten radiographi-schen Progresses beendet werden.
Das radiographisch progressionsfreie Über-leben (rPFS) wurde anhand sequentieller bildgebender Verfahren nach Kriterien der PCWG2 (für Knochenläsionen) und modifi-zierter Kriterien zur Bewertung des Anspre-chens solider Tumore (für Weichteilläsio-nen, Response Evaluation Criteria In Solid Tumors, RECIST) bestimmt. Zur Analyse des rPFS wurden zentral geprüfte Befunde des radiographischen Progresses verwendet.
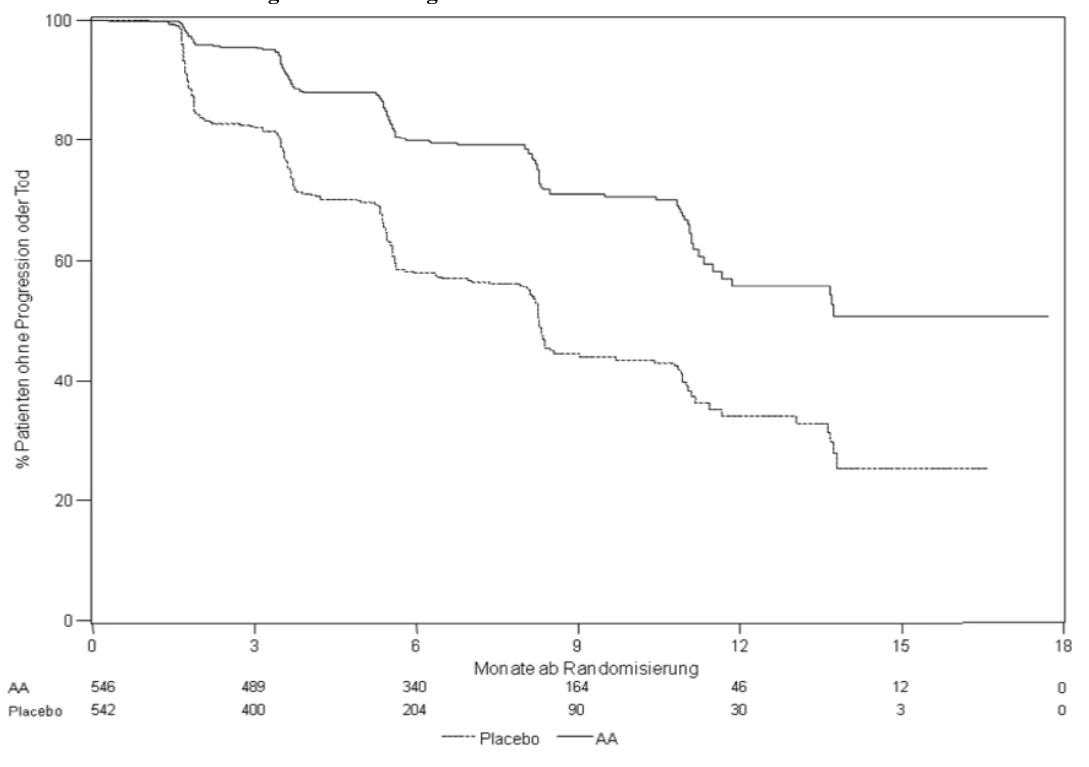
Zum Zeitpunkt der geplanten rPFS-Analyse waren 401 Ereignisse eingetreten: 150 (28%) der mit Abirateronacetat behandelten Patienten und 251 (46%) der mit Placebo be-handelten Patienten wiesen einen radiogra-phischen Nachweis eines Progresses auf oder waren verstorben. Es wurde ein signifi-kanter Unterschied im rPFS zwischen den Behandlungsgruppen beobachtet (Tabelle 4 und Abbildung 3).
Tabelle 4: Studie 302: Radiographisch progressionsfreies Überleben von Patienten, die entweder mit Abiratero-nacetat oder Placebo in Kombination mit Prednison oder Prednisolon plus LHRH-Analoga oder vor-heriger Orchiektomie behandelt wurden
| Abirateronacetat | Placebo | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| (N = 546) | (N = 542) | |||||||||
Radiographisch progressionsfreies Überleben (rPFS) | ||||||||||
| Progression oder Tod | 150 (28%) | 251 (46%) | ||||||||
Medianes rPFS in Monaten (95% KI) | Nicht erreicht (11,66; NE) | 8,3 (8,12; 8,54) | ||||||||
| p-Wert* | < 0,0001 | |||||||||
| Hazard Ratio** (95% KI) | 0,425 (0,347; 0,522) | |||||||||
NE = Nicht auswertbar
* p-Wert berechnet mit einem Log-Rank-Test stratifiziert nach ECOG-Score zu Beginn der Studie (0 oder 1)
** Hazard Ratio < 1 zugunsten von Abirateronacetat
Abbildung 3: Kaplan Meier Kurven des radiographisch progressionsfreien Überlebens von Patienten, die ent-weder mit Abirateronacetat oder Placebo in Kombination mit Prednison oder Prednisolon plus LHRH-Analoga oder vorheriger Orchiektomie behandelt wurden
AA = Abirateronacetat
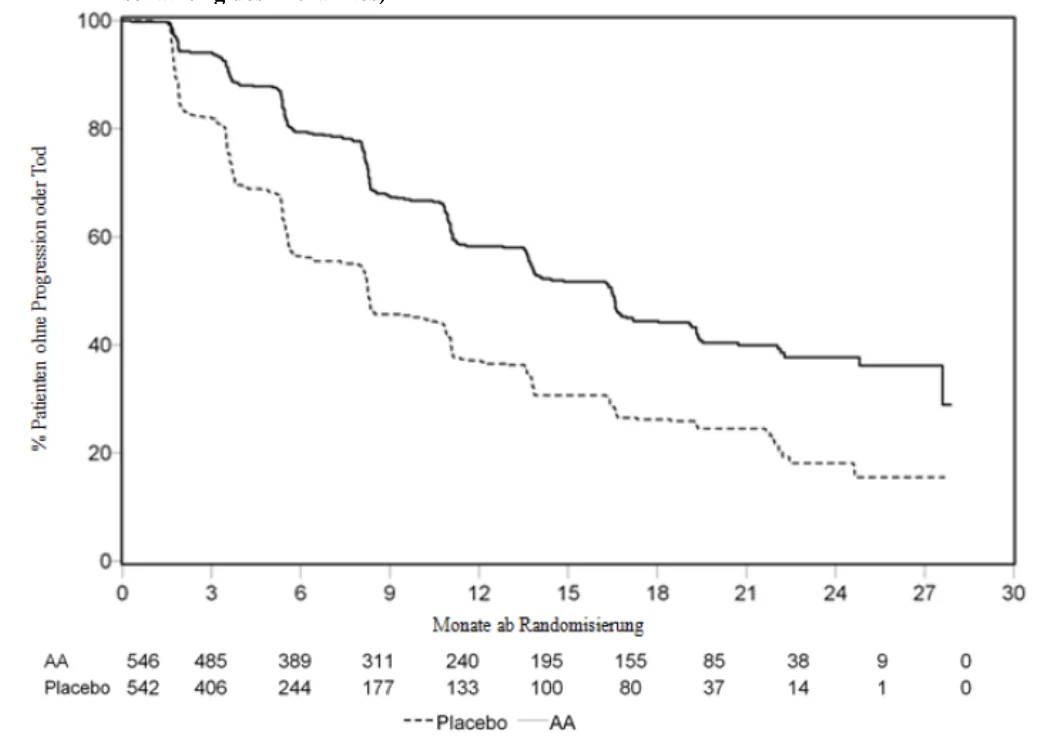
Patientendaten wurden über den Zeitpunkt der zweiten Interimanalyse des Gesamtüber-lebens (OS) hinaus gesammelt. Eine Sensi-tivitätsanalyse der Nachbeobachtungsdaten des rPFS nach Einschätzung des Prüfarztes ist in Tabelle 5 und Abbildung 4 dargestellt.
Abiratel® 500 mg Filmtabletten
Sechshundertsieben (607) Patienten hatten einen radiographischen Progress oder waren verstorben: 271 (50%) in der Abiratero-nacetat-Gruppe und 336 (62%) in der Pla-cebo-Gruppe. Die Behandlung mit Abirate-ronacetat reduzierte das Risiko der radiogra-phischen Progression oder Tod um 47% im Vergleich zu Placebo (HR=0,530; 95% KI: [0,451; 0,623], p<0,0001). Das mediane rPFS betrug 16,5 Monate in der Abiratero-nacetat-Gruppe und 8,3 Monate in der Pla-cebo-Gruppe.
Tabelle 5: Studie 302: Radiographisch progressionsfreies Überleben von Patienten, die entweder mit Abirateronacetat oder Placebo in Kombination mit Prednison oder Prednisolon plus LHRH-Analoga oder vorheriger Orchiektomie behandelt wurden (Zum Zeitpunkt der zweiten Interimsanalyse des OS – Einschätzung des Prüfarztes)
Abirateronacetat (N = 546) | Placebo (N = 542) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Radiographisch progres-sionsfreies Überleben (rPFS) | ||||||||||
| Progression oder Tod | 271 (50%) | 336 (62%) | ||||||||
| Medianes rPFS in Monaten | 16,5 | 8,3 | ||||||||
| (95% KI) | (13,80; 16,79) | (8,05; 9,43) | ||||||||
| p-Wert* | < 0,0001 | |||||||||
| Hazard Ratio** (95% KI) | 0,530 (0,451; 0,623) | |||||||||
* p-Wert berechnet mit einem Log-Rank-Test stratifiziert nach ECOG-Score zu Beginn der Studie (0 oder 1)
** Hazard Ratio < 1 zugunsten von Abirateronacetat
Abbildung 4: Kaplan Meier Kurven des radiographisch progressionsfreien Überleben von Patienten, die entweder mit Abirateronacetat oder Placebo in Kombination mit Prednison oder Prednisolon plus LHRH-Analoga oder vorheriger Orchiektomie behandelt wurden (Zum Zeitpunkt der zweiten Interimsanalyse des OS – Einschätzung des Prüfarztes)
AA = Abirateronacetat
Eine geplante Interimsanalyse (IA) des OS wurde nach 333 beobachteten Todesfällen durchgeführt. Die Studie wurde aufgrund des Ausmaßes des klinischen Vorteils ent-blindet und Patienten in der Placebogruppe eine Behandlung mit Abirateronacetat ange-boten. Das Gesamtüberleben war unter Abi-rateronacetat länger als unter Placebo mit ei-ner 25%-igen Reduktion des Risikos zu ver-sterben (HR = 0,752; 95% KI: [0,606; 0,934], p=0,0097), aber das OS war nicht ausgereift und die Interimsergebnisse er-reichten nicht die präspezifizierte Abbruch-grenze für eine statistische Signifikanz (siehe Tabelle 6). Die Nachbeobachtung des Überlebens wurde nach dieser IA fortge-setzt.
Abiratel® 500 mg Filmtabletten
Die geplante finale Analyse für das OS wurde durchgeführt, nachdem 741 Todes-fälle beobachtet worden waren (bei media-ner Nachbeobachtung von 49 Monaten). Fünfundsechzig Prozent (354 von 546) der mit Abirateronacetat behandelten Patienten im Vergleich zu 71% (387 von 542) der mit Placebo behandelten Patienten waren ver-storben. Ein statistisch signifikanter Vorteil des OS zugunsten der Abirateron-Behand-lungsgruppe wurde mit einer 19,4%-igen Reduktion des Risikos zu versterben (HR=0,806; 95% KI: [0,697; 0,931], p=0,0033) und einer Verbesserung des me-dianen OS von 4,4 Monaten (Abiratero-nacetat 34,7 Monate, Placebo 30,3 Monate) gezeigt (siehe Tabelle 6 und Abbildung 5). Diese Verbesserung wurde gezeigt, obwohl 44% der Patienten im Placeboarm Abirate-ronacetat als Folgetherapie erhielten.
Tabelle 6: Studie 302: Gesamtüberleben von Patienten, die entweder mit Abirateronacetat oder Placebo in Kombination mit Prednison oder Prednisolon plus LHRH-Analoga oder vorheriger Orchiektomie behandelt wurden
Abirateronacetat (N = 546) | Placebo (N = 542) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Interimsanalyse des Gesamtüberlebens | ||||||||||||
| Todesfälle (%) | 147 (27%) | 186 (34%) | ||||||||||
| Medianes Überleben (Monate) | Nicht erreicht | 27,2 | ||||||||||
| (95% KI) | (NE; NE) | (25,95; NE) | ||||||||||
| p-Wert* | 0,0097 | |||||||||||
| Hazard Ratio** (95% KI) | 0,752 (0,606; 0,934) | |||||||||||
| Finale Analyse des Gesamtüberlebens | ||||||||||||
| Todesfälle (%) | 354 (65%) | 387 (71%) | ||||||||||
| Medianes Gesamtüberleben in Monaten (95% KI) | 34,7 (32,7; 36,8) | 30,3 (28,7; 33,3) | ||||||||||
| p-Wert* | 0,0033 | |||||||||||
| Hazard Ratio** (95% KI) | 0,806 (0,697; 0,931) | |||||||||||
NE = Nicht auswertbar
* p-Wert berechnet mit einem Log-Rank-Test stratifiziert nach ECOG-Score zu Beginn der Studie (0 oder 1)
** Hazard Ratio < 1 zugunsten von Abirateronacetat
Abbildung 5: Kaplan Meier Überlebenskurven von Patienten, die entweder mit Abirateronacetat oder Pla-cebo in Kombination mit Prednison oder Prednisolon plus LHRH-Analoga oder vorheriger Orchiektomie behandelt wurden, finale Analyse
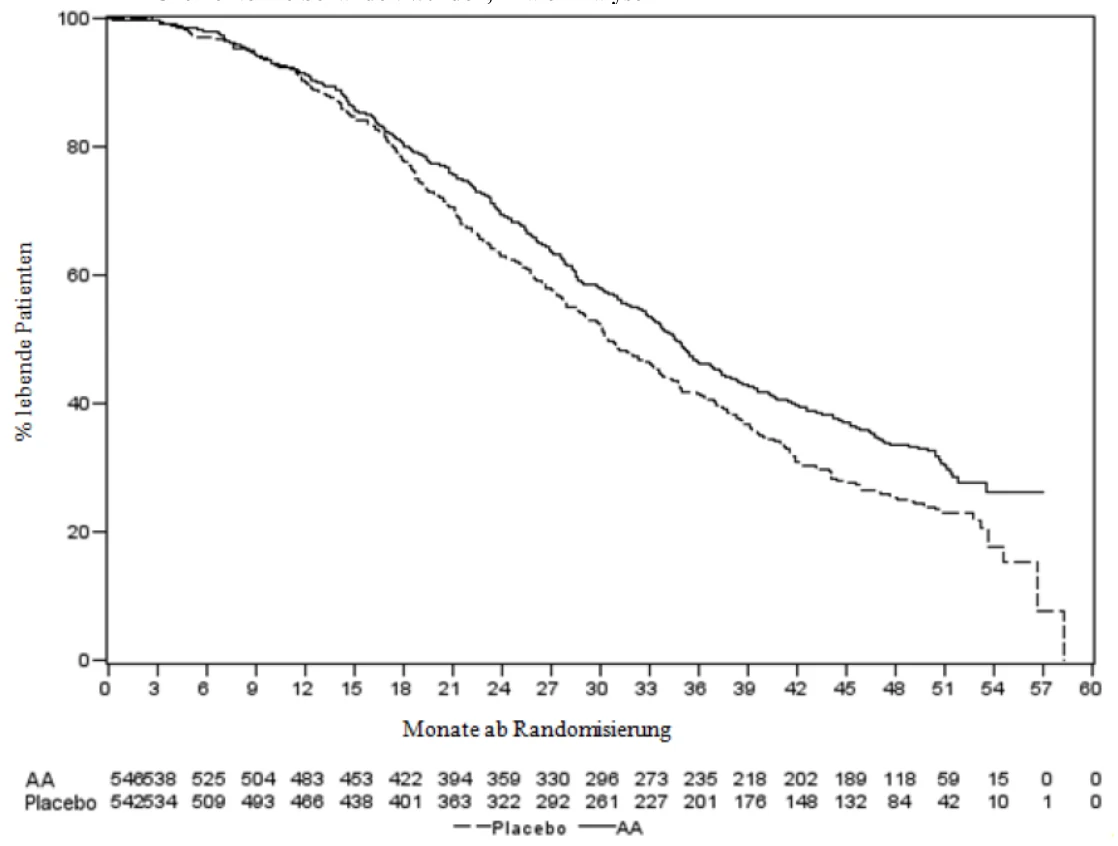
AA = Abirateronacetat
Abiratel® 500 mg Filmtabletten
Zusätzlich zu den beobachteten Verbesse-rungen im Gesamtüberleben und rPFS zeigte sich ein Vorteil für Abirateronacetat im Vergleich zu Placebo hinsichtlich aller sekundären Endpunkte wie folgt:
Zeit bis zur PSA-Progression nach Kriterien der PCWG2: Die mediane Zeit bis zur PSA-Progression betrug 11,1 Monate bei Patien-ten, welche Abirateronacetat erhielten und 5,6 Monate bei Patienten, welche Placebo erhielten (HR=0,488; 95% KI: [0,420; 0,568], p < 0,0001). Die Zeit bis zur PSA-Progression wurde unter der Behandlung mit Abirateronacetat etwa verdoppelt (HR=0,488). Der Anteil an Patienten mit ei-nem bestätigten PSA-Ansprechen war in der Abirateronacetat-Gruppe größer als in der Placebo-Gruppe (62% gegenüber 24%; p < 0,0001). Bei Patienten mit messbarer Weichteilmanifestation zeigten sich unter der Behandlung mit Abirateronacetat signi-fikant mehr Fälle vollständigen und partiel-len Tumor- Ansprechens.
Zeit bis zum Opiatgebrauch bei krebsbe-dingten Schmerzen: Zum Zeitpunkt der fina-len Analyse betrug die mediane Zeit bis zum Opiatgebrauch bei Schmerzen aufgrund von Prostatakrebs 33,4 Monate bei Patienten, welche Abirateronacetat erhielten und 23,4 Monate bei Patienten, welche Placebo er-hielten (HR=0,721; 95% KI: [0,614; 0,846], p < 0,0001).
Zeit bis zum Beginn einer zytotoxischen Chemotherapie: Die mediane Zeit bis zum Beginn einer zytotoxischen Chemotherapie betrug 25,2 Monate bei Patienten, welche Abirateronacetat erhielten und 16,8 Monate bei Patienten, welche Placebo erhielten (HR=0,580; 95% KI: [0,487; 0,691], p < 0,0001).
Zeit bis zur Verschlechterung des ECOG-Performance-Score um ≥ 1 Punkt: Die me-diane Zeit bis zur Verschlechterung des ECOG-Performance-Score um ≥ 1 Punkt betrug 12,3 Monate bei Patienten, welche Abirateronacetat erhielten und 10,9 Monate bei Patienten, welche Placebo erhielten (HR=0,821; 95% KI: [0,714; 0,943], p=0,0053).
Die folgenden Studienendpunkte zeigten ei-nen statistisch signifikanten Vorteil zuguns-ten einer Behandlung mit Abirateronacetat:
Objektives Ansprechen: Objektives Anspre-chen war definiert als der Anteil der Patien-ten mit messbarer Erkrankung, die ein voll-ständiges oder partielles Ansprechen nach RECIST-Kriterien erreichten (um als Ziel-Läsion berücksichtigt zu werden, wurde ein Lymphknotendurchmesser zu Beginn der Studie ≥ 2 cm vorausgesetzt). Der Anteil der Patienten mit messbarer Erkrankung zu Be-ginn der Studie, welche ein objektives An-sprechen erreichten, betrug 36% in der Abi-rateronacetat-Gruppe und 16% in der Pla-cebo-Gruppe (p < 0.0001).
Schmerz: Die Behandlung mit Abiratero-nacetat reduzierte signifikant das Progressi-onsrisiko der mittleren Schmerzintensität um 18% im Vergleich zu Placebo (p=0,0490). Die mediane Zeit bis zur Pro-gression betrug 26,6 Monate in der Abirate-ron-Gruppe und 18,4 Monate in der Pla-cebo-Gruppe.
Zeit bis zur Verschlechterung des FACT-P (Gesamt-Punktzahl): die Behandlung mit Abirateronacetat senkte das Risiko einer Verschlechterung des FACT-P (Gesamt-punktzahl) um 22% im Vergleich zu Placebo (p=0,0028). Die mediane Zeit bis zur Ver-schlechterung des FACT-P (Gesamt-Score) betrug 12,7 Monate in der Abirateron-Gruppe und 8,3 Monate in der Placebo-Gruppe.
Studie 301 (Patienten, welche eine vorange-gangene Chemotherapie erhalten hatten)
In der Studie 301 wurden Patienten einge-schlossen, welche zuvor Docetaxel erhalten hatten. Es war nicht erforderlich, dass die Patienten unter Docetaxel eine Krankheits-progression zeigten, da die Chemotherapie auch aufgrund resultierender Toxizität abge-brochen werden konnte. Die Studienbehand-lung der Patienten wurde beibehalten, bis eine PSA-Progression (bestätigter Anstieg um 25% gegenüber dem Ausgangswert/Na-dir des Patienten) zusammen mit einer im Protokoll definierten radiologischen Pro-gression und symptomatischen oder klini-schen Progression auftrat. Patienten mit ei-ner früheren Ketoconazol-Therapie zur Be-handlung des Prostatakarzinoms wurden von dieser Studie ausgeschlossen. Der pri-märe Endpunkt war das Gesamtüberleben.
Das mittlere Alter der in die Studie einge-schlossenen Patienten betrug 69 Jahre (zwi-schen 39 und 95 Jahre). Die Anzahl mit Ab-irateronacetat behandelter Patienten betrug bezogen auf ihre ethnische Herkunft 737 Kaukasier (93,2%), 28 Schwarze (3,5%), 11 Asiaten (1,4%) und 14 Patienten waren an-derer ethnischer Herkunft (1,8%). 11% der eingeschlossenen Patienten wiesen einen ECOG-Performance- Score von 2 auf. 70% zeigten im radiologischen Nachweis eine Progression der Erkrankung mit oder ohne PSA-Progression. 70% hatten zuvor eine und 30% zweimal eine zytotoxische Chemo-therapie erhalten. Lebermetastasen waren bei 11% der mit Abirateronacetat behandel-ten Patienten vorhanden.
Aus einer geplanten Analyse, die nach 552 Todesfällen durchgeführt wurde, ging her-vor, dass 42% (333 von 797) der mit Abira-teronacetat behandelten Patienten und 55% (219 von 398) der mit Placebo behandelten Patienten verstorben waren. Eine statistisch signifikante Verbesserung des medianen Gesamtüberlebens war bei Patienten zu be-obachten, die mit Abirateronacetat behan-delt wurden (siehe Tabelle 7).
Tabelle 7: Gesamtüberleben von Patienten, die entweder mit Abirateronacetat oder Placebo in Kombination mit Predni-son oder Prednisolon plus LHRH-Analoga oder vorheriger Orchiektomie behandelt wurden
Abiratel® 500 mg Filmtabletten
Abirateronacetat (N = 797) | Placebo (N = 398) | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Primäre Überlebensrate | |||||||||
| Todesfälle (%) | 333 (42%) | 219 (55%) | |||||||
Medianes Überleben (Monate) (95% KI) | 14,8 (14,1; 15,4) | 10,9 (10,2; 12,0) | |||||||
| p-Werta | < 0,0001 | ||||||||
| Hazard Ratio (95% KI)b | 0,646 (0,543; 0,768) | ||||||||
| Aktualisierte Überlebensan-alyse | |||||||||
| Todesfälle (%) | 501 (63%) | 274 (69%) | |||||||
Medianes Überleben (Monate) (95% KI) | 15,8 (14,8; 17,0) | 11,2 (10,4; 13,1) | |||||||
| Hazard Ratio (95% KI) b | 0,740 (0,638; 0,859) | ||||||||
a Der p-Wert geht auf einen Log-Rank-Test zurück, der nach ECOG-Performance-Status-Score (0-1 versus 2), Schmerz-Score (fehlend versus vorhanden), Anzahl früherer Chemotherapien (1 versus 2) und Typ der Krankheitsprogression (nur PSA versus radiologisch) stratifiziert wurde.
b Hazard Ratio geht auf ein stratified proportional hazards model zurück. Hazard Ratio < 1 begünstigt Abirateronacetat
Nach den ersten Behandlungsmonaten hatte zu jedem Bewertungszeitpunkt ein höherer Anteil der mit Abirateronacetat behandelten Patienten im Vergleich zum Anteil der mit Placebo behandelten Patienten überlebt (siehe Abbildung 6).
Abbildung 6: Kaplan-Meier-Überlebenskurven von Patienten, die entweder mit Abirateronacetat oder Placebo in Kom-bination mit Prednison oder Prednisolon plus LHRH-Analoga oder vorheriger Orchiektomie behandelt wurden
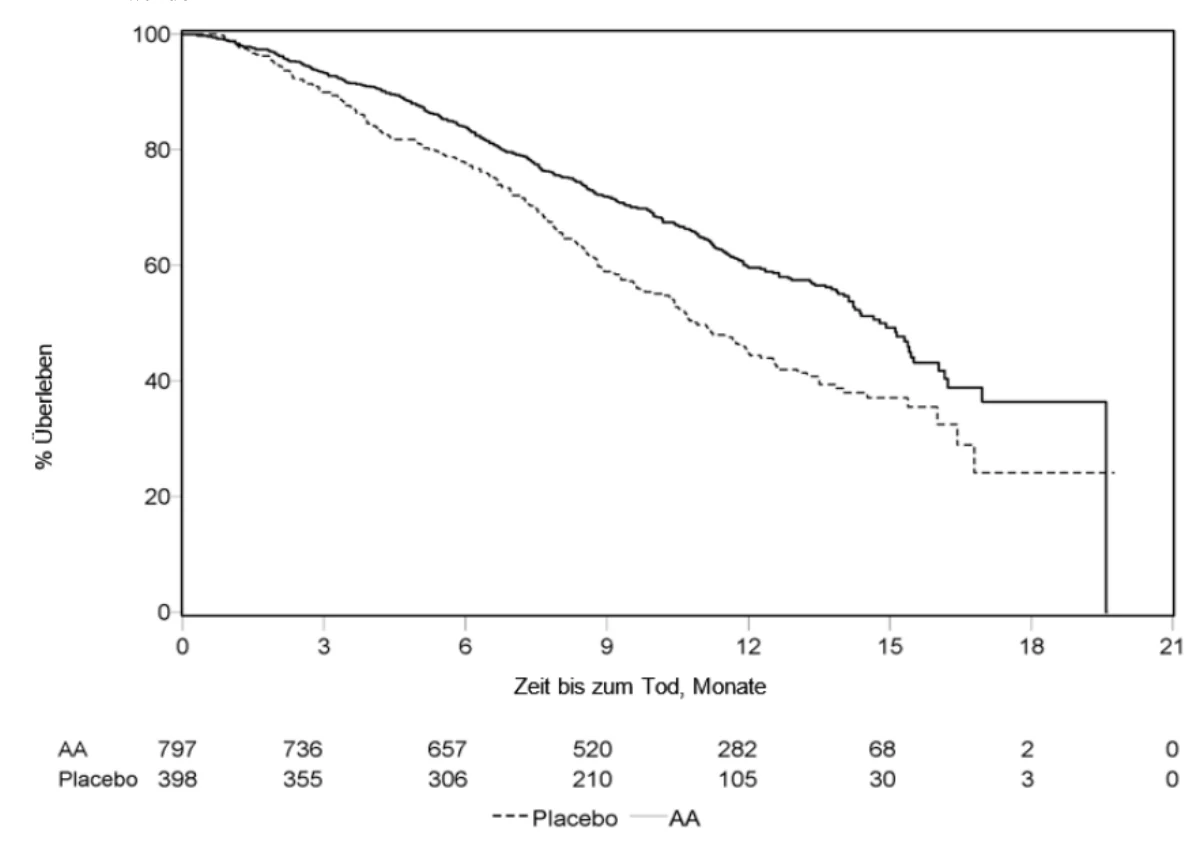
AA = Abirateronacetat
Subgruppen-Analysen zum Überleben zeigten einen konsistenten Überlebensvorteil für die
Behandlung mit Abirateronacetat (siehe Abbildung 7).
Abbildung 7: Gesamtüberleben nach Subgruppe: Hazard Ratio und 95% Konfidenzintervall
Abiratel® 500 mg Filmtabletten
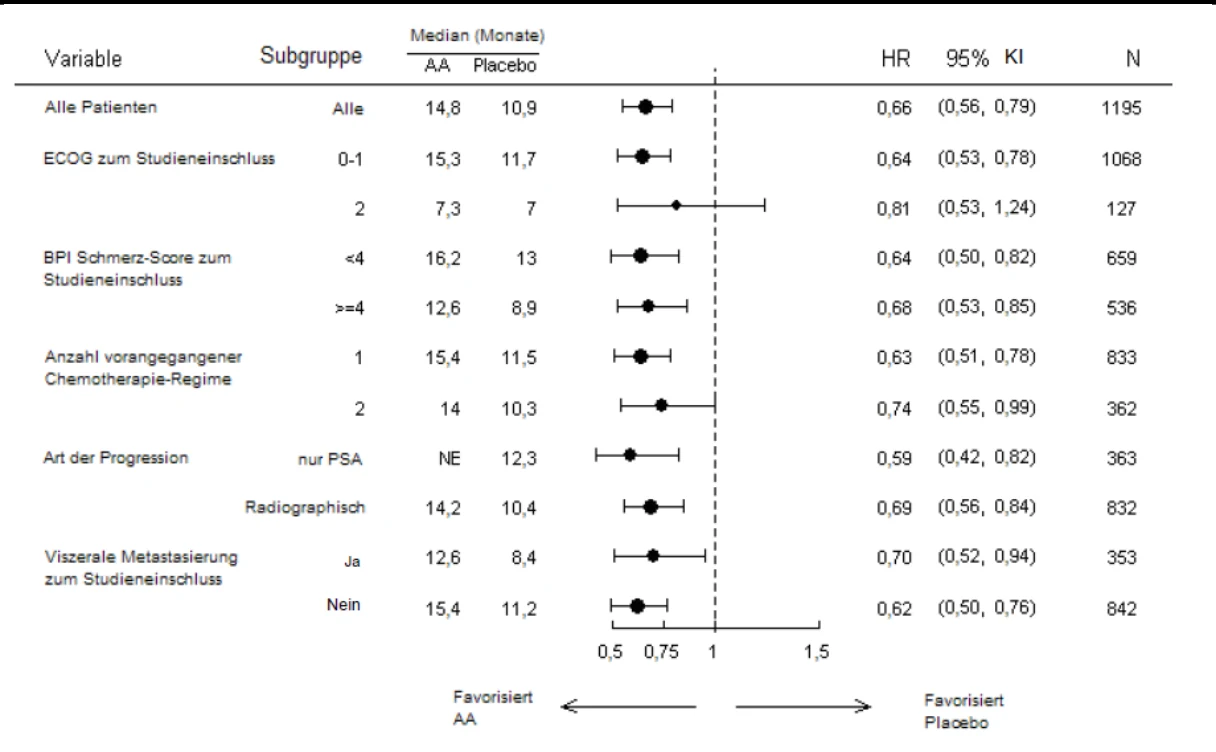
AA = Abirateronacetat; BPI = Brief Pain Inventory (Schmerz-Score); KI=Konfidenzintervall; ECOG=Performance-Score der Eastern Cooperative Oncology Group; HR=Hazard Ratio; NE=nicht auswertbar
Zusätzlich zur beobachteten Verbesserung des Gesamtüberlebens sprachen alle sekun-dären Endpunkte der Studie für Abiratero-nacetat und waren nach Anpassung für mul-tiples Testen statistisch signifikant:
Patienten, die Abirateronacetat erhalten hat-ten, wiesen eine signifikant höhere PSA-Gesamt-Responserate auf (definiert als ≥ 50%iger Rückgang gegenüber dem Aus-gangswert) als Patienten, die Placebo erhal-ten hatten: 38% gegenüber 10%, p < 0,0001.
Die mediane Zeit bis zur PSA-Progression betrug bei mit Abirateronacetat behandelten Patienten 10,2 Monate und bei mit Placebo behandelten Patienten 6,6 Monate (HR = 0,580; 95% KI: [0,462; 0,728], p < 0,0001).
Das mediane radiologische progressions-freie Überleben betrug bei mit Abiratero-nacetat behandelten Patienten 5,6 Monate und bei Patienten, die Placebo erhielten, 3,6 Monate (HR = 0,673; 95% KI: [0,585; 0,776], p < 0,0001).
Schmerz
Der Anteil der Patienten mit einem Schmerzrückgang war in der Abirateron-Gruppe statistisch signifikant höher als in der Placebo-Gruppe (44% gegenüber 27%, p = 0,0002). Ein Responder auf eine Schmerztherapie war definiert als Patient, bei dem ein Rückgang der Schmerzen um mindestens 30% gegenüber dem Ausgangs-wert auf der Skala für den stärksten Schmerz im BPI-Schmerz-Score (BPI-SF) über die letzten 24 Stunden ohne Erhöhung der Anal-getika bei zwei aufeinander folgenden Be-wertungen im Abstand von vier Wochen be-obachtet werden konnte. Nur Patienten mit einem Schmerzausgangswert von ≥ 4 und mindestens einem nach dem Schmerzaus-gangswert erhobenen Wert gingen in die Be-wertung zum Schmerzrückgang ein (n = 512).
Ein geringerer Anteil der mit Abiratero-nacetat behandelten Patienten verzeichnete im Vergleich zu placebobehandelten Patien-ten eine Schmerz-Progression nach 6 (22% gegenüber 28%), 12 (30% gegenüber 38%) und 18 Monaten (35% gegenüber 46%). Schmerz-Progression war definiert als Zu-nahme von ≥ 30% gegenüber dem Aus-gangswert auf der Skala für den stärksten Schmerz im BPI-Schmerz-Score (BPI-SF) über die letzten 24 Stunden ohne Verringe-rung der Analgetika bei zwei aufeinander folgenden Besuchen oder einer Erhöhung der Analgetika um ≥ 30% bei zwei aufeinan-der folgenden Besuchen. Die Zeit bis zur Schmerz-Progression beim 25. Perzentil be-trug in der Abirateron-Gruppe 7,4 Monate und in der Placebo-Gruppe 4,7 Monate.
Skelettale Ereignisse
Verglichen mit der Placebo-Gruppe hatte ein kleinerer Anteil der Patienten in der Ab-irateron-Gruppe skelettale Ereignisse nach 6 Monaten (18% gegenüber 28%), nach 12 Monaten (30% gegenüber 40%) und nach 18 Monaten (35% gegenüber 40%). Die Zeit bis zum ersten skelettalen Ereignis in der 25. Perzentile war in der Abirateron-Gruppe mit 9,9 gegenüber 4,9 Monaten doppelt so hoch wie in der Kontrollgruppe. Ein skelettales Ereignis was definiert als pathologische Fraktur, Rückenmarkskompression, pallia-tive Knochenbestrahlung oder Operation am Knochen.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Abirateronacetat eine Freistellung von der Verpflichtung zur Vorlage von Ergeb-nissen zu Studien in allen pädiatrischen Al-tersklassen in fortgeschrittenem Prostatakar-zinom gewährt (siehe Abschnitt 4.2 bzgl. In-formationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Nach Gabe von Abirateronacetat wurde die Pharmakokinetik von Abirateron und Abira-teronacetat bei gesunden Probanden, bei Pa-tienten mit metastasiertem fortgeschritte-nem Prostatakarzinom und bei Probanden ohne Krebserkrankung mit Leber- oder Nie-renfunktionsstörung untersucht. Abiratero-nacetat wird in vivo schnell in den Andro-gen-Biosynthese-Inhibitor Abirateron um-gewandelt (siehe Abschnitt 5.1).
Resorption
Nach oraler Gabe von Abirateronacetat in nüchternem Zustand beträgt die Zeit bis zum
Abiratel® 500 mg Filmtabletten
Erreichen der maximalen Abirateron-Kon-zentration im Plasma etwa 2 Stunden.
Die Gabe von Abirateronacetat mit Nah-rungsmitteln führt im Vergleich zur Gabe im nüchternen Zustand, abhängig vom Fettgeh-alt der Mahlzeit, zu einem bis zu 10-fachen (AUC) und bis zu 17-fachen (Cmax) Anstieg der mittleren systemischen Abirateron-Ex-position. Angesichts der normalen Variation bei Inhalt und Zusammensetzung der Mahl-zeiten führt die Einnahme von Abiratel zu-sammen mit Mahlzeiten potenziell zu einer sehr variablen Exposition. Daher darf Abira-tel nicht zusammen mit Nahrungsmitteln eingenommen werden. Abiratel Filmtablet-ten müssen einmal täglich auf leeren Magen als Einzeldosis eingenommen werden. Abi-ratel darf frühestens zwei Stunden nach dem Essen eingenommen werden und Nahrungs-mittel dürfen frühestens eine Stunde nach der Einnahme von Abiratel gegessen wer-den. Die Filmtabletten müssen unzerteilt mit Wasser geschluckt werden (siehe Abschnitt 4.2).
Verteilung
Die Plasma-Proteinbindung von 14C-Abira-teron im menschlichen Plasma beträgt 99,8%. Das scheinbare Verteilungsvolumen beträgt etwa 5.630 l, was darauf hindeutet, dass sich Abirateron stark im peripheren Ge-webe verteilt.
Biotransformation
Nach oraler Gabe von 14C-Abirateronacetat als Kapseln wird Abirateronacetat zu Abira-teron hydrolysiert und dann durch Sulfatie-rung, Hydroxylierung und Oxidation primär in der Leber metabolisiert. Der Großteil der zirkulierenden Radioaktivität (etwa 92%) liegt in Form von Metaboliten von Abirate-ron vor. Von 15 nachweisbaren Metaboliten machen die beiden Hauptmetabolite Abira-teron-Sulfat und N-Oxid-Abirateron-Sulfat jeweils 43% der gesamten Radioaktivität aus.
Elimination
Die mittlere Halbwertzeit von Abirateron im Plasma beträgt basierend auf Daten von ge-sunden Probanden etwa 15 Stunden. Nach oraler Gabe von 1.000 mg 14C-Abiratero-nacetat werden etwa 88% der radioaktiven Dosis im Fäzes und etwa 5% im Urin gefun-den. Die Hauptbestandteile im Fäzes sind unverändertes Abirateronacetat und Abira-teron (etwa 55% bzw. 22% der angewende-ten Dosis).
Leberfunktionsstörung
Die Pharmakokinetik von Abirateronacetat wurde bei Probanden mit vorbestehender leichter (Child-Pugh-Klasse A) oder mäßi-ger (Child-Pugh-Klasse B) Leberfunktions-störung und bei gesunden Kontrollpersonen untersucht. Die systemische Abirateron-Ex-position stieg nach einmaliger oraler Gabe von 1.000 mg bei Probanden mit einer vor-bestehenden leichten Leberfunktionsstörung um etwa 11% und bei Probanden mit einer vorbestehenden mäßigen Leberfunktions-störung um 260% an. Die mittlere Halbwert-zeit von Abirateron verlängert sich bei Pro-banden mit einer leichten Leberfunktions-störung auf etwa 18 Stunden und bei Pro-banden mit einer mäßigen Leberfunktions-störung auf etwa 19 Stunden.
In einer weiteren Studie wurde die Pharma-kokinetik von Abirateron bei Probanden mit vorbestehender schwerer (Child-Pugh-Klasse C) Leberfunktionsstörung (N=8) und bei 8 gesunden Kontrollprobanden mit nor-maler Leberfunktion untersucht. Verglichen mit den Probanden mit normaler Leberfunk-tion stieg bei den Probanden mit einer schweren Leberfunktionsstörung die AUC von Abirateron um etwa 600% an und der Anteil an frei verfügbarem Wirkstoff er-höhte sich um 80%.
Bei Patienten mit vorbestehender leichter Leberfunktionsstörung ist keine Dosisan-passung erforderlich. Die Anwendung von Abirateronacetat soll bei Patienten mit mä-ßiger Leberfunktionsstörung, bei denen ein Nutzen deutlich das potentielle Risiko über-wiegt, sorgfältig überprüft werden (siehe Abschnitte 4.2 und 4.4). Abirateronacetat soll bei Patienten mit schwerer Leberfunkti-onsstörung nicht angewendet werden (siehe Abschnitte 4.2, 4.3 und 4.4).
Bei Patienten, die während der Behandlung eine Hepatotoxizität entwickeln, kann eine Unterbrechung der Behandlung und eine Dosisanpassung erforderlich sein (siehe Ab-schnitte 4.2 und 4.4).
Nierenfunktionsstörung
Die Pharmakokinetik von Abirateronacetat wurde bei Patienten mit terminaler Nie-reninsuffizienz und festem Hämodialyse-Programm gegenüber Kontrollpersonen mit normaler Nierenfunktion nach der matched-pair-Methode verglichen. Die systemische Exposition von Abirateron stieg nach ein-maliger oraler Gabe von 1.000 mg bei Per-sonen mit dialysepflichtiger terminaler Nie-reninsuffizienz nicht an. Die Gabe bei Pati-enten mit einer Einschränkung der Nieren-funktion, einschließlich einer schweren Ein-schränkung der Nierenfunktion, erfordert keine Dosisreduktion (siehe Abschnitt 4.2). Allerdings liegen keine klinischen Erfahrun-gen bei Patienten mit Prostatakarzinom und schwerer Einschränkung der Nierenfunktion vor. Bei diesen Patienten ist Vorsicht gebo-ten.
5.3 Präklinische Daten zur Sicherheit
In allen tierexperimentellen Toxizitätsstu-dien waren die zirkulierenden Testosteron-Spiegel signifikant reduziert. Infolgedessen wurden eine Reduzierung der Organge-wichte, morphologische und/oder histopa-thologische Veränderungen an Reprodukti-onsorganen sowie an Nebennieren, Hypo-physe und Brustdrüsen beobachtet. Alle Veränderungen waren vollständig oder teil-weise reversibel. Die Veränderungen an den Reproduktionsorganen und den Androgen-sensitiven Organen sind konsistent mit der Pharmakologie von Abirateron. Alle mit der Behandlung zusammenhängenden hormo-nellen Veränderungen waren reversibel oder zeigten sich nach einem Regenerationszeit-raum von 4 Wochen rückläufig.
Abirateronacetat führte zu einer Herabset-zung der Fertilität in Reproduktionsstudien an männlichen und weiblichen Ratten, wel-che sich 4 bis 16 Wochen nach Absetzen des Abirateronacetats vollständig zurückbildete.
In einer Studie an Ratten zur Entwicklungs-toxizität beeinflusste Abirateronacetat die Schwangerschaft und führte zu reduziertem Faetalgewicht und Überleben. Es wurden Auswirkungen auf die äußeren Geschlechts-organe beobachtet, auch wenn Abiratero-nacetat nicht teratogen war.
In den Studien zur Reproduktions- und Ent-wicklungstoxizität an Ratten waren alle Ver-änderungen in Bezug zu der pharmakologi-schen Wirkung von Abirateron.
Abgesehen von den Veränderungen der Re-produktionsorgane, die in allen tierexperi-mentellen Toxizitätsstudien beobachtet wur-den, lassen die präklinischen Daten, die auf den konventionellen Studien zur Sicher-heitspharmakologie, Toxizität bei wieder-holter Gabe, Genotoxizität und karzinoge-nes Potenzial basieren, keine besonderen Gefahren für den Menschen erkennen. In ei-ner 6-monatigen Studie an transgenen Mäu-sen (Tg.rasH2) war Abirateronacetat nicht karzinogen. In einer 24-monatigen Karzino-genitätsstudie an Ratten erhöhte Abiratero-nacetat die Inzidenz für Interstitialzell-Neo-plasien in den Hoden. Dieses Ergebnis wird mit der pharmakologischen Wirkung von Abirateron in Verbindung gebracht und ist rattenspezifisch. Bei weiblichen Ratten war Abirateronacetat nicht karzinogen.
Beurteilung der Risiken für die Umwelt (En-vironmental risk assessment [ERA])
Abiratel® 500 mg Filmtabletten
Der Wirkstoff Abirateron stellt ein Umwelt-risiko für die aquatische Umwelt dar, insbe-sondere für Fische.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern:
Lactose-Monohydrat
Hypromellose
Natriumdodecylsulfat
Croscarmellose-Natrium
Mikrokristalline Cellulose, Siliciumdioxid beschichtet
Hochdisperses Siliciumdioxid
Magnesiumstearat (Ph.Eur.) [pflanzlich]
Filmüberzug:
Macrogol 3350
Poly(vinylalkohol)
Talkum
Titandioxid (E171)
Eisen(III)-oxid (E172)
Eisen(II,III)-oxid (E172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonde-ren Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Blisterpackung (PVC/PE/PVDC//Pap/Al): 56, 60 oder 90 Filmtabletten in einer Falt-schachtel.
Blisterpackung (PVC/PE/PVDC//Pap/Al), Kalenderpackung: 14, 56, 98 oder 112 Filmtabletten in einer Faltschachtel.
Es werden möglicherweise nicht alle Pa-ckungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Aufgrund seines Wirkmechanismus kann dieses Arzneimittel den sich entwickelnden Fetus schädigen. Daher sollen Frauen, die schwanger sind oder schwanger sein könn-ten, es nicht ohne Schutzvorkehrungen, z.B. Handschuhe, handhaben.
Nicht verwendetes Arzneimittel oder Ab-fallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen. Dieses Arz-neimittel kann für die aquatische Umwelt ein Risiko darstellen (siehe
7. INHABER DER ZULASSUNG
TAD Pharma GmbH
Heinz-Lohmann-Straße 5
27472 Cuxhaven
Tel.: (04721) 606 0
Fax: (04721) 606 333
E-Mail: info@tad.de
8. ZULASSUNGSNUMMER
7000493.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 18.Juli.2022
10. STAND DER INFORMATION
September 2026
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig