


Fachinformation - Aurovida 2 mg/0,03 mg Filmtabletten
1. BEZEICHNUNG DES ARZNEIMITTELS
Aurovida® 2 mg/0,03 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Wirkstoffe: Ethinylestradiol, Dienogest
Eine Filmtablette enthält:
Ethinylestradiol 0,03 mg
Dienogest 2,0 mg
Sonstiger Bestandteil mit bekannter Wirkung: Lactose-Monohydrat (60,90 mg).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette
Weiße, runde, flache Filmtabletten mit einem Durchmesser von ca. 5,0 mm.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
- Hormonale Kontrazeption
- Behandlung von mittelschwerer Akne nach Versagen geeigneter topischer Thera-pien oder einer oralen Antibiotikabehandlung bei Frauen, die sich für die Anwen-dung eines oralen Kontrazeptivums entscheiden.
Bei der Entscheidung, Aurovida zu verschreiben, sollten die aktuellen, individuellen Ri-sikofaktoren der einzelnen Frauen, insbesondere im Hinblick auf venöse Thromboem-bolien (VTE), berücksichtigt werden. Auch sollte das Risiko für eine VTE bei Anwen-dung von Aurovida mit dem anderer kombinierter hormonaler Kontrazeptiva (KHK) ver-glichen werden (siehe Abschnitte 4.3 und 4.4).
4.2 Dosierung und Art der Anwendung
Art der Anwendung
Zum Einnehmen.
Dosierung
Aurovida muss sowohl für die hormonale Kontrazeption als auch für die Behandlung von Frauen mit mittelschwerer Akne nach den im Folgenden beschriebenen Anweisun-gen eingenommen werden. Für den Erhalt der kontrazeptiven Wirksamkeit sind die An-weisungen im Abschnitt „Vorgehen bei vergessener Tabletteneinnahme“ zu beachten.
Während 21 aufeinander folgenden Tagen muss jeweils eine Tablette täglich einge-nommen werden. Die Tabletten müssen jeden Tag etwa zur gleichen Zeit, falls erfor-derlich mit etwas Flüssigkeit, in der auf der Blisterpackung angegebenen Reihenfolge eingenommen werden.
Dem mit dem Wochentag des Einnahmebeginns beschrifteten Feld der Blisterpackung (z. B. „MO für Montag) wird die erste Tablette entnommen.
Die weitere Einnahme erfolgt in Pfeilrichtung, bis die Blisterpackung aufgebraucht ist.
Mit der Einnahme der Tabletten aus dem nächsten Blister wird nach einer 7-tägigen Einnahmepause begonnen, in der es üblicherweise zu einer Entzugsblutung kommt. Diese beginnt in der Regel 2 bis 3 Tage nach Einnahme der letzten Tablette und kann noch andauern, wenn mit der Einnahme aus der nächsten Packung begonnen wird.
In der Regel dauert es mindestens drei Monate, bis eine Verbesserung der Akne er-kennbar wird, und eine weitere Verbesserung wurde nach sechs Monaten Behandlung berichtet. Frauen sollten 3 - 6 Monate nach Behandlungsbeginn und in regelmäßigen Abständen danach untersucht werden, um den Bedarf für eine Fortführung der Be-handlung zu beurteilen.
Beginn der Einnahme von Aurovida
Keine vorangegangene Einnahme von hormonalen Kontrazeptiva (im letzten Monat)
Mit der Tabletteneinnahme ist am 1. Tag des natürlichen Zyklus (d. h. am 1. Tag der Menstruationsblutung) zu beginnen.
Wechsel von einem anderen kombinierten oralen Kontrazeptivum (KOK)
Mit der Einnahme von Aurovida sollte vorzugsweise am Tag nach Einnahme der letzten wirkstoffhaltigen Tablette (die letzte Tablette, die Wirkstoffe enthält) des zu-vor eingenommenen KOK begonnen werden, spätestens aber am Tag nach dem üblichen einnahmefreien Intervall oder der Einnahme der letzten wirkstofffreien Tab-lette des zuvor eingenommenen KOK.
Wechsel von einem Vaginalring oder transdermalem Pflaster
Mit der Einnahme von Aurovida sollte vorzugsweise am Tag der Entfernung des letzten Ringes oder Pflasters einer Zykluspackung begonnen werden, spätestens aber, wenn die nächste Applikation fällig wäre.
Wechsel von einem Gestagenmonopräparat (Minipille, Injektion, Implantat) oder von einem gestagenfreisetzenden Intrauterinpessar (IUS)
Bei vorheriger Einnahme einer Minipille kann an jedem beliebigen Tag gewechselt werden (die Umstellung von einem Implantat oder IUS muss am Tag der Entfernung erfolgen und die Umstellung von einem Injektionspräparat zu dem Zeitpunkt, an dem die nächste Injektion fällig wäre). In jedem Fall ist während der ersten 7 Tage der Tabletteneinnahme zusätzlich die Anwendung einer Barrieremethode erforder-lich.
Nach einem Abort im ersten Trimenon
Es kann sofort mit der Einnahme von Aurovida begonnen werden. In diesem Fall sind keine zusätzlichen empfängnisverhütenden Maßnahmen erforderlich.
Nach einer Geburt oder einem Abort im zweiten Trimenon
Die Anwenderin soll angewiesen werden, an den Tagen 21 bis 28 nach einer Geburt oder nach einem Abort im zweiten Trimenon mit der Einnahme zu beginnen. Bei ei-nem späteren Einnahmebeginn soll die Frau während der ersten 7 Tage zusätzlich eine Barrieremethode anwenden. Wenn jedoch bereits Geschlechtsverkehr stattge-funden hat, muss vor Beginn der Einnahme des KOK eine Schwangerschaft ausge-schlossen oder die erste Menstruationsblutung abgewartet werden.
Zur Anwendung bei stillenden Frauen siehe Abschnitt 4.6
Vorgehen bei vergessener Tabletteneinnahme
Wird innerhalb von 12 Stunden nach dem üblichen Einnahmezeitpunkt bemerkt, dass die Einnahme einer Tablette vergessen wurde, muss die Tablette sofort eingenommen werden. Alle darauffolgenden Tabletten sind dann wieder zur gewohnten Zeit einzu-nehmen. Der kontrazeptive Schutz ist dann nicht eingeschränkt.
Wenn die Einnahmezeit um mehr als 12 Stunden überschritten wurde, ist der Konzep-tionsschutz nicht mehr voll gewährleistet. Bei vergessenen Tabletteneinnahmen sind grundsätzlich 2 Punkte zu beachten:
- 1. Die Tabletteneinnahme darf nie länger als 7 Tage unterbrochen werden.
- 2. Um einen ausreichenden Konzeptionsschutz aufzubauen, d. h. eine Suppression des Hypothalamus-Hypophysen-Ovarial-Systems zu erreichen, ist eine ununter-brochene Tabletteneinnahme über 7 Tage erforderlich.
Entsprechend können für die tägliche Praxis folgende Empfehlungen gegeben werden:
- Woche 1
Die Einnahme der vergessenen Tablette soll so schnell wie möglich nachgeholt wer-den, auch wenn dies bedeutet, dass zwei Tabletten zur gleichen Zeit einzunehmen sind. Die weitere Tabletteneinnahme erfolgt dann zur gewohnten Zeit. In den nächsten 7 Tagen soll jedoch zusätzlich eine Barrieremethode, zum Beispiel ein Kondom, ange-wendet werden. Wenn in den vergangenen 7 Tagen Geschlechtsverkehr stattgefunden hat, sollte die Möglichkeit einer Schwangerschaft in Betracht gezogen werden. Das Ri-siko einer Schwangerschaft ist umso höher, je mehr Tabletten vergessen wurden und je näher dies zeitlich am regulären einnahmefreien Intervall liegt.
- Woche 2
Die Einnahme der vergessenen Tablette soll so schnell wie möglich nachgeholt wer-den, auch wenn dies bedeutet, dass zwei Tabletten zur gleichen Zeit einzunehmen sind. Die weitere Einnahme der Tabletten erfolgt dann zur üblichen Zeit. Vorausge-setzt, dass die Einnahme der Tabletten an den 7 Tagen vor der ersten vergessenen Tablette korrekt erfolgt ist, besteht keine Notwendigkeit, zusätzliche Schutzmaßnah-men anzuwenden. War dies nicht der Fall oder wurde mehr als 1 Tablette vergessen, soll die Anwendung zusätzlicher Schutzmaßnahmen über 7 Tage empfohlen werden.
- Woche 3
Aufgrund des bevorstehenden 7-tägigen einnahmefreien Intervalls kann ein voller Kon-zeptionsschutz nicht mehr gewährleistet werden. Durch eine Anpassung des Einnah-meschemas lässt sich eine Herabsetzung der empfängnisverhütenden Wirkung den-noch verhindern. Bei Einhalten einer der beiden folgenden Vorgehensweisen besteht daher keine Notwendigkeit zusätzlicher kontrazeptiver Maßnahmen, vorausgesetzt, die Tabletteneinnahme an den 7 Tagen vor der ersten vergessenen Tablette erfolgte kor-rekt. Wenn dies nicht der Fall ist, sollte die Frau wie unter Punkt 1 beschrieben vorge-hen und außerdem in den nächsten 7 Tagen zusätzliche Schutzmaßnahmen anwen-den.
- 1. Die Anwenderin soll die Einnahme der letzten vergessenen Tablette so schnell wie möglich nachholen, auch wenn dies bedeutet, dass zwei Tabletten zur gleichen Zeit eingenommen werden. Die Einnahme der restlichen Tabletten erfolgt dann wieder zur üblichen Zeit. Mit der Einnahme aus der nächsten Blisterpackung wird direkt nach Aufbrauchen der aktuellen Blisterpackung begonnen, d. h. zwischen den beiden Packungen soll kein einnahmefreies Intervall liegen. Es ist unwahr-scheinlich, dass es bei der Anwenderin vor Aufbrauchen der zweiten Packung zu einer Entzugsblutung kommt, allerdings können noch während der Einnahme Schmier- oder Durchbruchblutungen auftreten.
- 2. Es kann auch ein Abbruch der Einnahme aus der aktuellen Blisterpackung emp-fohlen werden, an den sich ein einnahmefreies Intervall von bis zu 7 Tagen, die Tage der vergessenen Tabletteneinnahme eingerechnet, anschließen sollte. Da-nach wird mit der Tabletteneinnahme aus der neuen Blisterpackung begonnen.
Bei vergessener Einnahme und anschließendem Ausbleiben einer Entzugsblutung im nächsten regulären einnahmefreien Intervall sollte die Möglichkeit einer Schwanger-schaft in Betracht gezogen werden.
Verhalten bei gastrointestinalen Störungen
Bei schweren gastrointestinalen Störungen werden die Wirkstoffe möglicherweise nicht vollständig aufgenommen und zusätzliche kontrazeptive Maßnahmen sind erforderlich. Bei Erbrechen in den ersten 3 bis 4 Stunden nach der Einnahme der Tablette(n) soll eine weitere Tablette so schnell wie möglich eingenommen werden. Wenn mehr als 12 Stunden vergangen sind, ist nach der unter Abschnitt 4.2 genannten Vorgehens-weise für vergessene Tabletten zu verfahren. Wenn die betroffene Anwenderin nicht von ihrem normalen Einnahmerhythmus abweichen möchte, muss sie die Ersatztab-lette(n) aus einer anderen Blisterpackung einnehmen.
Verschieben der Entzugsblutung
Um die Entzugsblutung hinauszuschieben, soll nach Aufbrauchen einer Blisterpackung Aurovida direkt ohne einnahmefreies Intervall mit der Einnahme aus der nächsten Pa-ckung begonnen werden. Die Einnahme kann so lange fortgesetzt werden wie ge-wünscht, maximal bis zum Ende der zweiten Packung. Während der Einnahme aus der zweiten Packung kann es zu Durchbruch- oder Schmierblutungen kommen. Nach der regulären 7-tägigen Einnahmepause kann die Einnahme von Aurovida wie üblich fortgesetzt werden.
Zur Verschiebung der Entzugsblutung auf einen anderen Wochentag als nach dem bis-herigen Einnahmeschema üblich, kann das bevorstehende einnahmefreie Intervall um die gewünschte Zahl von Tagen verkürzt werden. Je kürzer das einnahmefreie Inter-vall, desto höher ist die Wahrscheinlichkeit einer ausbleibenden Entzugsblutung und während der Einnahme aus der folgenden Packung einsetzender Durchbruch- bzw. Schmierblutungen (wie beim Hinauszögern der Entzugsblutung).
Zusätzliche Informationen für spezielle Patientengruppen
Kinder und Jugendliche
Aurovida ist nur nach der Menarche indiziert.
Ältere Patientinnen
Nicht anwendbar. Aurovida ist nicht nach der Menopause indiziert.
Patientinnen mit eingeschränkter Leberfunktion
Aurovida ist kontraindiziert bei Frauen mit schweren Lebererkrankungen (siehe Ab-schnitt 4.3).
Patientinnen mit eingeschränkter Nierenfunktion
Aurovida wurde nicht speziell bei Patientinnen mit eingeschränkter Nierenfunktion un-tersucht. Verfügbare Daten legen keine Änderung der Behandlung bei dieser Patien-tengruppe nahe.
4.3 Gegenanzeigen
Kombinierte hormonale Kontrazeptiva (KHK) dürfen unter den folgenden Bedingungen nicht angewendet werden. Sollte eine der aufgelisteten Erkrankungen zum ersten Mal während der Einnahme von KHK auftreten, muss die Anwendung sofort abgebrochen werden.
Vorliegen einer oder Risiko für eine venöse Thromboembolie (VTE)
- Venöse Thromboembolie – bestehende VTE (auch unter Therapie mit An-tikoagulanzien) oder VTE in der Vorgeschichte (z. B. tiefe Venenthrombose [TVT] oder Lungenembolie [LE])
- Bekannte erbliche oder erworbene Prädisposition für eine venöse Thrombo-embolie, wie z. B. APC-Resistenz (einschließlich Faktor-V-Leiden), Anti-thrombin-III-Mangel, Protein-C-Mangel oder Protein-S-Mangel
- Größere Operationen mit längerer Immobilisierung (siehe Abschnitt 4.4)
- Hohes Risiko für eine venöse Thromboembolie aufgrund mehrerer Risikofak-toren (siehe Abschnitt 4.4)
Vorliegen einer oder Risiko für eine arterielle Thromboembolie (ATE)
- Arterielle Thromboembolie – bestehende ATE, ATE in der Vorgeschichte (z. B. Myokardinfarkt) oder Erkrankung im Prodromalstadium (z. B. Angina pectoris)
- Zerebrovaskuläre Erkrankung – bestehender Schlaganfall, Schlaganfall oder prodromale Erkrankung (z. B. transitorische ischämische Attacke [TIA]) in der Vorgeschichte
- Bekannte erbliche oder erworbene Prädisposition für eine arterielle Throm-boembolie, wie z. B. Hyperhomocysteinämie und Antiphospholipid-Antikörper (Anticardiolipin-Antikörper, Lupusantikoagulans)
- Migräne mit fokalen neurologischen Symptomen in der Vorgeschichte
Hohes Risiko für eine arterielle Thromboembolie aufgrund mehrerer Risiko-faktoren (siehe Abschnitt 4.4) oder eines schwerwiegenden Risikofaktors wie:
- Diabetes mellitus mit Gefäßschädigung
- Schwere Hypertonie
- Schwere Dyslipoproteinämie
- bestehende oder vorausgegangene Pankreatitis, wenn diese mit schwerer Hyper-triglyceridämie verbunden ist
- bestehende oder vorausgegangene schwere Lebererkrankung, solange sich die Le-berfunktionswerte noch nicht normalisiert haben
- bestehende oder vorausgegangene (benigne oder maligne) Lebertumorerkrankun-gen
- bekannte oder vermutete sexualhormonabhängige, maligne Tumoren (z. B. der Ge-nitalorgane oder der Brüste)
- diagnostisch nicht abgeklärte vaginale Blutungen
- Überempfindlichkeit gegen die Wirkstoffe oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile
- Aurovida ist kontraindiziert für die gleichzeitige Anwendung mit den Arzneimitteln, die Ombitasvir/Paritaprevir/Ritonavir und Dasabuvir enthalten, mit Arzneimitteln, die Glecaprevir/Pibrentasvir oder Sofosbuvir/Velpatasvir/Voxilaprevir enthalten (siehe Abschnitt 4.5).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Warnhinweise
Die Eignung von Aurovida sollte mit der Frau besprochen werden, falls eine der im Fol-genden aufgeführten Erkrankungen oder Risikofaktoren vorliegt.
Bei einer Verschlechterung oder dem erstmaligen Auftreten einer dieser Erkrankungen oder Risikofaktoren ist der Anwenderin anzuraten, sich an ihren Arzt zu wenden, um zu entscheiden, ob die Anwendung von Aurovida beendet werden sollte.
Bei vermuteter oder bestätigter Thrombose ist das KHK abzusetzen. Wegen der Teratogenität der antikoagulatorischen Therapie (Kumarine) ist auf eine geeignete al-ternative Empfängnisverhütung umzusteigen.
- Kreislauferkrankungen
Risiko für eine venöse Thromboembolie (VTE)
Die Anwendung jedes kombinierten hormonalen Kontrazeptivums (KHK) erhöht das Risiko für eine venöse Thromboembolie (VTE) im Vergleich zur Nichtanwendung. Arz-neimittel, die Levonorgestrel, Norgestimat oder Norethisteron enthalten, sind mit dem geringsten Risiko für eine VTE verbunden. Andere Arzneimittel, wie Auro-vida, können ein bis zu 1,6fach so hohes Risiko aufweisen. Die Entscheidung, ein Arzneimittel anzuwenden, das nicht zu denen mit dem geringsten VTE-Risiko gehört, sollte nur nach einem Gespräch mit der Frau getroffen werden, bei dem sicherzustellen ist, dass sie Folgendes versteht:
- das Risiko für eine VTE bei Anwendung von Aurovida,
- wie ihre vorliegenden individuellen Risikofaktoren dieses Risiko beeinflussen,
- und dass ihr Risiko für VTE in ihrem allerersten Anwendungsjahr am höchs-ten ist. Es gibt zudem Hinweise, dass das Risiko erhöht ist, wenn die Anwen-dung eines KHK nach einer Unterbrechung von 4 oder mehr Wochen wieder aufgenommen wird.
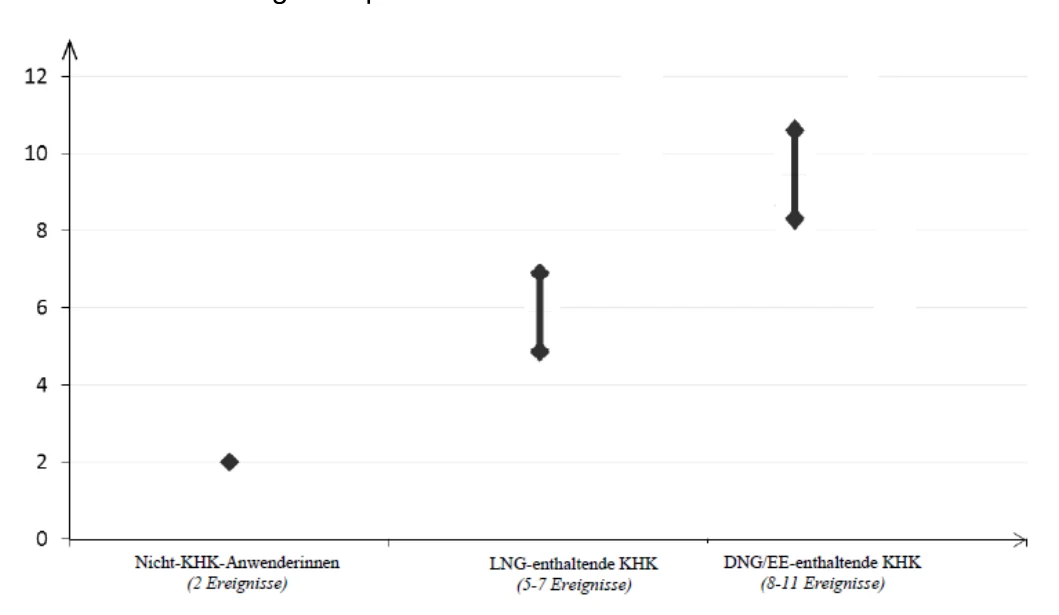
Ungefähr 2 von 10.000 Frauen, die kein KHK anwenden und nicht schwanger sind, er-leiden im Verlauf eines Jahres eine VTE. Bei einer einzelnen Frau kann das Risiko je-doch in Abhängigkeit von ihren zugrunde liegenden Risikofaktoren bedeutend höher sein (siehe unten).
Epidemiologische Studien mit Frauen, die niedrig dosierte (< 50 µg Ethinylestradiol) kombinierte orale Kontrazeptiva anwenden, ergaben, dass im Verlauf eines Jahres bei ungefähr 6 bis 12 von 10.000 Frauen eine VTE auftritt.
Es wird geschätzt, dass im Verlauf eines Jahres ungefähr 61 von 10.000 Frauen, die ein niedrigdosiertes Levonorgestrel-haltiges KHK anwenden, eine VTE erleiden.
Es wird geschätzt, dass im Verlauf eines Jahres zwischen 8 und 112 von 10.000 Frauen, die ein Dienogest- und Ethinylestradiol-haltiges KHK anwenden, eine VTE er-leiden.
Die Anzahl an jährlichen VTE ist niedriger als die erwartete Anzahl während der Schwangerschaft oder in der Zeit nach der Geburt.
VTE verlaufen in 1 - 2 % der Fälle tödlich.
Anzahl der VTE-Ereignisse pro 10.000 Frauen in einem Jahr:
Äußerst selten wurde bei Anwenderinnen von KHK über eine Thrombose in anderen Blutgefäßen berichtet, wie z. B. in Venen und Arterien von Leber, Mesenterium, Nieren oder Retina.
1Mittelwert der Spannweite 5 - 7 pro 10.000 Frauenjahre, auf der Grundlage eines relativen Ri-sikos für Levonorgestrel-haltige KHK versus Nichtanwendung von ungefähr 2,3 bis 3,6
2Daten einer Metaanalyse schätzen, dass das Risiko für eine VTE bei Aurovida-Anwenderinnen geringfügig erhöht ist im Vergleich zu Anwenderinnen von Levonorgestrel-haltigen KOK (Risi-koverhältnis [Hazard Ratio] von 1,57 mit einem Risiko im Bereich von 1,07 bis 2,30.
Risikofaktoren für VTE
Das Risiko für venöse thromboembolische Komplikationen bei Anwenderinnen von KHK kann deutlich ansteigen, wenn bei der Anwenderin zusätzliche Risikofaktoren be-stehen, insbesondere wenn mehrere Risikofaktoren vorliegen (siehe Tabelle).
Aurovida ist kontraindiziert, wenn bei einer Frau mehrere Risikofaktoren gleichzeitig bestehen, die sie insgesamt einem hohen Risiko für eine Venenthrombose aussetzen (siehe Abschnitt 4.3). Weist eine Frau mehr als einen Risikofaktor auf, ist es möglich, dass der Anstieg des Risikos das Risiko der Summe der einzelnen Faktoren über-steigt. In diesem Fall muss ihr Gesamtrisiko für eine VTE in Betracht gezogen werden. Wenn das Nutzen-Risiko-Verhältnis als ungünstig erachtet wird, darf ein KHK nicht verschrieben werden (siehe Abschnitt 4.3).
Tabelle: Risikofaktoren für VTE
| Risikofaktor | Anmerkung |
|---|---|
| Adipositas (Body-Mass-Index über 30 kg/m²) | Das Risiko nimmt mit steigendem BMI deutlich zu. Besonders wichtig, wenn weitere Risikofaktoren vorlie-gen. |
Längere Immobilisierung, größere Ope-rationen, jede Operation an Beinen oder Hüfte, neurochirurgische Operation oder schweres Trauma Hinweis: Eine vorübergehende Immobi-lisierung einschließlich einer Flugreise von > 4 Stunden Dauer kann ebenfalls einen Risikofaktor für eine VTE darstel-len, insbesondere bei Frauen mit weite-ren Risikofaktoren. | In diesen Fällen ist es ratsam, die Anwendung der Tab-lette (bei einer geplanten Operation mindestens vier Wo-chen vorher) zu unterbrechen und erst zwei Wochen nach der kompletten Mobilisierung wieder aufzunehmen. Es ist eine andere Verhütungsmethode anzuwenden, um eine ungewollte Schwangerschaft zu verhindern. Eine antithrombotische Therapie muss erwogen werden, wenn Aurovida nicht vorab abgesetzt wurde. |
| Familiäre Vorbelastung (jede venöse Thromboembolie bei einem Geschwis-ter oder Elternteil, insbesondere in rela-tiv jungen Jahren, z. B. jünger als 50 Jahre). | Bei Verdacht auf eine genetische Prädisposition ist die Frau zur Beratung an einen Spezialisten zu überweisen, bevor eine Entscheidung über die Anwendung eines KHKs getroffen wird. |
| Andere Erkrankungen, die mit einer VTE verknüpft sind. | Krebs, systemischer Lupus erythematodes, hämolytisch-urämisches Syndrom, chronisch entzündliche Darmer-krankung (Morbus Crohn oder Colitis ulcerosa) und Si-chelzellkrankheit |
| Zunehmendes Alter | Insbesondere älter als 35 Jahre |
Es besteht kein Konsens über die mögliche Rolle von Varizen und oberflächlicher Thrombophlebitis bezüglich des Beginns oder Fortschreitens einer Venenthrombose.
Das erhöhte Risiko einer Thromboembolie in der Schwangerschaft und insbesondere während der 6-wöchigen Dauer des Wochenbetts muss berücksichtigt werden (Infor-mationen zur „Schwangerschaft und Stillzeit“ siehe Abschnitt 4.6).
Symptome einer VTE (tiefe Beinvenenthrombose und Lungenembolie)
Beim Auftreten von Symptomen ist den Anwenderinnen anzuraten, unverzüglich ärztli-che Hilfe in Anspruch zu nehmen und das medizinische Fachpersonal darüber zu infor-mieren, dass sie ein KHK anwenden.
Bei einer tiefen Beinvenenthrombose (TVT) können folgende Symptome auftreten:
- unilaterale Schwellung des Beins und/oder Fußes oder entlang einer Beinvene;
- Schmerz oder Druckschmerz im Bein, der möglicherweise nur beim Stehen oder Gehen bemerkt wird;
- Erwärmung des betroffenen Beins; gerötete oder entfärbte Haut am Bein.
Bei einer Lungenembolie (LE) können folgende Symptome auftreten:
- plötzliches Auftreten unerklärlicher Kurzatmigkeit oder schnellen Atmens;
- plötzlich auftretender Husten möglicherweise in Verbindung mit Hämoptyse;
- stechender Brustschmerz;
- starke Benommenheit oder Schwindelgefühl;
- schneller oder unregelmäßiger Herzschlag.
Einige dieser Symptome (z. B. „Kurzatmigkeit“, „Husten“) sind unspezifisch und kön-nen als häufiger vorkommende und weniger schwerwiegende Ereignisse fehlinterpre-tiert werden (z. B. als Atemwegsinfektionen).
Andere Anzeichen für einen Gefäßverschluss können plötzlicher Schmerz sowie Schwellung und leicht bläuliche Verfärbung einer Extremität sein.
Tritt der Gefäßverschluss im Auge auf, können die Symptome von einem schmerzlo-sen verschwommenen Sehen bis zu einem Verlust des Sehvermögens reichen. In manchen Fällen tritt der Verlust des Sehvermögens sehr plötzlich auf.
Risiko für eine arterielle Thromboembolie (ATE)
Epidemiologische Studien haben die Anwendung von KHK mit einem erhöhten Risiko für arterielle Thromboembolie (Myokardinfarkt) oder apoplektischen Insult (z. B. transi-torische ischämische Attacke, Schlaganfall) in Verbindung gebracht. Arterielle throm-boembolische Ereignisse können tödlich verlaufen.
Risikofaktoren für ATE
Das Risiko für arterielle thromboembolische Komplikationen oder einen apoplektischen Insult bei Anwenderinnen von KHK erhöht sich bei Frauen, die Risikofaktoren aufwei-sen (siehe Tabelle). Aurovida ist kontraindiziert bei Frauen, die einen schwerwiegen-den oder mehrere Risikofaktoren für eine ATE haben, die sie einem hohen Risiko für eine Arterienthrombose aussetzen (siehe Abschnitt 4.3). Weist eine Frau mehr als ei-nen Risikofaktor auf, ist es möglich, dass der Anstieg des Risikos das Risiko der Summe der einzelnen Faktoren übersteigt. In diesem Fall muss ihr Gesamtrisiko be-trachtet werden. Bei Vorliegen eines ungünstigen Nutzen-Risiko-Verhältnisses darf ein KHK nicht verschrieben werden (siehe Abschnitt 4.3).
Tabelle: Risikofaktoren für ATE
| Risikofaktor | Anmerkung |
|---|---|
| Zunehmendes Alter | Insbesondere älter als 35 Jahre |
| Rauchen | Frauen ist anzuraten, nicht zu rauchen, wenn Sie ein KHK anwenden möchten. Frauen über 35 Jahren, die weiterhin rauchen, ist dringend zu empfehlen, eine an-dere Verhütungsmethode anzuwenden. |
| Hypertonie | |
| Adipositas (Body-Mass-Index über 30 kg/m²) | Das Risiko nimmt mit steigendem BMI deutlich zu. Besonders wichtig bei Frauen mit zusätzlichen Risikofak-toren. |
| Familiäre Vorbelastung (jede arterielle Thromboembolie bei einem Geschwis-ter oder Elternteil, insbesondere in rela-tiv jungen Jahren, d. h. jünger als 50 Jahre). | Bei Verdacht auf eine genetische Prädisposition ist die Frau zur Beratung an einen Spezialisten zu überweisen, bevor eine Entscheidung über die Anwendung eines KHKs getroffen wird. |
| Migräne | Ein Anstieg der Häufigkeit oder des Schweregrads der Migräne während der Anwendung von KHK (die einem Diabetes mellitus, Hyperhomocysteinämie, Erkrankung der Herzklappen und Vorhofflimmern, Dyslipoproteinä-mie und systemischer Lupus erythematodes. |
| zerebrovaskulären Ereignis vorausgehen kann) kann ein Grund für ein sofortiges Absetzen sein. | |
| Andere Erkrankungen, die mit uner-wünschten Gefäßereignissen verknüpft sind. | |
Symptome einer ATE
Beim Auftreten von Symptomen ist den Frauen anzuraten, unverzüglich ärztliche Hilfe in Anspruch zu nehmen und das medizinische Fachpersonal darüber zu informieren, dass sie ein KHK anwenden.
Bei einem apoplektischen Insult können folgende Symptome auftreten:
- plötzliches Taubheitsgefühl oder Schwäche in Gesicht, Arm oder Bein, besonders auf einer Körperseite;
- plötzliche Gehschwierigkeiten, Schwindelgefühl, Gleichgewichtsverlust oder Koor-dinationsstörungen;
- plötzliche Verwirrtheit, Sprech- oder Verständnisschwierigkeiten;
- plötzliche Sehstörungen in einem oder beiden Augen;
- plötzliche, schwere oder länger anhaltende Kopfschmerzen unbekannter Ursache;
- Verlust des Bewusstseins oder Ohnmacht mit oder ohne Krampfanfall.
Vorübergehende Symptome deuten auf eine transitorische ischämische Attacke (TIA) hin.
Bei einem Myokardinfarkt (MI) können folgende Symptome auftreten:
- Schmerz, Unbehagen, Druck, Schweregefühl, Enge- oder Völlegefühl in Brust, Arm oder unterhalb des Sternums;
- in den Rücken, Kiefer, Hals, Arm, Magen ausstrahlende Beschwerden;
- Völlegefühl, Indigestion oder Erstickungsgefühl;
- Schwitzen, Übelkeit, Erbrechen oder Schwindelgefühl;
- extreme Schwäche, Angst oder Kurzatmigkeit;
- schnelle oder unregelmäßige Herzschläge.
Tumore
In einigen epidemiologischen Untersuchungen wurde über ein erhöhtes Zervixkarzi-nom-Risiko bei Langzeitanwendung von KOK berichtet. Kontrovers diskutiert wird nach wie vor, welche Rolle hier die schwer fassbaren Auswirkungen des Sexualverhaltens und andere Faktoren wie eine Infektion mit dem humanen Papillomavirus (HPV) spie-len.
Eine Metaanalyse, in die 54 epidemiologische Untersuchungen eingingen, ergab ein geringfügig erhöhtes relatives Risiko (RR = 1,24) für Brustkrebs bei Frauen, die zurzeit KOK anwenden. Das erhöhte Risiko geht im Verlauf von 10 Jahren nach dem Abset-zen von KOK schrittweise wieder auf das altersentsprechende Risiko zurück. Da bei Frauen unter 40 Jahren Brustkrebs selten auftritt, ist die Anzahl der zusätzlich diagnos-tizierten Brustkrebsfälle bei Anwenderinnen, die gegenwärtig oder in letzter Zeit KOK genommen haben, gering im Verhältnis zum Gesamtrisiko, an Brustkrebs zu erkran-ken.
In seltenen Fällen wurde über benigne Lebertumore und noch seltener über maligne Lebertumore bei Anwenderinnen von KOK berichtet. In Einzelfällen führten diese Tu-more zu lebensbedrohlichen intraabdominellen Blutungen. Differentialdiagnostisch sollte an einen Lebertumor gedacht werden, wenn bei Frauen, die KOK einnehmen, starke Oberbauchschmerzen, Lebervergrößerung oder Zeichen einer intraabdominel-len Blutung auftreten.
Maligne Tumoren können lebensbedrohend oder tödlich sein.
Sonstige Erkrankungen
Frauen mit einer Hypertriglyceridämie oder einer diesbezüglich positiven Familienan-amnese können ein erhöhtes Risiko für die Entwicklung einer Pankreatitis unter der Einnahme von KOKs haben.
Obwohl bei vielen Frauen, die KOK einnehmen, von einem geringen Blutdruckanstieg berichtet wurde, sind klinisch relevante Blutdruckerhöhungen selten. Wenn sich jedoch während der Anwendung eines KOK eine anhaltende Erhöhung des Blutdruckes entwi-ckelt, sollte der Arzt das Absetzen des KOK in Erwägung ziehen und den Bluthoch-druck behandeln. Wenn es angemessen erscheint, kann die Einnahme des KOK wie-der aufgenommen werden, wenn sich die Blutdruckwerte unter der antihypertensiven Therapie normalisiert haben. Wenn jedoch unter der Anwendung eines KOK bei vorbe-stehender Hypertonie anhaltend erhöhte Blutdruckwerte oder ein signifikanter Blut-druckanstieg nicht adäquat auf eine blutdrucksenkende Therapie ansprechen, muss das KOK abgesetzt werden.
Die folgenden Erkrankungen sollen Berichten zufolge sowohl in der Schwangerschaft als auch unter Anwendung eines KOK auftreten bzw. sich verschlechtern. Ein Zusam-menhang mit der Anwendung von KOK konnte bislang jedoch nicht eindeutig nachge-wiesen werden: cholestatischer Ikterus und/oder Pruritus, Cholelithiasis, Porphyrie, systemischer Lupus erythematodes, hämolytisch-urämisches Syndrom, Sydenham-Chorea, Herpes gestationis, Otosklerose-bedingte Mittelohrschwerhörigkeit.
Exogen zugeführte Estrogene können Symptome eines hereditären und erworbenen Angioödems auslösen oder verschlimmern.
Akute oder chronische Leberfunktionsstörungen machen eine Unterbrechung der Ein-nahme des KOK erforderlich, bis die Marker für die Leberfunktion wieder im Normalbe-reich liegen. Auch ein Rezidiv eines in einer vorausgegangenen Schwangerschaft oder während einer früheren Anwendung von steroidalen Geschlechtshormonen aufgetrete-nen cholestatischen Ikterus und/oder eines Cholestase-bedingten Pruritus macht das Absetzen von KOK erforderlich.
Obwohl KOK einen Einfluss auf die periphere Insulinresistenz und Glucosetoleranz ha-ben können, liegen keinerlei Hinweise auf die Notwendigkeit einer Änderung der Dosie-rung bei Diabetikerinnen vor, die niedrig dosierte KOK (< 0,05 mg Ethinylestradiol) an-wenden. Diabetikerinnen müssen jedoch, insbesondere in der ersten Zeit der Anwen-dung eines KOK, sorgfältig überwacht werden.
Unter der Anwendung von KOK wurde auch über eine Verschlechterung endogener Depressionen, von Epilepsie, Morbus Crohn sowie Colitis ulcerosa berichtet.
Psychiatrische Erkrankungen
Depressive Verstimmung und Depression stellen bei der Anwendung hormoneller Kontrazeptiva allgemein bekannte Nebenwirkungen dar (siehe Abschnitt 4.8). Depres-sionen können schwerwiegend sein und sind ein allgemein bekannter Risikofaktor für suizidales Verhalten und Suizid. Frauen sollte geraten werden, sich im Falle von Stim-mungsschwankungen und depressiven Symptomen - auch wenn diese kurz nach Ein-leitung der Behandlung auftreten - mit ihrem Arzt in Verbindung zu setzen.
Chloasmen können gelegentlich auftreten, insbesondere bei Frauen mit Chloasma gra-vidarum in der Anamnese. Frauen mit dieser Veranlagung sollten sich daher unter der Einnahme von KOK nicht direkt der Sonne oder ultraviolettem Licht aussetzen.
Ärztliche Untersuchung
Vor der Einleitung oder Wiederaufnahme der Behandlung mit Aurovida muss eine voll-ständige Anamnese (inklusive Familienanamnese) erhoben und eine Schwangerschaft ausgeschlossen werden. Der Blutdruck sollte gemessen und eine körperliche Untersu-chung durchgeführt werden, die sich an den Gegenanzeigen (siehe Abschnitt 4.3) und Warnhinweisen (siehe Abschnitt 4.4) orientiert. Es ist wichtig, die Frau auf die Informa-tionen zu venösen und arteriellen Thrombosen hinzuweisen, einschließlich des Risikos von Aurovida im Vergleich zu anderen KHK, die Symptome einer VTE und ATE, die bekannten Risikofaktoren und darauf, was im Falle einer vermuteten Thrombose zu tun ist.
Die Anwenderin ist zudem anzuweisen, die Packungsbeilage sorgfältig zu lesen und die darin gegebenen Ratschläge zu befolgen. Die Häufigkeit und Art der Untersuchun-gen sollte den gängigen Untersuchungsleitlinien entsprechen und individuell auf die Frau abgestimmt werden.
Die Anwenderinnen sind darüber aufzuklären, dass hormonale Kontrazeptiva nicht vor HIV-Infektionen (AIDS) und anderen sexuell übertragbaren Krankheiten schützen.
Verminderte Wirksamkeit
Die Wirksamkeit von KOK kann beeinträchtigt sein, wenn z. B. Tabletten vergessen werden (siehe Abschnitt 4.2) oder gastrointestinale Störungen auftreten (siehe Ab-schnitt 4.2) oder wenn gleichzeitig bestimmte andere Arzneimittel eingenommen wer-den (siehe Abschnitt 4.5).
Zyklusstörungen
Bei allen KOK kann es, insbesondere in den ersten Monaten der Anwendung, zu unre-gelmäßigen Blutungen (Schmier- oder Durchbruchblutungen) kommen. Eine diagnosti-sche Abklärung dieser Zwischenblutungen ist deshalb erst nach einer Umstellungs-phase von ungefähr drei Zyklen sinnvoll.
Bei anhaltenden bzw. anhaltend unregelmäßigen Blutungen oder beim Auftreten von Blutungsunregelmäßigkeiten bei bislang regelmäßigen Zyklen sollten nichthormonelle Ursachen in Betracht gezogen und entsprechende diagnostische Maßnahmen ergriffen werden, um eine maligne Erkrankung oder eine Schwangerschaft auszuschließen. Dies kann auch eine Kürettage beinhalten.
Es ist möglich, dass es bei einigen Anwenderinnen im einnahmefreien Intervall zu kei-ner Entzugsblutung kommt. Wenn das KOK wie unter Abschnitt 4.2 beschrieben einge-nommen wurde, ist eine Schwangerschaft unwahrscheinlich. Wenn die Einnahme je-doch vor der ersten ausgebliebenen Entzugsblutung nicht vorschriftsmäßig erfolgt ist oder bereits zum zweiten Mal die Entzugsblutung ausgeblieben ist, muss eine Schwangerschaft mit Sicherheit ausgeschlossen werden, bevor die Anwendung des KOK fortgesetzt wird.
Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten Aurovida nicht einnehmen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Hinweis: Die Informationen zur Verschreibung der jeweiligen Arzneimittel sollten auf mögliche Wechselwirkungen hin überprüft werden.
Einfluss anderer Arzneimittel auf Aurovida
Wechselwirkungen können mit Arzneimitteln auftreten, die mikrosomale Enzyme indu-zieren. Dies kann eine erhöhte Clearance von Sexualhormonen zur Folge haben und zu Durchbruchblutungen und/oder Verlust der kontrazeptiven Wirksamkeit führen.
Vorgehensweise
Eine Enzyminduzierung kann bereits nach wenigen Tagen der Behandlung beobachtet werden. Der maximale enzyminduzierende Effekt wird üblicherweise innerhalb weniger Wochen beobachtet. Nach Beendigung der Therapie kann der enzyminduzierende Ef-fekt noch bis zu 4 Wochen anhalten.
Kurzzeitige Behandlung
Frauen, die mit Leberenzym-induzierenden Arzneimitteln behandelt werden, sollten vo-rübergehend eine Barrieremethode oder eine andere Verhütungsmethode zusätzlich zu dem KOK anwenden. Die Barrieremethode muss während der gesamten Dauer der gleichzeitigen Anwendung der Arzneimittel und bis zu 28 Tage nach Absetzen der Be-handlung verwendet werden. Wenn eines dieser Arzneimittel auch dann noch weiter eingenommen werden muss, wenn eine Blisterpackung des KOK aufgebraucht ist, sollte direkt ohne das übliche einnahmefreie Intervall mit der Einnahme aus der nächs-ten Blisterpackung des KOK begonnen werden.
Langzeitbehandlung
Für Frauen, die längerfristig Leberenzym-induzierende Arzneimittel einnehmen müs-sen, wird eine andere verlässliche nichthormonale Empfängnisverhütung empfohlen.
Substanzen, die die Clearance von KOK erhöhen (verminderte Wirksamkeit von KOK durch Enzyminduktion) wie z. B.:
- Barbiturate, Carbamazepin, Phenytoin, Primidon, Rifampicin, und möglicherweise auch Oxcarbazepin, Topiramat, Felbamat, Griseofulvin und Johanniskraut (Hyperi-cum perforatum)-haltige pflanzliche Arzneimittel.
Substanzen mit unterschiedlicher Wirkung auf die Clearance von KOK
Viele HIV/HCV-Proteaseinhibitoren und nicht-nukleosidale Reverse-Transkriptase-Hemmer sowie auch Kombinationen von beiden können bei gleichzeitiger Verabrei-chung mit KOK die Plasmakonzentrationen von Estrogenen und Gestagenen erhöhen oder senken. Diese Veränderungen können in einigen Fällen klinisch relevant sein.
Daher sollten die Fachinformationen der gleichzeitig verordneten HIV/HCV-Arzneimittel auf mögliche Wechselwirkungen und damit verbundene Empfehlungen überprüft wer-den. Im Zweifel sollte von Frauen während einer Therapie mit Proteaseinhibitoren oder nicht-nukleosidale Reverse-Transkriptase-Hemmern eine zusätzliche Barrieremethode zur Empfängnisverhütung verwendet werden.
Substanzen, die die Clearance von KOK verringern (Enzyminhibitoren)
Die klinische Relevanz von potentiellen Interaktionen mit Enzyminhibitoren bleibt un-klar. Gleichzeitige Anwendung von starken CYP3A4-Enzyminhibitoren kann die Plas-makonzentration von Estrogen oder Gestagen oder beiden erhöhen. Für Etoricoxib in Dosierungen von 60 bis 120 mg/Tag wurde gezeigt, dass es die Plasmakonzentratio-nen von Ethinylestradiol 1,4- oder 1,6-fach erhöht, wenn gleichzeitig KOK genommen werden, die 35 Mikrogramm Ethinylestradiol enthalten.
Einfluss von Aurovida auf andere Arzneimittel
KOK können die Metabolisierung anderer Wirkstoffe beeinflussen. Entsprechend kön-nen Plasma- und Gewebekonzentrationen entweder erhöht (z. B. Cyclosporin) oder erniedrigt (z. B. Lamotrigin) werden.
Basierend auf In-vitro-Daten ist eine Inhibition von CYP-Enzymen durch Dienogest un-wahrscheinlich bei Anwendung in therapeutischen Dosierungen.
Klinische Daten lassen vermuten, dass Ethinylestradiol die Clearance von CYP1A2-Substraten hemmt, und zu einer schwachen (z. B. Theophyllin) oder moderaten (z. B. Tizanidin) Erhöhung der Plasmakonzentrationen führt.
Pharmakodynamische Wechselwirkungen
Während klinischer Studien mit Patienten, deren Hepatitis-C-Virus-Infektionen (HCV) mit Arzneimitteln behandelt wurden, die Ombitasvir/Paritaprevir/Ritonavir und Dasabu-vir mit oder ohne Ribavirin enthielten, traten Erhöhungen der Transaminase (ALT) bis über das 5-Fache des oberen normalen Grenzwertes (Upper Limit of Normal, ULN) signifikant häufiger bei Frauen auf, die ethinylestradiolhaltige kombinierte hormonelle Kontrazeptiva (KHK) verwendeten. Außerdem wurden ALT-Erhöhungen auch bei Frauen beobachtet, die ethinylestradiolhaltige Arzneimittel wie KHK verwendeten und mit Glecaprevir/Pibrentasvir oder mit Sofosbuvir/Velpatasvir/Voxilaprevir behandelt wurden (siehe Abschnitt 4.3).
Deshalb müssen Anwenderinnen von Aurovida auf eine alternative Verhütungsme-thode (z. B. Verhütungsmittel, die nur ein Gestagen enthalten oder nichthormonelle Methoden) wechseln, bevor sie mit der Behandlung mit diesen Arzneimittelkombinatio-nen beginnen.
Zwei Wochen nach Beendigung der Behandlung mit diesen Arzneimittelkombinationen kann mit Aurovida wieder begonnen werden.
Andere Formen von Wechselwirkungen
Laboruntersuchungen
Die Anwendung von steroidalen Kontrazeptiva kann die Ergebnisse bestimmter Labor-tests beeinflussen, u. a. die biochemischen Parameter der Leber-, Schilddrüsen-, Ne-bennieren- und Nierenfunktion, sowie die Plasmaspiegel der (Träger-)Proteine, z. B. des kortikosteroidbindenden Globulins und der Lipid-/Lipoprotein-Fraktionen, der Para-meter des Kohlenhydratstoffwechsels sowie der Gerinnungs- und Fibrinolyseparame-ter. Im Allgemeinen bleiben diese Veränderungen jedoch innerhalb des Normbereichs.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Aurovida ist während einer Schwangerschaft nicht indiziert.
Falls unter der Einnahme von Aurovida eine Schwangerschaft eintritt, ist das Arzneimit-tel sofort abzusetzen. In umfangreichen epidemiologischen Untersuchungen fand sich weder ein erhöhtes Risiko für Missbildungen bei Kindern, deren Mütter vor der Schwangerschaft KOK eingenommen hatten, noch eine teratogene Wirkung bei verse-hentlicher Einnahme von kombinierten oralen Kontrazeptiva in der Schwangerschaft.
Tierstudien zeigten unerwünschte Wirkungen während der Trächtigkeit und Laktation (siehe Abschnitt 5.3). Aufgrund dieser Versuchsergebnisse bei Tieren kann eine uner-wünschte hormonelle Wirkung der Wirkstoffe nicht ausgeschlossen werden. Allge-meine Erfahrungen mit KOK während der Schwangerschaft ergaben jedoch keine Hin-weise auf unerwünschte Wirkungen beim Menschen.
Das erhöhte VTE-Risiko in der Zeit nach der Geburt sollte vor der erneuten Anwen-dung nach einer Anwendungspause bedacht werden (siehe Abschnitte 4.2 und 4.4).
Stillzeit
Die Laktation kann durch KOK beeinflusst werden, da diese zu einer Reduktion der Milchmenge und einer veränderten Zusammensetzung der Muttermilch führen können. Geringe Mengen steroidaler Wirkstoffe von Kontrazeptiva und/oder ihrer Metaboliten können unter der Anwendung von KOK in die Muttermilch übergehen und Auswirkun-gen auf das Kind haben. Daher soll Aurovida bis zum vollständigen Abstillen des Kin-des nicht angewendet werden.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Es wurden keine Studien zur Erfassung von Wirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen durchgeführt. Es wurden keine Auswirkun-gen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen bei Anwenderinnen von KOK beobachtet.
4.8 Nebenwirkungen
Die Häufigkeiten von Nebenwirkungen, die in klinischen Studien (n = 4.942) während der Behandlung mit Aurovida als orales Kontrazeptivum und von Frauen mit mittel-schwerer Akne, die keine Gegenanzeigen für orale Kontrazeptiva aufweisen, und nach Versagen geeigneter lokaler Therapien beobachtet wurden, sind in der untenstehen-den Tabelle zusammengefasst. In den einzelnen Gruppen der jeweiligen Häufigkeiten der Nebenwirkungen werden die Nebenwirkungen nach abnehmendem Schweregrad aufgelistet. Bei den Häufigkeitsangaben zu Nebenwirkungen werden folgende Katego-rien zugrunde gelegt: Häufig (≥ 1/100, < 1/10), Gelegentlich (≥ 1/1 000, < 1/100), Sel-ten (≥ 1/10 000, < 1/1 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügba-ren Daten nicht abschätzbar; zusätzliche Nebenwirkungen, die nur während Postmar-keting-Studien aufgetreten sind.)
| Systemor-ganklasse (medDRA v.12.0) | Häufig | Gelegentlich | Selten | nicht be-kannt |
|---|---|---|---|---|
| Infektionen und parasitäre Erkran-kungen | Vaginitis/Vulvovaginitis, va-ginale Candidiasis oder vul-vovaginale Pilzinfektionen | Salpingo-Oophoritis, Harnwegsinfektio-nen, Zystitis, Masti-tis, Zervizitis, Pilzin-fektionen, Candidi-asis, Lippenherpes, Influenza, Bronchi-tis, Sinusitis, Infekti-onen der oberen Atemwege, virale In-fektionen | ||
| Gutartige, bösar-tige und nicht spezifizierte Neu-bildungen (ein-schl. Zysten und Polypen) | uterines Leiomyom, Brustlipom | |||
| Erkrankungen des Blutes und des Lymphsys-tems | Anämie | |||
| Erkrankungen des Immunsys-tems | Überempfindlichkeit | Exazerbation der Symp-tome eines hereditären und erworbe-nen An-gioödems | ||
| Endokrine Erkran-kungen | Virilismus | |||
| Stoffwechsel- und Ernährungsstö-rungen | erhöhter Appetit | Anorexie | ||
| Psychiatrische Er-krankungen | depressive Verstimmung | Depression, mentale Störungen, Schlaflo-sigkeit, Schlafstö-rungen, Aggression | Stimmungs-veränderun-gen, vermin-derte Libido, erhöhte Li-bido | |
| Erkrankungen des Nervensys-tems | Kopf-schmer-zen | Schwindel, Migräne | ischämischer Schlaganfall, zere-brovaskuläre Stö-rungen, Dystonie | |
| Augenerkrankun-gen | trockenes Auge, Au-genirritationen, Os-cillopsie, Ver-schlechterung der Sehfähigkeit | Kontaktlin-senunverträg-lichkeit | ||
| Erkrankungen des Ohrs und des Labyrinths | plötzlicher Hörsturz, Tinnitus, Vertigo, Verschlechterung der Hörfähigkeit | |||
| Herzerkrankun-gen | kardiovaskuläre Stö-rungen, Tachykar-die3 | |||
| Gefäßerkrankun-gen | Hypertonie, Hypotonie | venöse Thromboem-bolie, arterielle Thromboembolie, Lungenembolie, Thrombophlebitis, diastolische Hyper-tonie, orthostatische Dysregulation, Hit-zewallungen, Ve-nenvarikose, Venen-beschwerden, Ve-nenschmerzen | ||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Asthma, Hyperventi-lation | |||
| Erkrankungen des Gastrointesti-naltrakts | Abdominalschmerzen4, Übelkeit, Erbrechen, Diar-rhoe | Gastritis, Enteritis, Dyspepsie | ||
| Erkrankungen der Haut und des Un-terhautgewebes | Akne, Alopezie, Aus-schlag5, Pruritus6 | allergische Dermati-tis, atopische Der-matitis/ Neurodermi-tis, Ekzem, Pso-riasis, Hyperhidrose, Chloasma, Pigment-störungen/ Hyper-pigmentation, Se-borrhoe, Kopfschup-pen, Hirsutismus, Hautveränderungen, Hautreaktionen, Orangenhaut, Spi-dernävus | Urtikaria, Erythema no-dosum, Eryth-ema multi-forme | |
| Skelettmuskula-tur-, Bindege-webs- und Kno-chenerkrankun-gen | Rückenschmerzen, muskuloskelettale Beschwerden, Myal-gie, Schmerzen in den Extremitäten | |||
| Erkrankungen der Geschlechtsor-gane und der Brustdrüse | Brust-schmer-zen7 | irreguläre Abbruchblutung8, Zwischenblutungen9, Brust-vergrößerung10, Brust-ödem, Dysmenorrhoe, va-ginaler Ausfluss, Ovarial-zyste, Beckenschmerzen | Zervikale Dysplasie, Zysten der Adnexa uteri, Schmerzen der Adnexa uteri, Brustzyste, fibrozys-tische Mastopathie, Dyspareunie, Galak- torrhoe, Menstruati-onsstörungen | Brustsekre-tion |
| Kongenitale, fami-liäre und geneti-sche Erkrankun-gen | Manifestation einer asymptomatischen akzessorischen Brust | |||
| Allgemeine Er-krankungen und Beschwerden am Verabreichungs-ort | Müdigkeit11 | Brustkorbschmer-zen, periphere Ödeme, influenza-ähnliche Erkrankun-gen, Entzündung, Pyrexie, Reizbarkeit | Flüssigkeits-retention | |
| Untersuchungen | Gewichtszunahme | Erhöhung der Blutt-riglyceride, Hyper-cholesterolämie, Ge-wichtsabnahme, Ge-wichtsveränderung |
3 Einschließlich Erhöhung der Herzfrequenz
4 Einschließlich Schmerzen im oberen und unteren Abdomen, abdominale Beschwer-den, Blähungen
5 Einschließlich makulares Exanthem
6 Einschließlich generalisierter Pruritus
7 Einschließlich Brustbeschwerden und Brustspannen
8 Einschließlich Menorrhagie, Hypomenorrhoe, Oligomenorrhoe und Amenorrhoe
9 Bestehend aus vaginaler Hämorrhagie und Metrorrhagie
10 Einschließlich Brustanschwellung/Schwellung
11 Einschließlich Asthenie und Unwohlsein
Um eine bestimmte Nebenwirkung zu beschreiben, sind jeweils die am besten zutref-fenden MedDRA-Ausdrücke (Version 12.0) aufgelistet worden. Synonyme oder ver-wandte Erkrankungen sind nicht aufgeführt, sollten aber dennoch in Betracht gezogen werden.
Beschreibung ausgewählter Nebenwirkungen
Bei Anwenderinnen von KOKs wurde über die folgenden schweren unerwünschten Er-eignisse berichtet, die in Abschnitt 4.4 „Besondere Warnhinweise und Vorsichtsmaß-nahmen für die Anwendung“ erläutert werden:
Tumore
- Die Diagnosehäufigkeit von Brustkrebs ist bei Anwenderinnen von KOKs geringfü-gig erhöht. Da Brustkrebs bei Frauen unter 40 Jahren selten auftritt, ist das zusätz-liche Risiko im Verhältnis zum Gesamtrisiko an Brustkrebs zu erkranken gering. Die Kausalität mit der Anwendung von KOKs ist nicht bekannt.
- Lebertumore
- Zervixkarzinom
Andere Erkrankungen
- Frauen mit Hypertriglyceridämie (erhöhtes Risiko einer Pankreatitis bei Anwen-dung von KOKs)
- Hypertonie • Auftreten oder Verschlechterung von Erkrankungen, für die ein Zusammenhang mit der Einnahme von KOKs nicht eindeutig nachgewiesen ist: cholestatischer Ikterus, Gallensteinbildung, Porphyrie, systemischer Lupus erythematodes, hämo-lytisch-urämisches Syndrom, Sydenham-Chorea, Herpes gestationis, Otosklerose-bedingter Hörverlust
- Leberfunktionsstörungen
- Änderung der Glucosetoleranz oder Beeinflussung der peripheren Insulinresistenz
- Morbus Crohn, Colitis ulcerosa
- Chloasma
Wechselwirkungen
Durchbruchblutungen und/oder Versagen der kontrazeptiven Wirkung können aufgrund von Wechselwirkungen von KOKs mit anderen Arzneimitteln (enzyminduzierende Arz-neimittel) auftreten (siehe Abschnitt „Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen“).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Ver-hältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medi-zinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de anzuzeigen.
4.9 Überdosierung
Die akute orale Toxizität von Ethinylestradiol und Dienogest ist sehr gering. Wenn z. B. ein Kind mehrere Aurovida-Tabletten gleichzeitig einnimmt, sind toxische Symptome deshalb unwahrscheinlich. Symptome, die in einem solchen Fall auftreten können, sind Übelkeit, Erbrechen und unerwartete Blutungen. Vaginale Blutungen können sogar bei Mädchen vor deren erster Menstruation auftreten, wenn sie versehentlich das Arznei-mittel einnehmen. Eine spezielle Behandlung ist im Allgemeinen nicht erforderlich. Falls nötig, sollte eine unterstützende Behandlung durchgeführt werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Gestagene und Estrogene, fixe Kombinationen so-wie Antiandrogene und Estrogene, ATC-Code: G03AA sowie G03HB
Alle hormonalen Kontrazeptiva haben eine sehr geringe Versagerrate, wenn sie gemäß Anweisung angewendet werden. Die Versagerrate kann erhöht sein, wenn sie nicht ge-mäß Anweisung angewendet werden (z. B. Vergessen der Einnahme).
In klinischen Studien, die mit Ethinylestradiol und Dienogest durchgeführt wurden, wurde der folgende Pearl Index ermittelt:
Unadjusted Pearl Index: 0,454 (oberes 95%-Konfidenzintervall: 0,701)
Adjusted Pearl Index: 0,182 (oberes 95%-Konfidenzintervall: 0,358).
Aurovida ist ein antiandrogen wirksames Kombinationspräparat zur oralen Kontrazep-tion mit Ethinylestradiol und dem Gestagen Dienogest.
Die kontrazeptive Wirkung von Aurovida beruht auf dem Zusammenwirken verschiede-ner Faktoren, wobei die Ovulationshemmung und Veränderungen der vaginalen Sekre-tion als die wichtigsten anzusehen sind.
Die deutliche antiandrogene Wirkung der Kombination von Ethinylestradiol und Dieno-gest beruht unter anderem auf der Senkung der Androgenkonzentration im Serum. In einer multizentrischen Studie mit Ethinylestradiol und Dienogest konnte eine wesentli-che Besserung bei Symptomen von leichter bis mittelschwerer Akne sowie eine güns-tige Beeinflussung der Seborrhoe nachgewiesen werden.
Dienogest ist ein 19-Nortestosteronderivat mit einer im Vergleich zu anderen syntheti-schen Gestagenen 10- bis 30-mal geringeren In-vitro-Affinität zum Progesteronrezep-tor. In-vivo-Daten bei Tieren zeigten eine starke gestagene Wirkung und eine antiand-rogene Wirkung. Dienogest hat in vivo keine signifikante androgene, mineralokortikoide oder glukokortikoide Wirkung.
Die Ovulationshemmdosis von Dienogest allein wurde mit 1 mg/Tag bestimmt.
Durch die Anwendung von höher dosierten KOK (50 μg Ethinylestradiol) verringert sich das Risiko von Endometrium- und Ovarialkarzinom. Ob dies auch für niedriger dosierte KOK gilt, muss noch bestätigt werden.
5.2 Pharmakokinetische Eigenschaften
- Ethinylestradiol
Resorption
Ethinylestradiol wird nach der Einnahme rasch und vollständig resorbiert. Maximale Serumkonzentrationen von ca. 67 pg/ml werden innerhalb von 1,5 bis 4 Stunden er-reicht. Während der Resorption und der ersten Leberpassage wird Ethinylestradiol in beträchtlichem Ausmaß metabolisiert, wodurch eine mittlere orale Bioverfügbarkeit von ca. 44 % resultiert.
Verteilung
Ethinylestradiol wird stark aber unspezifisch an Serumalbumin gebunden (ungefähr zu 98 %) und induziert eine Erhöhung der Serumkonzentrationen von SHBG (sexual-hormonbindendes Globulin). Das scheinbare Verteilungsvolumen wurde mit 2,8 bis 8,6 l/kg bestimmt.
Biotransformation
Ethinylestradiol unterliegt einer präsystemischen Konjugation sowohl in der Dünndarm-mukosa als auch der Leber.
Es wird primär durch aromatische Hydroxylierung metabolisiert, aber eine Vielzahl von hydroxylierten und methylisierten Metaboliten werden gebildet. Diese liegen als freie Metaboliten und Glucuronid- und Sulfatkonjugate vor.
Die Clearance-Rate beträgt etwa 2,3 bis 7 ml/min/kg.
Elimination
Die Ethinylestradiol-Serumspiegel sinken in zwei Phasen mit Halbwertszeiten von un-gefähr 1 Stunde bzw. 10 bis 20 Stunden ab. Ethinylestradiol wird nicht in unveränderter Form ausgeschieden. Die Ethinylestradiol-Metaboliten werden über den Urin und die Galle im Verhältnis 4:6 ausgeschieden. Die Eliminationshalbwertszeit der Metaboliten beträgt ungefähr einen Tag.
Steady-State-Bedingungen
Steady-State-Bedingungen werden in der zweiten Hälfte des Behandlungszyklus er-reicht, wenn die Serumspiegel von Ethinylestradiol etwa 2-mal höher im Vergleich zur Einzeldosis sind.
- Dienogest
Resorption
Dienogest wird nach oraler Gabe rasch und nahezu vollständig resorbiert. Maximale Serumkonzentrationen von 51 ng/ml werden nach ca. 2,5 Stunden nach einmaliger Einnahme von Aurovida erreicht. Eine absolute Bioverfügbarkeit von ca. 96 % wurde in Kombination mit Ethinylestradiol nachgewiesen.
Verteilung
Dienogest wird an das Serumalbumin gebunden und bindet nicht an SHBG oder korti-kosteroidbindendes Globulin (CBG). Ungefähr 10 % der Gesamtserumwirkstoffkon-zentrationen liegen als freies Steroid vor. 90 % sind unspezifisch an Albumin gebun-den. Der durch das Ethinylestradiol induzierte SHBG-Anstieg beeinflusst die Serumpro-teinbindung von Dienogest nicht. Das scheinbare Verteilungsvolumen von Dienogest liegt im Bereich von 37 bis 45 l.
Biotransformation
Dienogest wird vorwiegend durch Hydroxylierung und durch Konjugation zu endokri-nologisch weitgehend inaktiven Metaboliten abgebaut. Diese Metaboliten werden sehr schnell aus dem Plasma eliminiert, sodass neben dem unveränderten Dieno-gest im menschlichen Plasma kein wesentlicher Metabolit gefunden wurde. Die to-tale Clearance (Cl/F) nach einmaliger Gabe liegt bei 3,6 l/h.
Elimination
Die Dienogest-Serumspiegel sinken mit einer Halbwertzeit im Bereich von etwa 9 Stunden ab. Nur vernachlässigbare Mengen Dienogest werden renal in unverän-derter Form ausgeschieden. Nach oraler Gabe von 0,1 mg Dienogest pro kg Körper-gewicht beträgt das Verhältnis von renaler zu fäkaler Exkretion 3,2. Innerhalb von 6 Tagen werden ca. 86 % der applizierten Dosis eliminiert, wobei der Hauptteil, d. h. 42 %, in den ersten 24 Stunden hauptsächlich über den Urin ausgeschieden wird.
Steady-State-Bedingungen
Die Pharmakokinetik von Dienogest wird nicht durch den SHBG-Spiegel beeinflusst. Bei täglicher Einnahme steigen die Serum-Wirkstoffspiegel ungefähr um das 1,5-Fache und erreichen nach 4-tägiger Verabreichung den Steady State.
5.3 Präklinische Daten zur Sicherheit
Präklinische Studien mit Ethinylestradiol und Dienogest bestätigten die erwarteten est-rogenen und gestagenen Effekte.
Die im Rahmen von konventionellen Studien erhobenen präklinischen Daten zur Toxi-zität nach wiederholter Gabe, Genotoxizität, Karzinogenität und Reproduktionstoxizität zeigten kein spezielles Risiko für den Menschen. Es muss jedoch berücksichtigt wer-den, dass Sexualhormone das Wachstum verschiedener hormonabhängiger Gewebe und Tumoren fördern können.
Studien zur Beurteilung der Risiken für die Umwelt haben gezeigt, dass Ethinylestra-diol und Dienogest das Potenzial haben, ein Risiko für die aquatische Umwelt darzu-stellen (siehe Abschnitt 6.6).
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern:
Lactose-Monohydrat
Maisstärke
Povidon K30
Magnesiumstearat (Ph.Eur.) [pflanzlich]
Filmüberzug:
Hypromellose
Macrogol 400
Titandioxid (E 171)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 30 °C lagern.
Die Blisterpackung im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
PVC/PVDC/Aluminium-Blisterpackungen
Packungsgrößen: 1 x 21, 3 x 21 und 6 x 21 Filmtabletten
Die Packungen enthalten außerdem ein Pillenetui.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Dieses Arzneimittel kann ein Risiko für die Umwelt darstellen (siehe Abschnitt 5.3). Nicht verwendetes Arzneimittel oder Abfallmaterial ist gemäß nationalen Anforderun-gen zu entsorgen.
7. INHABER DER ZULASSUNG
Eugia Pharma (Malta) Limited
Vault 14, Level 2,
Valletta Waterfront,
Floriana FRN 1914
Malta
Mitvertreiber
PUREN Pharma GmbH & Co. KG
Willy-Brandt-Allee 2
81829 München
Telefon: 089/558909 – 0
Telefax: 089/558909 – 240
8. ZULASSUNGSNUMMER
87089.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 12. Februar 2014
Datum der letzten Verlängerung der Zulassung: 20. März 2019
10. STAND DER INFORMATION
10.2024
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig