


Fachinformation - Austedo
1. BEZEICHNUNG DES ARZNEIMITTELS
Austedo 12 mg Retardtabletten
Austedo 24 mg Retardtabletten
Austedo 30 mg Retardtabletten
Austedo 36 mg Retardtabletten
Austedo 42 mg Retardtabletten
Austedo 48 mg Retardtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Austedo 12 mg Retardtabletten
Jede Retardtablette enthält 12 mg Deutetrabenazin. Sonstiger Bestandteil mit bekannter Wirkung Jede Retardtablette enthält 0,32 mg Allurarot AC.
Austedo 24 mg Retardtabletten
Jede Retardtablette enthält 24 mg Deutetrabenazin. Sonstiger Bestandteil mit bekannter Wirkung Jede Retardtablette enthält 0,94 mg Allurarot AC.
Austedo 30 mg Retardtabletten
Jede Retardtablette enthält 30 mg Deutetrabenazin. Sonstige Bestandteile mit bekannter Wirkung Jede Retardtablette enthält 0,45 mg Allurarot AC und 0,14 mg Gelborange S.
Austedo 36 mg Retardtabletten
Jede Retardtablette enthält 36 mg Deutetrabenazin. Sonstige Bestandteile mit bekannter Wirkung Jede Retardtablette enthält 0,70 mg Allurarot AC und 0,03 mg Gelborange S.
Austedo 42 mg Retardtabletten
Jede Retardtablette enthält 42 mg Deutetrabenazin. Sonstige Bestandteile mit bekannter Wirkung Jede Retardtablette enthält 1,21 mg Allurarot AC und 1,17 mg Gelborange S.
Austedo 48 mg Retardtabletten
Jede Retardtablette enthält 48 mg Deutetrabenazin. Sonstiger Bestandteil mit bekannter Wirkung Jede Retardtablette enthält 0,83 mg Allurarot AC.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Retardtablette
Austedo 12 mg Retardtabletten
Die Tabletten sind runde, blaue Filmtabletten mit einem Durchmesser von ca. 9 mm und dem Aufdruck „Q12“ in schwarzer Tinte auf einer Seite.
Austedo 24 mg Retardtabletten
Die Tabletten sind runde, violette Filmtabletten mit einem Durchmesser von ca. 9 mm und dem Aufdruck „Q24“ in schwarzer Tinte auf einer Seite.
Austedo 30 mg Retardtabletten
Die Tabletten sind runde, hellorangefarbene Filmtabletten mit einem Durchmesser von ca. 10 mm und dem Aufdruck „Q30“ in schwarzer Tinte auf einer Seite.
Austedo 36 mg Retardtabletten
Die Tabletten sind runde, hellviolette Filmtabletten mit einem Durchmesser von ca. 10 mm und dem Aufdruck „Q36“ in schwarzer Tinte auf einer Seite.
Austedo 42 mg Retardtabletten
Die Tabletten sind runde, orange Filmtabletten mit einem Durchmesser von ca. 10 mm und dem Aufdruck „Q42“ in schwarzer Tinte auf einer Seite.
Austedo 48 mg Retardtabletten
Die Tabletten sind runde, rosa Filmtabletten mit einem Durchmesser von ca. 10 mm und dem Aufdruck „Q48“ in schwarzer Tinte auf einer Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Austedo wird angewendet zur Behandlung mäßiger bis schwerer tardiver Dyskinesien bei Erwachsenen.
4.2 Dosierung und Art der Anwendung
Die Einleitung und Titration der Austedo-Behandlung ist durch einen Arzt zu überwachen, der Erfahrung mit arzneimittelinduzierten Bewegungsstörungen hat.
Dosierung
Die Dosierung von Austedo ist für jeden Patienten individuell auf der Grundlage einer angemessenen Verringerung der Symptome der tardiven Dyskinesie sowie der Verträglichkeit festzulegen. Die Behandlungseinleitung sollte mit 12 mg einmal täglich über eine Woche erfolgen. Die Dosis wird anschließend für eine weitere Woche auf 24 mg einmal täglich erhöht. Nach der zweiten Woche wird empfohlen, die Dosis in Abhängigkeit von der Verringerung der Symptome der tardiven Dyskinesie sowie der Verträglichkeit in wöchentlichen Abständen in Schritten von 6 mg einmal täglich zu titrieren. Der wirksame Dosisbereich wird als 24 mg bis 48 mg angesetzt. Die höchste empfohlene Tagesdosis beträgt 48 mg.
Bei Patienten, die starke CYP2D6-Inhibitoren erhalten oder schlechte CYP2D6-Metabolisierer sind, darf die Tagesdosis von Deutetrabenazin 36 mg nicht überschreiten (siehe Abschnitte 4.5 und 5.2).
Die Entscheidung über die Fortsetzung der Behandlung mit Deutetrabenazin soll patientenindividuell getroffen werden. Die Behandlung kann so lange fortgesetzt werden, wie ein therapeutischer Nutzen zu beobachten ist und der Patient die Behandlung verträgt.
Die Behandlung mit Deutetrabenazin kann ohne Ausschleichen abgesetzt werden.
Versäumte Dosis
Wenn ein Patient die Anwendung für weniger als eine Woche versäumt, kann die Behandlung mit der aktuellen Dosis wieder aufgenommen werden. Wenn der Patient die Anwendung länger als eine Woche versäumt, sollte die Austedo-Therapie mit 12 mg einmal täglich wieder aufgenommen werden.
Besondere Patientengruppen
Ältere Menschen
Es liegen nur begrenzte Erfahrungen über die Anwendung von Deutetrabenazin bei Patienten ≥ 65 Jahren vor. Basierend auf den Ergebnissen der populationspharmakokinetischen Analyse ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Eingeschränkte Leberfunktion
Die Anwendung von Deutetrabenazin bei Patienten mit Leberfunktionsstörungen ist kontraindiziert (siehe Abschnitte 4.3 und 5.2).
Eingeschränkte Nierenfunktion
Bei Patienten mit Nierenfunktionsstörungen ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
Es gibt im Anwendungsgebiet der tardiven Dyskinesien keinen relevanten Nutzen von Austedo bei Kindern und Jugendlichen.
Art der Anwendung
Zum Einnehmen.
Die Retardtabletten können unabhängig von oder zu den Mahlzeiten eingenommen werden. Um die Eigenschaften der verlängerten Wirkstofffreisetzung zu erhalten, müssen die Tabletten im Ganzen mit Wasser geschluckt werden; sie dürfen nicht zerkaut, zerstoßen oder geteilt werden.
Der Wirkstoff ist in einer nicht resorbierbaren Hülle enthalten, die den Wirkstoff kontrolliert freisetzt. Die Tablettenhülle wird vom Körper ausgeschieden. Die Patienten sollten darauf hingewiesen werden, dass sie gelegentlich etwas in ihrem Stuhl entdecken könnten, das wie eine Tablette aussieht.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Leberfunktionsstörung (siehe Abschnitt 4.2).
Gleichzeitige Behandlung mit Reserpin (siehe Abschnitt 4.5).
Gleichzeitige Behandlung mit Monoaminoxidase (MAO)-Hemmern (siehe Abschnitt 4.5).
Gleichzeitige Behandlung mit anderen Inhibitoren des vesikulären Monoamintransporters 2 (VMAT2) (siehe Abschnitt 4.5).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Depression
Deutetrabenazin kann Depressionen verursachen oder eine bereits bestehende Depression verschlimmern (siehe Abschnitt 4.8). Die Patienten sind hinsichtlich des Auftretens solcher unerwünschten Wirkungen engmaschig zu überwachen. Die Patienten und ihre Betreuungspersonen sind über die Risiken zu informieren und anzuweisen, etwaige Sorgen unverzüglich ihrem Arzt mitzuteilen. Sollte die Depression nicht abklingen, ist ein Absetzen der Deutetrabenazin-Behandlung in Betracht zu ziehen.
QTc-Verlängerung
Deutetrabenazin kann das QTc-Intervall verlängern; erfolgt die Anwendung von Deutetrabenazin innerhalb des empfohlenen Dosisbereichs, ist das Ausmaß der QTc-Verlängerung allerdings nicht klinisch signifikant (siehe Abschnitt 5.1). Deutetrabenazin ist in Kombination mit anderen Arzneimitteln, die das QTc-Intervall verlängern (siehe Abschnitt 4.5), und bei Patienten mit kongenitalem Long-QT-Syndrom, Bradykardie, Hypokaliämie, Hypomagnesiämie oder anamnestisch bekannten Herzrhythmusstörungen mit Vorsicht anzuwenden.
Malignes neuroleptisches Syndrom (MNS)
Im Zusammenhang mit Arzneimitteln, die die dopaminerge Übertragung reduzieren, besteht ein potenzielles Risiko für MNS (siehe Abschnitt 4.5). Die Hauptsymptome eines MNS sind mentale Veränderungen, Rigidität, Hyperthermie, autonome Dysfunktion und erhöhte Kreatininphosphokinasewerte. Bei Verdacht eines MNS muss Deutetrabenazin sofort abgesetzt und eine geeignete symptomatische Behandlung eingeleitet werden.
Akathisie, Agitiertheit und Unruhe
Deutetrabenazin kann bei Patienten mit tardiven Dyskinesien das Risiko von Akathisie, Agitiertheit und Unruhe erhöhen (siehe Abschnitt 4.8). Patienten, die Deutetrabenazin erhalten, sollen auf Anzeichen und Symptome von Unruhe und Agitiertheit überwacht werden, da dies Anzeichen für die Entwicklung einer Akathisie sein können. Wenn ein Patient während der Deutetrabenazin-Behandlung eine Akathisie entwickelt, ist die Dosis zu reduzieren; bei einigen Patienten kann ein Abbruch der Therapie erforderlich sein.
Somnolenz
Somnolenz ist eine sehr häufige dosislimitierende Nebenwirkung von Deutetrabenazin (siehe Abschnitt 4.8); daher sind die Patienten darauf hinzuweisen, beim Führen von Fahrzeugen oder Bedienen von Maschinen Vorsicht walten zu lassen (siehe Abschnitt 4.7). Aufgrund möglicher additiver Wirkungen ist zudem Vorsicht geboten, wenn Patienten andere sedierende Arzneimittel oder Alkohol in Kombination mit Deutetrabenazin einnehmen (siehe Abschnitt 4.5).
Parkinsonismus
Deutetrabenazin kann bei Patienten mit tardiver Dyskinesie Parkinsonismus verursachen (siehe Abschnitt 4.8). Wenn ein Patient Parkinsonismus entwickelt, ist die Deutetrabenazin-Dosis zu reduzieren und ein Abbruch der Behandlung in Betracht zu ziehen, wenn ein Abklingen ausbleibt.
Bindung an melaninhaltige Gewebe
Da Deutetrabenazin oder seine Metaboliten an melaninhaltiges Gewebe (z. B. Haut und Auge) binden, könnte es sich mit der Zeit in diesen Geweben anreichern. Dadurch besteht die Möglichkeit, dass Deutetrabenazin nach längerer Anwendung in diesen Geweben toxisch wirkt. Die klinische Relevanz der Bindung von Deutetrabenazin an melaninhaltige Gewebe ist nicht bekannt.
Sonstige Bestandteile
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Retardtablette, d. h., es ist nahezu „natriumfrei“.
Dieses Arzneimittel enthält Gelborange S und/oder Allurarot AC, die allergische Reaktionen hervorrufen können (siehe Abschnitt 2).
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Reserpin
Deutetrabenazin und Reserpin dürfen nicht gleichzeitig angewendet werden (siehe Abschnitt 4.3). Reserpin bindet irreversibel an VMAT2 und die Dauer seiner Wirkung beträgt mehrere Tage. Nach dem Absetzen von Reserpin müssen mindestens 20 Tage vergehen, bevor mit Deutetrabenazin begonnen werden kann. Verschreibende Ärzte müssen das Wiederauftreten der Dyskinesie abwarten, bevor sie Deutetrabenazin verabreichen, um das Risiko einer Überdosierung sowie eines starken Abbaus von Serotonin und Noradrenalin im zentralen Nervensystem zu verringern.
Monoaminoxidase(MAO)-Hemmer
Deutetrabenazin darf nicht in Kombination mit einem MAO-Hemmer (z. B. Moclobemid, Tranylcypromin, Isocarboxazid, Selegilin, Rasagilin, Safinamid, Linezolid) angewendet werden (siehe Abschnitt 4.3). Nach dem Absetzen eines MAO-Hemmers müssen mindestens 14 Tage vergehen, bevor mit Deutetrabenazin begonnen werden kann.
Andere VMAT2-inhibitoren
Deutetrabenazin darf nicht bei Patienten angewendet werden, die derzeit andere VMAT2-Inhibitoren (z. B. Tetrabenazin) einnehmen (siehe Abschnitt 4.3). Deutetrabenazin kann am Tag nach dem Absetzen von Tetrabenazin in einer Dosis begonnen werden, die etwa der Hälfte der Tetrabenazin-Tagesdosis entspricht.
Arzneimittel, die bekanntermaßen die dopaminerge Übertragung verringern
Das Risiko für Parkinsonismus, MNS und Akathisie kann durch die gleichzeitige Anwendung von Arzneimitteln, die die dopaminerge Übertragung verringern (z. B. Haloperidol, Chlorpromazin, Metoclopramid, Ziprasidon, Promazin), erhöht sein, daher ist Vorsicht geboten (siehe Abschnitt 4.4).
Arzneimittel, die bekanntermaßen das QTc-Intervall verlängern
| Deutetrabenazin kann das QTc-Intervall verlängern. Deutetrabenazin ist in Kombination mit anderen | ||||
| Arzneimitteln, die das QTc-Intervall verlängern (siehe Abschnitt 4.4), mit Vorsicht anzuwenden. | ||||
| Beispiele für Arzneimittel, die das QTc-Intervall verlängern, sind: Antiarrhythmika der Klasse IA | ||||
| (z. B. Chinidin, Disopyramid) und der Klasse III (z. B. Amiodaron, Sotalol), Antipsychotika (z. B. | ||||
| Phenothiazinderivate, Pimozid, Haloperidol, Droperidol, Ziprasidon), trizyklische Antidepressiva | ||||
| (z. B. Amitriptylin), selektive Serotonin-Wiederaufnahmehemmer (z. B. Citalopram, Escitalopram), | ||||
| antimikrobielle Mittel (z. B. Fluorchinolone, Triazol-Derivate [z. B. Voriconazol], Erythromycin i.v., | ||||
| Pentamidin, Antimalariamittel) und Antihistaminika (z. B. Hydroxyzin, Mizolastin). | ||||
Alkohol oder andere sedierende Produkte
Die gleichzeitige Einnahme von Alkohol oder anderen sedierenden Produkten wird nicht empfohlen, da diese additive Wirkungen haben und die Sedierung und Somnolenz verstärken können (siehe Abschnitt 4.4). Beispiele für sedierende Produkte sind Benzodiazepine (z. B. Midazolam, Diazepam, Lorazepam), Antidepressiva (z. B. Mirtazapin, Amitriptylin, Trazodon), Antipsychotika (z. B. Promethazin, Chlorprothixen), Opioide (z. B. Oxycodon, Buprenorphin), Antihistaminika (z. B. Diphenhydramin, Dimenhydrinat) und zentral wirksame Antihypertensiva (z. B. Clonidin, Moxonidin).
Starke CYP2D6-Inhibitoren
Die gleichzeitige Anwendung von starken CYP2D6-Inhibitoren wie Chinidin (Antiarrhythmikum und Antimalariamittel) und Paroxetin, Fluoxetin und Bupropion (Antidepressiva) erhöht nachweislich die systemische Exposition gegenüber den aktiven Dihydro-Metaboliten von Deutetrabenazin. In Gegenwart eines starken CYP2D6-Inhibitors (Paroxetin) stieg die systemische Exposition der einzelnen aktiven Metaboliten an; im Falle des deuterierten α-Dihydrotetrabenazin [HTBZ] um das 1,9-fache und im Falle des deuterierten β-HTBZ um das 6,5-fache, was insgesamt zu einem 3-fachen Anstieg der aktiven Metaboliten, dem deuterierten Gesamt-(α + β)-HTBZ, führte (siehe Abschnitt 5.2). Eine Verringerung der Deutetrabenazin-Dosis kann erforderlich sein, wenn ein starker CYP2D6-Inhibitor bei Patienten hinzukommt, die eine konstante Deutetrabenazin-Dosis erhalten. Die Tagesdosis von Deutetrabenazin sollte bei Patienten, die starke CYP2D6-Inhibitoren einnehmen, 36 mg nicht überschreiten (siehe Abschnitt 4.2).
Levodopa und andere dopaminerge Arzneimittel
Levodopa und andere dopaminerge Arzneimittel (z. B. Pramipexol, Ropinirol) können die Wirkung von Deutetrabenazin verringern. Vorsicht ist geboten, wenn Deutetrabenazin zusammen mit Levodopa und anderen dopaminergen Arzneimitteln angewendet wird.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen nur sehr begrenzte Erfahrungen mit der Anwendung von Deutetrabenazin bei Schwangeren vor.
Es liegen keine ausreichenden tierexperimentellen Studien in Bezug auf eine Reproduktionstoxizität vor (siehe Abschnitt 5.3).
Die Anwendung von Austedo während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die nicht verhüten, wird nicht empfohlen.
Stillzeit
Es ist nicht bekannt, ob Deutetrabenazin oder seine Metabolite in die Muttermilch übergeht. Ein Risiko für das Neugeborene/Kind kann nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob auf die Behandlung mit Austedo verzichtet werden soll / die Behandlung mit Austedo zu unterbrechen ist. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau zu berücksichtigen.
Fertilität
Die Auswirkungen von Deutetrabenazin auf die Fertilität bei Mensch und Tier wurden nicht untersucht. Die orale Anwendung von Deutetrabenazin bei weiblichen Ratten führte zu einer Störung des Östruszyklus (siehe Abschnitt 5.3). In Tierversuchen mit Tetrabenazin wurde eine Verlängerung des weiblichen Zyklus und eine Verzögerung der Fertilität beobachtet.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Deutetrabenazin hat mäßigen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Deutetrabenazin kann Somnolenz verursachen, daher sind Patienten, die mit Deutetrabenazin behandelt werden, darauf hinzuweisen, kein Fahrzeug zu führen oder gefährliche Maschinen zu bedienen, bis sie in Erhaltungstherapie sind und wissen, wie das Arzneimittel auf sie wirkt (siehe Abschnitt 4.4).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten gemeldeten Nebenwirkungen im Zusammenhang mit Deutetrabenazin waren Somnolenz (11 %), Diarrhö, Mundtrockenheit und Ermüdung (jeweils 9 %). Somnolenz kann zu Beginn der Behandlung häufiger auftreten und mit Fortdauer der Behandlung abnehmen. Die schwerwiegendsten Nebenwirkungen waren Depression und dysthyme Störung (2 %).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen aus klinischen Studien und Berichten nach dem Inverkehrbringen werden gemäß Einordnung in Systemorganklassen nach MedDRA dargestellt. Innerhalb jeder Häufigkeitsgruppe sind die Nebenwirkungen in der Reihenfolge ihres abnehmenden Häufigkeit Schweregrads. Die Häufigkeitsangaben basieren auf folgenden Kategorien: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Die folgenden Nebenwirkungen wurden für Deutetrabenazin festgestellt (siehe Tabelle 1).
Tabelle 1: Auflistung der Nebenwirkungen
| System-Organ-Klasse | Häufigkeit | Nebenwirkung |
| Infektionen und parasitäre Erkrankungen | Häufig | Harnwegsinfekt |
| Nasopharyngitis | ||
| Psychiatrische Erkrankungen | Häufig | Depression* |
| Dysthyme Störung* | ||
| Angst | ||
| Schlaflosigkeit | ||
| Agitiertheit* | ||
| Unruhe** | ||
| Erkrankungen des Nervensystems | Sehr häufig | Somnolenz |
| Häufig | Akathisie** | |
| Gelegentlich | Parkinsonismus | |
| Erkrankungen des Gastrointestinaltrakts | Häufig | Diarrhoe |
| Obstipation | ||
| Mundtrockenheit | ||
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Ermüdung |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | Häufig | Kontusion |
*Die Vorzugsbezeichnungen Depression und dysthymische Störung wurden für die Häufigkeitsberechnung zusammengefasst.
**Die Vorzugsbezeichnungen Agitiertheit, Unruhe und Akathisie wurden für die Häufigkeitsberechnung zusammengefasst.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen nur begrenzte Erfahrungen mit höheren Dosen als der empfohlenen Tageshöchstdosis von 48 mg vor. Es sind vereinzelte Fälle einer Deutetrabenazin-Überdosierung (bis zu 240 mg pro Tag) aus Berichten nach der Markteinführung und aus der Literatur bekannt. Zu den am häufigsten beobachteten Symptomen gehörten Somnolenz, Bewegungszunahme, Ermüdung, Agitiertheit und Unruhe, Schlaflosigkeit und Suizidgedanken. Ein weiterer in der Literatur beschriebener Fall betraf einen Patienten, der 720 mg einnahm und eine toxische Enzephalopathie, Dyskinesie und psychomotorische Hyperaktivität entwickelte.
Treten Symptome auf, die auf eine Überdosierung hindeuten, wird empfohlen, die Patienten auf Anzeichen oder Symptome von unerwünschten Ereignissen zu überwachen und gegebenenfalls eine angemessene symptomatische Behandlung einzuleiten. Die mögliche Beteiligung anderer Arzneimittel ist stets zu prüfen.
Ein spezielles Antidot ist nicht bekannt. Eine forcierte Diurese und Dialyse sind wahrscheinlich nicht von Nutzen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Andere Mittel für das Nervensystem, ATC-Code: N07XX16.
Wirkungsmechanismus
Deutetrabenazin und die zirkulierenden Hauptmetaboliten (deuteriertes α-HTBZ und deuteriertes β-HTBZ) sind reversible VMAT2-Inhibitoren, was zu einer verringerten Aufnahme von Monoaminen in die synaptischen Vesikel und einer Entleerung der Monoaminspeicher in dopaminergen Regionen (z. B. Striatum und Kortex) des Gehirns führt (siehe Abschnitt 5.2 „Verteilung“). Der genaue Wirkmechanismus von Deutetrabenazin bei der Behandlung von tardiven Dyskinesien ist zwar nicht bekannt, es wird allerdings angenommen, dass er mit seiner Bewirkung einer Depletion der Monoamine (wie unter Dopamin, Serotonin, Noradrenalin und Histamin) aus den Nervenendigungen zusammenhängt.
Pharmakodynamische Wirkungen
Kardiale Elektrophysiologie
In der empfohlenen Höchstdosis verlängert Deutetrabenazin das QTc-Intervall nicht in einem klinisch relevanten Ausmaß. Eine Expositions-Wirkungs-Analyse zur QTc-Verlängerung aus einer Studie, die an extensiven, intermediären und langsamen CYP2D6-Metabolisern durchgeführt wurde, zeigte, dass ein klinisch relevanter Effekt bei Expositionen von Tagesdosen zu 24 und 48 mg Deutetrabenazin ausgeschlossen werden kann.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit von Deutetrabenazin wurde in zwei 12-wöchigen, randomisierten, doppelblinden, placebokontrollierten Studien bei erwachsenen Patienten mit tardiven Dyskinesien untersucht, die Symptome aufwiesen, die für diese Patienten belastend waren oder funktionelle Beeinträchtigungen verursachten (n = 335). In diese Studien wurden Patienten eingeschlossen, die mäßige oder schwere abnorme Bewegungen auf der Grundlage von Item 8 der Abnormal Involuntary Movement Scale (AIMS) und einen motorischen AIMS-Gesamtscore von ≥ 6 (basierend auf Items 1 bis 7) aufwiesen. Die teilnehmenden Patienten nahmen seit mindestens 3 Monaten (bzw. 1 Monat bei Patienten ab 60 Jahren) einen Dopaminrezeptor-Antagonisten (DRA, z. B. Antipsychotika, Metoclopramid) ein, waren psychiatrisch stabil und hatten seit mindestens 30 Tagen (45 Tage bei Antidepressiva) keine Änderung bei ihren Psychopharmaka. Zu den komorbiden Hintergrunderkrankungen gehörten Schizophrenie/schizoaffektive Störung (n = 207, 62 %), affektive Störung (n = 112, 33 %), Sonstige (neurologische, psychiatrische und gastrointestinale Erkrankungen; n = 15, 4 %) und fehlende Angaben (n = 1, < 1 %).
Die gleichzeitige DRA-Anwendung bestand wie folgt: 75,5 % der Patienten erhielten eine konstante DRA-Dosis, während 24,5 % zu Beginn der Studie keinen DRA erhielten. Der primäre Wirksamkeitsendpunkt in den Studien war der AIMS-Gesamtscore (die Summe aus den Items 1 bis 7 mit einem Wertebereich von 0 bis 28).
Studie mit fester Dosierung (AIM-TD – Studie 1)
Bei Studie 1 handelte es sich um eine 12-wöchige, doppelblinde, placebokontrollierte Studie mit fester Dosierung bei erwachsenen Patienten mit tardiven Dyskinesien. Insgesamt 222 Patienten wurden randomisiert einem von den folgenden vier Armen zugeteilt: 12 mg Deutetrabenazin pro Tag, 24 mg Deutetrabenazin pro Tag, 36 mg Deutetrabenazin pro Tag oder Placebo, oral verabreicht. Die Studie beinhaltete eine 4-wöchige Dosiseskalationsphase und eine 8-wöchige Erhaltungsphase. Die Behandlung mit Deutetrabenazin wurde mit einer Dosis von 12 mg pro Tag begonnen und in wöchentlichen Abständen in Schritten von 6 mg pro Tag auf die angestrebten festen Dosen von 12 mg, 24 mg oder 36 mg Deutetrabenazin pro Tag erhöht. Die demografischen Daten und die Krankheitsmerkmale bei Baseline waren in den Studienarmen vergleichbar. Das Durchschnittsalter der Patienten lag bei 57 Jahren (Spanne: 21 bis 81 Jahre), 24 % waren 65 Jahre und älter, 48 % waren männlich und 79 % waren kaukasischer Herkunft.
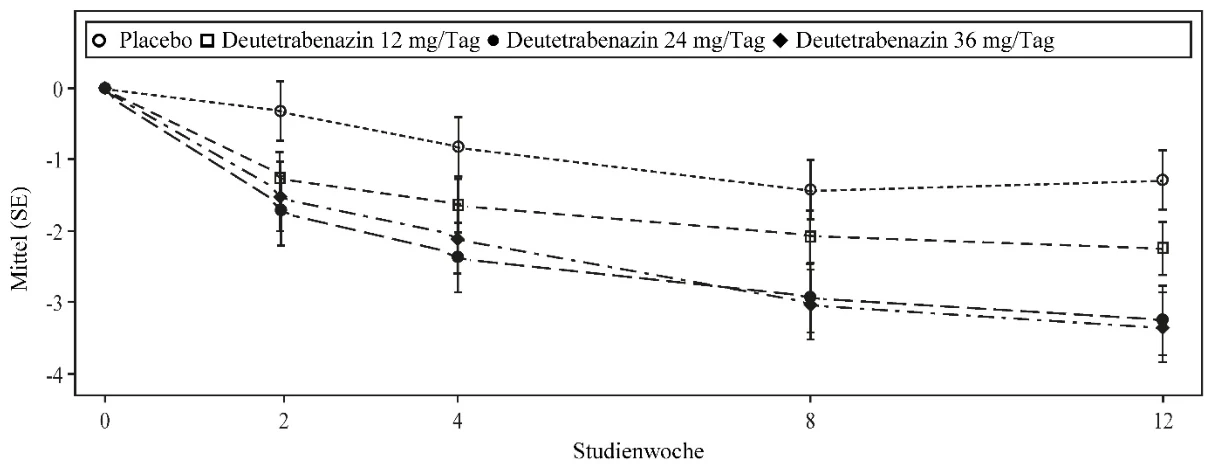
Deutetrabenazin zeigte im Vergleich zu Placebo in den Gruppen mit 24 mg und 36 mg eine statistisch signifikante und klinisch bedeutsame Verbesserung des AIMS-Gesamtscores gegenüber Baseline (siehe Tabelle 2). Die Wirkung trat bereits in Woche 2 ein und hielt über den gesamten Behandlungszeitraum an (siehe Abbildung 1).
Tabelle 2: Verbesserung des AIMS-Gesamtscores in Studie 1
| Wirksamkeitsendpunkt | Placebo (n = 58) | Deutetrabenazin 12 mg/Tag (n = 60) | Deutetrabenazin 24 mg/Tag (n = 49) | Deutetrabenazin 36 mg/Tag (n = 55) |
| AIMS-Gesamtscore | ||||
| Mittlerer Baseline-Score (SD) | 9,5 (2,71) | 9,6 (2,40) | 9,4 (2,93) | 10,1 (3,21) |
| LS-Mittelwert der Änderung gegenüber Baseline (SE) | - 1,4 (0,41) | -2,1 (0,42) | -3,2 (0,45) | -3,3 (0,42) |
| Behandlungseffekt (95-%-KI) | -0,7 (-1,84; 0,42) | -1,8 (-3,00; -0,63) | -1,9 (-3,09; -0,79) | |
| p-Wert | 0,001* | |||
LS-Mittelwert = Mittelwert nach Methode der kleinsten Quadrate; SD = Standardabweichung; SE = Standardfehler; KI = 2-seitiges 95-%-Konfidenzintervall
* Durch Multiplikation bereinigter p-Wert für den Unterschied zu Placebo, statistisch signifikant
Abbildung 1: Mittlere Veränderung des AIMS-Gesamtscores gegenüber Baseline in Studie 1
Studie mit variabler Dosierung (ARM-TD – Studie 2)
Bei Studie 2 handelte es sich um eine 12-wöchige, doppelblinde, placebokontrollierte Studie mit variabler Dosierung bei erwachsenen Patienten mit tardiven Dyskinesien. Insgesamt 113 Patienten erhielten tägliche Dosen von Placebo oder Deutetrabenazin, beginnend mit 12 mg pro Tag, die in wöchentlichen Abständen in Schritten von 6 mg pro Tag erhöht wurden, bis eine angemessene Kontrolle der Dyskinesien erzielt wurde, eine klinisch signifikante Nebenwirkung auftrat oder die maximale Tagesdosis von 48 mg Deutetrabenazin pro Tag erreicht war. Die Studie beinhaltete eine 6-wöchige Dosistitrationsphase und eine 6-wöchige Erhaltungsphase. Das Durchschnittsalter der Patienten lag bei 55 Jahren (Spanne: 25 bis 75 Jahre), 14 % waren 65 Jahre und älter, 48 % waren männlich und 70 % waren kaukasischer Herkunft.
Am Ende der Behandlung betrug die durchschnittliche Dosis von Deutetrabenazin 38,3 mg pro Tag. Deutetrabenazin zeigte im Vergleich zu Placebo eine statistisch signifikante und klinisch bedeutsame Verbesserung des AIMS-Gesamtscores gegenüber Baseline (siehe Tabelle 3).
Tabelle 3: Verbesserung des AIMS-Gesamtscores in Studie 2
| Wirksamkeitsendpunkt | Placebo (n = 57) | Deutetrabenazin 12 mg/Tag bis 48 mg/Tag (n = 56) |
| AIMS-Gesamtscore | ||
| Mittlerer Baseline-Score (SD) | 9,6 (3,78) | 9,7 (4,14) |
| LS-Mittelwert der Änderung gegenüber Baseline (SE) | -1,6 (0,46) | -3,0 (0,45) |
| Behandlungseffekt (95-%-KI) | -1,4 (-2,6; -0,2) | |
| p-Wert | 0,0188* | |
LS-Mittelwert = Mittelwert nach Methode der kleinsten Quadrate; SD = Standardabweichung; SE = Standardfehler; KI = 2-seitiges 95-%-Konfidenzintervall
* Durch Multiplikation bereinigter p-Wert für den Unterschied zu Placebo, statistisch signifikant
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Deutetrabenazin eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen für die Behandlung von tardiven Dyskinesien gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Nach oraler Verabreichung wird Deutetrabenazin in der Leber schnell und umfassend zu seinen aktiven Metaboliten deuteriertes α-HTBZ und deuteriertes β-HTBZ verstoffwechselt, was zu niedrigen Plasmakonzentrationen von Deutetrabenazin im Vergleich zu denen der aktiven Metaboliten führt.
Resorption
Nach oraler Verabreichung wird Deutetrabenazin zu mindestens 80 % resorbiert. Spitzenplasmakonzentrationen von Deutetrabenazin und seinen aktiven Metaboliten (deuteriertes α-HTBZ und deuteriertes β-HTBZ) werden innerhalb von 3 Stunden nach wiederholter Verabreichung erreicht, gefolgt von anhaltenden Plateaus über mehrere Stunden, die ein 24-stündiges Dosierungsintervall ermöglichen. Die Resorption wird nicht beeinflusst durch Nahrungsaufnahme.
Verteilung
Die Proteinbindung von Deutetrabenazin, deuteriertem α-HTBZ und deuteriertem β-HTBZ in menschlichem Plasma beträgt 82 %, 57 % bzw. 49 %, wobei keine präferenzielle Bindung der Gesamtradioaktivität an die zellulären Bestandteile des menschlichen Blutes nach Verabreichung von 14C-Deutetrabenazin vorliegt.
Die einmalige orale Gabe von 14C-Deutetrabenazin oder 14C-Tetrabenazin an Ratten führte in einer quantitativen Studie mit Ganzkörper-Autoradiographie zu ähnlichen Verhältnissen in Blut und Gehirn. Die Ergebnisse von PET-Scan-Studien am Menschen zeigen, dass sich die Radioaktivität nach intravenöser Injektion von 11C-Tetrabenazin oder α-HTBZ rasch im Gehirn verteilt, wobei die höchste Bindung im Striatum und die geringste im Kortex auftritt. Mit Deutetrabenazin wurden keine PET-Scan-Studien am Menschen durchgeführt.
Auf der Grundlage populationspharmakokinetischer Modelle beträgt das scheinbare Verteilungsvolumen (Vc/F) nach oraler Gabe für Deutetrabenazin, deuteriertes α-HTBZ und deuteriertes β-HTBZ 13 700 l, 490 l bzw. 860 l.
Biotransformation
Unter Verwendung menschlicher Lebermikrosomen zeigen In-vitro-Studien, dass Deutetrabenazin hauptsächlich durch Carbonyl-Reduktase weitgehend biotransformiert wird zu seinen aktiven Hauptmetaboliten, deuteriertem α-HTBZ und deuteriertem β-HTBZ, die anschließend hauptsächlich durch CYP2D6 und in geringem Anteil durch CYP1A2 und CYP3A4/5 zu mehreren kleineren Metaboliten metabolisiert werden.
Durch Deutetrabenazin und seine aktiven Metaboliten fand keine Inhibition oder Induktion von CYP-Enzymen statt; diese wurden in vitro bei klinisch relevanten Konzentrationen untersucht.
Elimination
In einer Massenbilanzstudie an sechs gesunden Probanden wurden 75 % bis 86 % der Deutetrabenazin-Dosis im Urin ausgeschieden, und der Anteil in den Fäzes machte 8 % bis 11 % der Dosis aus. Die Urinausscheidung von deuteriertem α-HTBZ und deuteriertem β-HTBZ machte jeweils weniger als 10 % der verabreichten Dosis aus. Sulfat- und Glucuronidkonjugate von deuteriertem α-HTBZ und deuteriertem β-HTBZ sowie Produkte des oxidativen Stoffwechsels machten den Großteil der Metaboliten im Urin aus.
Auf der Grundlage populationspharmakokinetischer Modelle beträgt die scheinbare Clearance (CL/F) für Deutetrabenazin, deuteriertes α-HTBZ und deuteriertes β-HTBZ nach oraler Gabe 11 750 l/h, 67 l/h bzw. 260 l/h; die Halbwertszeiten betragen 11,4 h, 11 h bzw. 8,2 h.
Deutetrabenazin und seine aktiven Metaboliten sind keine Substrate oder Inhibitoren der menschlichen Transporter, die vorwiegend in der Leber, im Darm, im Zentralnervensystem (ZNS) und in der Niere lokalisiert sind; sie wurden in vitro bei klinisch relevanten Konzentrationen untersucht.
Linearität/Nicht-Linearität
Die Dosisproportionalität wurde im Dosisbereich von 12 mg bis 48 mg beobachtet.
Besondere Patientengruppen
Basierend auf populationspharmakokinetischen Analysen gibt es keine offensichtlichen Auswirkungen von Geschlecht, ethnischer Herkunft und Alter (18-64 Jahre) auf die Pharmakokinetik von deuteriertem α-HTBZ und deuteriertem β-HTBZ.
Es sind nur begrenzte pharmakokinetische Daten verfügbar für Patienten im Alter von 65-74 Jahren (ca. 9 % der Patienten) und von 75-84 Jahren (ca. 1 % der Patienten). Für Patienten über 85 Jahren sind keine Daten verfügbar. Daher können für Patienten über 65 Jahren keine eindeutigen pharmakokinetischen Schlussfolgerungen gezogen werden.
Die Mehrzahl der Patienten wies ein Körpergewicht von 50 kg bis < 120 kg auf, und es wurde nur eine begrenzte Anzahl an Patienten mit einem Körpergewicht von < 50 kg oder > 120 kg in klinische Studien aufgenommen. Populationspharmakokinetische Analysen sagen eine höhere Exposition von deuteriertem α-HTBZ und deuteriertem β-HTBZ bei Patienten mit geringerem Körpergewicht und eine geringere Exposition bei Patienten mit höherem Körpergewicht voraus. Das Körpergewicht korrelierte jedoch nicht mit dem individuellen Ansprechen, gemessen an der Veränderung des AIMS-Gesamtscores in Behandlungswoche 12.
Eingeschränkte Nierenfunktion
Es wurden keine klinischen Studien durchgeführt zur Beurteilung der Auswirkungen von Nierenfunktionsstörungen auf die Pharmakokinetik von deuteriertem α-HTBZ und deuteriertem β-HTBZ. Basierend auf populationspharmakokinetischen Analysen ist die Auswirkung von Nierenfunktionsstörungen auf die pharmakokinetische Exposition von deuteriertem Gesamt-(α+β)-HTBZ vernachlässigbar. Da die Elimination der aktiven Metaboliten nicht hauptsächlich über die Nieren erfolgt, ist es unwahrscheinlich, dass Patienten mit einer Nierenschädigung jedweden Grades übermäßigen Konzentrationen von Deutetrabenazin und seinen aktiven Metaboliten ausgesetzt sind.
Eingeschränkte Leberfunktion
Die Auswirkungen von Leberfunktionsstörungen auf die Pharmakokinetik von Deutetrabenazin und seinen aktiven Metaboliten wurden nicht untersucht. Da Deutetrabenazin weitgehend in der Leber metabolisiert wird und aufgrund der potenziellen Erhöhung der systemischen Exposition ist die Anwendung von Deutetrabenazin bei Patienten mit Leberfunktionsstörungen kontraindiziert (siehe Abschnitt 4.3).
Langsame CYP2D6-Metabolisierer
Obwohl die Pharmakokinetik von Deutetrabenazin und seinen Metaboliten bei Patienten, die das arzneimittelmetabolisierende Enzym CYP2D6 nicht exprimieren, nicht systematisch untersucht wurde, zeigen Daten bei gesunden Probanden, bei denen es sich um langsame CYP2D6-Metabolisierer handelt, dass die Exposition gegenüber deuteriertem α-HTBZ und deuteriertem β-HTBZ ähnlich erhöht wäre wie bei der Einnahme starker CYP2D6-Inhibitoren (die maximale Exposition ist um das 2-fache und die Gesamtexposition etwa um das 4-fache erhöht) (siehe Abschnitte 4.2 und 4.5).
5.3 Präklinische Daten zur Sicherheit
Nach 4-wöchiger Verabreichung (Interimsnekropsie) in einer 3-monatigen Toxikologiestudie mit Deutetrabenazin an Ratten waren die Beobachtungen einer Unterbrechung des Östruszyklus in der proöstrischen (präovulatorischen) Phase und einer Brusthyperplasie bei den weiblichen Tieren unter einer Exposition, die mit der bei Patienten zu erwartenden Exposition vergleichbar war, wahrscheinlich die physiologischen Folgen eines verminderten Dopaminspiegels im ZNS und einer damit einhergehenden Enthemmung von Prolaktin. ZNS-bezogene Beobachtungen in dieser Studie, inklusive intermittierendem Tremor, teilweisem Schließen der Augen, Veränderungen der Aktivität und Ohrenzucken, die unter klinisch relevanten Dosen mit subklinischer Exposition gegenüber einigen Hauptmetaboliten beobachtet wurden, standen wahrscheinlich mit der Entleerung der Monoamin-Speicher in Zusammenhang. Männliche Ratten aus der 3-monatigen Studie zeigten bei einer Deutetrabenazin-Exposition, die etwas unter klinischem Expositionsniveau lag, eine unerwünschte Wirkung in Form einer verringerten Körpergewichtszunahme.
An anderen Spezies als Nagetieren wurden keine toxikologischen Studien mit Deutetrabenazin durchgeführt. In einer toxikologischen Studie mit einem anderen VMAT2-Inhibitor (Tetrabenazin), der Hunden über einen Zeitraum von 9 Monaten oral verabreicht wurde, wurden jedoch ähnliche pharmakologische Wirkungen auf das ZNS beobachtet wie bei Ratten, einschließlich Hypoaktivität, Lethargie, Strabismus oder geschlossene Augen bei Dosen, die mit den Expositionen der Hauptmetaboliten beim Menschen unter dem klinischen Expositionsniveau in Verbindung gebracht werden.
Deutetrabenazin und seine aktiven Hauptmetaboliten, deuteriertes α-HTBZ und deuteriertes β-HTBZ, erwiesen sich in einer Standardbatterie von In-vitro-Tests nicht als genotoxisch, und die Behandlung mit Deutetrabenazin führte zu einem negativen Ergebnis hinsichtlich der Induktion von Knochenmark-Mikronuklei in Mäusen.
Kanzerogenitätsstudien wurden mit Deutetrabenazin nicht durchgeführt.
Deutetrabenazin zeigte keine Auswirkungen auf die embryofötale Entwicklung, nachdem es trächtigen Ratten in Dosen von bis zu 30 mg/kg/Tag verabreicht wurde, was einer Exposition (AUC) entspricht, die 119-mal höher ist als bei Patienten unter empfohlener Höchstdosis. Die Expositionswerte (AUC) für deuteriertes α-HTBZ waren vergleichbar, und die Werte für deuteriertes β-HTBZ waren etwas niedriger als die Metabolitenwerte beim Menschen unter empfohlener Höchstdosis.
Mit Deutetrabenazin wurden keine Studien zur embryofötalen Entwicklung bei einer anderen Spezies als Nagetieren durchgeführt sowie keine Studien zur Fertilität und zur prä- und postnatalen Entwicklung bei einer Nagetierart durchgeführt.
Tetrabenazin hatte keine Auswirkungen auf die embryofötale Entwicklung, wenn es trächtigen Kaninchen während der Organogenese in oralen Dosen von bis zu 60 mg/kg/Tag verabreicht wurde.
Bei der oralen Verabreichung von Tetrabenazin an trächtige Ratten (5, 15 und 30 mg/kg/Tag) vom Beginn der Organogenese bis zur Laktationsperiode wurde bei 15 und 30 mg/kg/Tag ein Anstieg der Totgeburten und der postnatalen Mortalität der Jungtiere beobachtet, und bei allen Dosierungen wurde eine verzögerte Reifung der Jungtiere festgestellt. Hinsichtlich der prä- und postnatalen Entwicklungstoxizität bei Ratten wurde eine Dosis ohne entsprechenden Effekt nicht ermittelt.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Butylhydroxyanisol (Ph.Eur.) (E 320)
Butylhydroxytoluol (Ph.Eur.) (E 321)
Hochmolekulares Macrogol 200K
Hochmolekulares Macrogol 5000K
Hypromellose 2910
Natriumchlorid
Allurarot AC (E 129)
Magnesiumstearat
Celluloseacetat
Macrogol 3350
Hydroxypropylcellulose
Filmüberzug
Poly(vinylalkohol)
Titandioxid (E 171)
Macrogol 3350
Talkum
Austedo 12 mg
Indigocarmin (E 132)
Austedo 24 mg
Indigocarmin (E 132)
Allurarot AC (E 129)
Austedo 30 mg
Gelborange S (E 110)
Austedo 36 mg
Indigocarmin (E 132)
Gelborange S (E 110)
Allurarot AC (E 129)
Austedo 42 mg
Gelborange S (E 110)
Allurarot AC (E 129)
Austedo 48 mg
Allurarot AC (E 129)
Drucktinte
Schellack
Eisen(II, III)-oxid (E 172)
Propylenglycol
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Einleitung der Behandlung)
2 Jahre
Austedo 24 mg Retardtabletten (Packung zur Erhaltung der Behandlung) 3 Jahre
Austedo 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Erhaltung der Behandlung) 2 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Einleitung der Behandlung)
Nicht über 30 °C lagern.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Erhaltung der Behandlung)
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
PVC/PCTFE/PVC-Aluminium-Blisterpackungen
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Einleitung der Behandlung)
Packung mit 42 Retardtabletten in zwei Walletkartonagen (Wallets); ein Wallet mit 21 (7 × 12 mg, 7 × 24 mg, 7 × 30 mg) und das andere mit 21 (7 × 36 mg, 7 × 42 mg, 7 × 48 mg) Retardtabletten.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Erhaltung der Behandlung)
Packung mit 28 und 84 Retardtabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Deutschland
8. ZULASSUNGSNUMMER(N)
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Einleitung der Behandlung)
EU/1/25/1956/001
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg Retardtabletten (Packung zur Erhaltung der Behandlung)
EU/1/25/1956/002 – 24 mg (28 Retardtabletten)
EU/1/25/1956/003 – 24 mg (84 Retardtabletten)
EU/1/25/1956/004 – 30 mg (28 Retardtabletten)
EU/1/25/1956/005 – 30 mg (84 Retardtabletten)
EU/1/25/1956/006 – 36 mg (28 Retardtabletten)
EU/1/25/1956/007 – 36 mg (84 Retardtabletten)
EU/1/25/1956/008 – 42 mg (28 Retardtabletten)
EU/1/25/1956/009 – 42 mg (84 Retardtabletten)
EU/1/25/1956/010 – 48 mg (28 Retardtabletten)
EU/1/25/1956/011 – 48 mg (84 Retardtabletten)
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung:
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.