


Fachinformation - ben-u-ron Saft
1. BEZEICHNUNG DES ARZNEIMITTELS
ben-u-ron Saft 40 mg/ml Sirup
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
1 Flasche mit 100 ml Sirup enthält 4.000 mg Paracetamol.
5 ml Sirup (entsprechend 1 Applikationsspritze für Zubereitungen zum Einnehmen) ent-halten 200 mg Paracetamol.
Sonstige Bestandteile mit bekannter Wirkung:
Methyl-4-hydroxybenzoat (E 218) 3,4 mg / 5 ml Sirup
Propyl-4-hydroxybenzoat (E 216) 0,6 mg / 5 ml Sirup
Gelborange S (E 110) 0,5 mg / 5 ml Sirup
Saccharose 2,5 g / 5 ml Sirup
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Homogener, orangefarbener Sirup mit aromatischem Geruch.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Symptomatische Behandlung leichter bis mäßig starker Schmerzen und/oder von Fieber.
4.2 Dosierung und Art der Anwendung
Dosierung
Die Dosierung richtet sich nach den Angaben in der nachfolgenden Tabelle. Paracetamol wird in Abhängigkeit von Körpergewicht und Alter dosiert, in der Regel mit 10 bis 15 mg/kg Körpergewicht als Einzeldosis, bis maximal 60 mg/kg Körpergewicht als Tagesge-samtdosis.
Das jeweilige Dosierungsintervall richtet sich nach der Symptomatik und der maximalen Tagesgesamtdosis. Es sollte 6 Stunden nicht unterschreiten.
Bei Beschwerden, die länger als 3 Tage anhalten sollte ein Arzt aufgesucht werden.
| Körpergewicht (Alter) | Einzeldosis (entsprechende Paracetamoldosis) | Max. Tagesdosis (24 Std.) (entsprechende Paracetamoldosis) |
3 kg (0 – 3 Monate) | 1,0 ml (40 mg) | 4 x 1,0 ml (160 mg) |
4 kg (0 – 3 Monate) | 1,5 ml (60 mg) | 4 x 1,5 ml (240 mg) |
5 kg (0 – 3 Monate) | 1,5 ml (60 mg) | 5 x 1,5 ml (300 mg) |
6 kg (3 – 6 Monate) | 2 ml (80 mg) | 4 x 2 ml (320 mg) |
7 kg (6 – 9 Monate) | 2,5 ml (100 mg) | 4 x 2,5 ml (400 mg) |
8 kg - 9 kg (6 – 12 Monate) | 3,0 ml (120 mg) | 4 x 3,0 ml (480 mg) |
10 kg (1 – 2 Jahre) | 3,5 ml (140 mg) | 4 x 3,5 ml (560 mg) |
11 kg – 12 kg (1 – 2 Jahre) | 4,0 ml (160 mg) | 4 x 4,0 ml (640 mg) |
13 kg – 15 kg (2 – 3 Jahre) | 5,0 ml (200 mg) | 4 x 5,0 ml (800 mg) |
16 kg – 18 kg (3 – 5 Jahre) | 6,0 ml (240 mg) | 4 x 6,0 ml (960 mg) |
19 kg – 21 kg (5 – 6 Jahre) | 7,5 ml (300 mg) | 4 x 7,5 ml (1.200 mg) |
22 kg – 25 kg (6 – 8 Jahre) | 8,0 ml (320 mg) | 4 x 8,0 ml (1.280 mg) |
26 kg – 29 kg (8 – 11 Jahre) | 10,0 ml (400 mg) | 4 x 10,0 ml (1.600 mg) |
30 kg – 32 kg (8 – 11 Jahre) | 11,0 ml (440 mg) | 4 x 11,0 ml (1.760 mg) |
33 kg – 43 kg (11 – 12 Jahre) | 12,5 ml (500 mg) | 4 x 12,5 ml (2.000 mg) |
Die in der Tabelle angegebene maximale Tagesdosis (24 Stunden) darf keinesfalls über-schritten werden.
Besondere Patientengruppen
Leberinsuffizienz und leichte Niereninsuffizienz
Bei Patienten mit Leber- oder Nierenfunktionsstörungen sowie Gilbert-Syndrom muss die Dosis vermindert bzw. das Dosisintervall verlängert werden. Ohne ärztliche Anweisung ist eine tägliche Dosis von 2 g nicht zu überschreiten.
Schwere Niereninsuffizienz
Bei schwerer Niereninsuffizienz (GFR < 30 ml/min) muss ein Dosisintervall von mindes-tens 8 Stunden eingehalten werden.
Sofern nicht anders verordnet, wird bei Patienten mit Niereninsuffizienz eine Dosisreduktion empfohlen, und ein minimales Dosierungsintervall von 6 Stunden, siehe Tabelle:
Erwachsene:
| Glomeruläre Filtrationsrate (GFR) | Dosis |
|---|---|
| 30-59 ml/min | 500 mg alle 6 Stunden |
| < 30 ml/min | 500 mg alle 8 Stunden |
Ältere Patienten
Erfahrungen haben gezeigt, dass keine spezielle Dosisanpassung erforderlich ist.
Allerdings kann bei geschwächten, immobilisierten älteren Patienten mit eingeschränkter Leber- / Nierenfunktion eine Dosisreduktion oder Verlängerung des Dosierungsintervalls erforderlich werden.
Ohne ärztliche Anweisung sollte die maximale tägliche Dosis von 60 mg/kg Körpergewicht (bis zu einem Maximum von 2 g Paracetamol/Tag) nicht überschritten werden, bei:
- einem Körpergewicht unter 50 kg
- chronischem Alkoholismus
- Wasserentzug
- chronischer Unterernährung
Kinder und Jugendliche mit geringem Körpergewicht
Eine Anwendung von ben-u-ron Saft bei Kindern unter 3 kg Körpergewicht wird nicht emp-fohlen, da die Dosisstärke für diese Altersgruppe nicht geeignet ist.
Art der Anwendung
Zum Einnehmen.
Die Flasche muss vor dem Gebrauch kräftig geschüttelt werden. Zur genauen Dosierung liegt der Packung eine mit einer Messskala bedruckte Applikationsspritze für Zubereitungen zum Einnehmen bei.
- 1.
2. 3. 4.
Bitte benutzen Sie diese Applikationsspritze wie nachfolgend beschrieben:
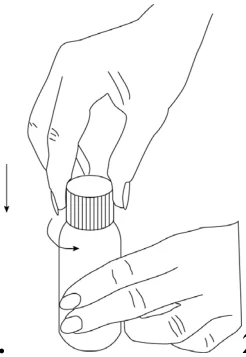
- 1. Öffnen Sie den kindersicheren Verschluss der Flasche. Sie müssen dazu den Verschluss nach unten drücken und gleichzeitig in Pfeilrichtung gegen den Uhrzeigersinn drehen.
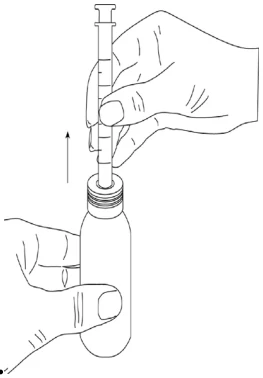
- 2. Stecken Sie die saubere und trockene Applikationsspritze so in den Flaschenhals ein, dass sie fest bis zum Anschlag im Spritzenadapter sitzt.
- 3.
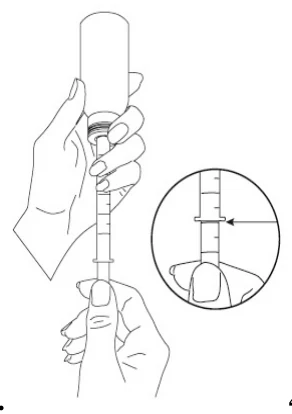
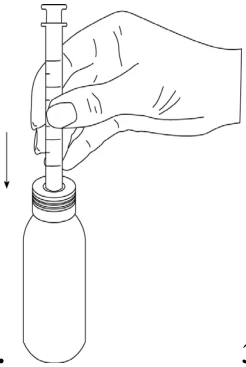
Um die Applikationsspritze blasenfrei zu füllen, drehen Sie die Flasche nun vorsichtig auf den Kopf. Halten Sie die Applikationsspritze fest und ziehen Sie den Spritzenkol-ben langsam bis zur gewünschten Dosierung in Milliliter (ml) nach unten.
Der entsprechende blaue Markierungsstrich sollte unmittelbar unterhalb des Abschlus-ses des Spritzenzylinders sichtbar sein.
Zeigen sich Luftblasen oder sollten Sie über den gewünschten Markierungsstrich hin-aus dosiert haben, können Sie durch Drücken des Spritzenkolbens nach oben den Saft wieder ganz oder teilweise zurückführen und neu dosieren. Wenn mehr als 5 ml pro Einnahme notwendig sind, muss die Applikationsspritze entsprechend mehrmals gefüllt werden.
- 4. Stellen Sie die Flasche mit der aufgesetzten Applikationsspritze wieder aufrecht und entfernen Sie durch behutsames Drehen bei gleichzeitigem Ziehen die Applikations-spritze aus dem Flaschenhals.
Sie können den Saft direkt aus der Applikationsspritze in den Mund des Kindes entleeren oder zur Einnahme auf einen Löffel geben. Bei der direkten Gabe in den Mund sollte das Kind aufrecht sitzen. Die Applikationsspritze wird am besten langsam gegen die Innenseite der Wange entleert. Um ein Verschlucken zu vermeiden, passen Sie die Entleerung der Ap-plikationsspritze immer der Schluckgeschwindigkeit Ihres Kindes an.
Nach der Einnahme muss die Applikationsspritze gereinigt werden. Dazu ziehen Sie nach Gebrauch die Applikationsspritze komplett auseinander, d.h. den Spritzenkolben vollständig aus dem Spritzenzylinder. Die beiden Einzelteile müssen nun sorgfältig mit warmem Was-ser gespült und anschließend getrocknet werden.
ben-u-ron Saft ist gebrauchsfertig und kann, falls erforderlich, auch vermischt mit Spei-sen und Getränken eingenommen werden.
Die Einnahme nach den Mahlzeiten kann zu einem verzögerten Wirkungseintritt führen.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Um das Risiko einer Überdosierung zu vermeiden, sollte sichergestellt werden, dass gleich-zeitig angewendete Arzneimittel kein Paracetamol enthalten.
Paracetamol sollte in folgenden Fällen mit besonderer Vorsicht (d. h. mit einem verlänger-ten Dosisintervall oder in verminderter Dosis) und unter ärztlicher Kontrolle angewandt werden:
- Hepatozelluläre Insuffizienz
- Chronischer Alkoholmissbrauch
- Schwere Niereninsuffizienz (GFR < 30 ml/min (siehe Abschnitt 4.2))
- Gilbert-Syndrom (Meulengracht-Krankheit)
- gleichzeitige Einnahme von Arzneimitteln, die die Leberfunktion beeinträch-tigen
- Glucose-6-phosphat-Dehydrogenase Mangel (Favismus)
- Hämolytische Anämie
- Glutathion Mangel
- Dehydratation
- Chronische Mangelernährung
- Körpergewicht unter 50 kg
- Ältere Patienten
Fälle von metabolischer Azidose mit vergrößerter Anionenlücke (HAGMA) aufgrund von Pyroglutaminsäure-(5-Oxoprolin-)Azidose wurden bei Patienten mit schweren Erkrankungen, wie schwerer Nierenfunktionsstörung und Sepsis, oder bei Patienten mit Mangelernährung oder anderen Ursachen für Glutathionmangel (z.B. chronischer Alkoholismus) berichtet, die mit einer therapeutischen Dosis von Paracetamol über einen längeren Zeitraum oder mit einer Kombination von Paracetamol und Flucloxacillin behandelt wurden.
Bei Verdacht auf HAGMA aufgrund einer Pyroglutaminsäure-Azidose wird ein sofortiges Absetzen von Paracetamol und eine engmaschige Überwachung empfohlen. Die Messung von Pyroglutaminsäure (5-Oxoprolin) im Urin kann nützlich sein, um Pyroglutaminsäure-Azidose als zugrunde liegende Ursache von HAGMA bei Patienten mit mehreren Risikofaktoren zu erkennen.
Bei hohem Fieber, Anzeichen einer Sekundärinfektion oder Anhalten der Symptome über mehr als drei Tage muss der Arzt konsultiert werden.
Allgemein sollen Paracetamol-haltige Arzneimittel ohne ärztlichen oder zahnärztlichen Rat nur wenige Tage und nicht in erhöhter Dosis angewendet werden.
Bei längerem hochdosiertem, nicht bestimmungsgemäßem Gebrauch von Analgetika können Kopfschmerzen auftreten, die nicht durch erhöhte Dosen des Arzneimittels be-handelt werden dürfen.
Ganz allgemein kann die gewohnheitsmäßige Einnahme von Schmerzmitteln, insbeson-dere bei Kombination mehrerer schmerzstillender Wirkstoffe zur dauerhaften Nieren-schädigung mit dem Risiko eines Nierenversagens (Analgetika-Nephropathie) führen.
Bei abruptem Absetzen nach längerem hochdosiertem, nicht bestimmungsgemäßem Ge-brauch von Analgetika können Kopfschmerzen sowie Müdigkeit, Muskelschmerzen, Ner-vosität und vegetative Symptome auftreten. Die Absetzsymptomatik klingt innerhalb we-niger Tage ab. Bis dahin soll die Wiedereinnahme von Schmerzmitteln unterbleiben und die erneute Einnahme soll nicht ohne ärztlichen Rat erfolgen.
Die einmalige Einnahme der Tagesgesamtdosis kann zu schweren Leberschäden führen; in solchem Fall sollte unverzüglich medizinische Hilfe aufgesucht werden.
Auswirkungen auf Laborwerte
Die Einnahme von Paracetamol kann die Harnsäurebestimmung mittels Phosphorwolframsäure sowie die Blutzuckerbestimmung mittels Glucose-Oxydase-Peroxydase beeinflussen.
Das Arzneimittel enthält Saccharose.
Patienten mit der seltenen hereditären Fructose-Intoleranz, Glucose-Galactose-Malabsorp-tion oder Saccharase-Isomaltase-Mangel sollten ben-u-ron nicht einnehmen.
5 ml (entsprechend 1 Applikationsspritze für Zubereitungen zum Einnehmen) enthalten 2,5 g Saccharose (Zucker). Dies ist bei Patienten mit Diabetes mellitus zu berücksichtigen.
Das Arzneimittel enthält Natrium.
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Einzeldosis, d.h. es ist nahezu „natriumfrei“.
Das Arzneimittel enthält Gelborange S.
Gelborange S kann allergische Reaktionen hervorrufen.
Das Arzneimittel enthält Methyl-4-hydroxybenzoat und Propyl-4-hydroxybenzoat.
Methyl-4-hydroxybenzoat und Propyl-4-hydroxybenzoat können Überempfindlichkeitsreaktionen, auch Spätreaktionen, hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
- Die Einnahme von Probenecid hemmt die Bindung von Paracetamol an Glucuron-säure und führt dadurch zu einer Reduzierung der Paracetamol-Clearance um unge-fähr den Faktor 2. Bei gleichzeitiger Einnahme von Probenecid sollte die Paraceta-moldosis verringert werden.
- Besondere Vorsicht ist bei der gleichzeitigen Einnahme von Arzneimitteln, die zu einer Enzyminduktion führen, sowie bei potenziell hepatotoxischen Substanzen ge-boten (siehe Abschnitt 4.9).
- Bei gleichzeitiger Anwendung von Paracetamol und Zidovudin wird die Neigung zur Ausbildung einer Neutropenie verstärkt. Dieses Arzneimittel soll daher nur nach ärztlichem Anraten gleichzeitig mit Zidovudin angewendet werden.
- Colestyramin verringert die Aufnahme von Paracetamol.
- - Vorsicht ist geboten, wenn Paracetamol gleichzeitig mit Flucloxacillin ange-wendet wird, da die gleichzeitige Anwendung mit einer metabolischen Azidose mit vergrößerter Anionenlücke aufgrund einer Pyroglutaminsäure-(5-Oxoprolin-)Azi-dose in Zusammenhang gebracht wurde, insbesondere bei Patienten mit Risikofak-toren (siehe Abschnitt 4.4).Die wiederholte Einnahme von Paracetamol über einen Zeitraum von länger als einer Woche verstärkt die Wirkung von Antikoagulantien, insbesondere von Warfarin. Daher sollte die langfristige Anwendung von Paraceta-mol bei Patienten, die mit Antikoagulantien behandelt werden, nur unter medizini-scher Aufsicht erfolgen. Die gelegentliche Anwendung von Paracetamol hat keinen signifikanten Einfluss auf die Blutungstendenz.
- Bei gleichzeitiger Anwendung von Mitteln, die zu einer Verlangsamung der Magen-entleerung führen, können Aufnahme und Wirkungseintritt von Paracetamol verzö-gert werden.
- Die gleichzeitige Einnahme von Mitteln, die zu einer Beschleunigung der Magen-entleerung führen, wie z. B. Metoclopramid, bewirkt eine Beschleunigung der Auf-nahme und des Wirkungseintritts von Paracetamol.
4.6 Schwangerschaft und Stillzeit
Schwangerschaft
Eine große Datenmenge zu Schwangeren weist weder auf eine Fehlbildungen verursa-chende noch auf fetale/neonatale Toxizität hin. Epidemiologische Studien zur Neuroent-wicklung von Kindern, die im Uterus Paracetamol ausgesetzt waren, weisen keine eindeu-tigen Ergebnisse auf. Falls klinisch erforderlich, kann Paracetamol während der Schwan-gerschaft angewendet werden. Es sollte jedoch mit der geringsten wirksamen Dosis für den kürzest möglichen Zeitraum und mit der geringstmöglichen Häufigkeit sowie nicht in Kombination mit anderen Arzneimitteln angewendet werden.
Stillzeit
Nach der Anwendung wird Paracetamol in geringen Mengen in die Muttermilch ausge-schieden. Bislang sind keine unerwünschten Wirkungen oder Nebenwirkungen während des Stillens bekannt. Paracetamol kann in der Stillzeit in therapeutischen Dosen angewen-det werden.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Ma-schinen
ben-u-ron hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtig-keit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Bei der Bewertung von Nebenwirkungen werden folgende Häufigkeiten zugrunde gelegt: Sehr häufig (≥ 1/10)
Häufig (≥ 1/100 bis < 1/10)
Gelegentlich (≥ 1/1.000 bis < 1/100)
Selten (≥ 1/10.000 bis < 1/1.000)
Sehr selten (<1/10.000)
Nicht bekannt (Häufigkeiten auf Grundlage der verfügbaren Daten nicht abschätzbar)
Mögliche Nebenwirkungen, die sofortiges Handeln erfordern
Sehr selten (kann bis zu 1 von 10.000 Behandelten betreffen): Es kann es zu allergischen Reaktionen in Form von einfachem Hautausschlag oder Nesselausschlag bis hin zu einer Schockreaktion kommen. Die Patienten sind anzuweisen im Falle einer allergischen Schockreaktion den nächst erreichbaren Arzt zu Hilfe zu rufen.
Weitere mögliche Nebenwirkungen
| Leber- und Gallenerkrankungen | Selten | Anstieg der Lebertransaminasen |
|---|---|---|
| Erkrankungen des Blutes und des Lymphsystems | Sehr selten | Veränderungen des Blutbildes wie Thrombozytopenie, Agranulozytose |
| Stoffwechsel- und Ernährungsstörungen | Sehr selten | Post-Marketing-Erfahrung: Fälle von metabolischer Azidose mit hoher Anionenlücke, wenn Flucloxacillin gleichzeitig mit Paracetamol verwendet wird, in der Regel bei Vorliegen von Risikofaktoren (siehe Abschnitt 4.4.) |
| Stoffwechsel- und Ernährungsstörungen | Nicht bekannt | Metabolische Azidose mit vergrößerter Anionenlücke: Bei Patienten mit Risikofaktoren, die Paracetamol einnahmen, wurden Fälle von metabolischer Azidose mit vergrößerter Anionenlücke aufgrund von Pyroglutaminsäure-(5-Oxoprolin-)Azidose beobachtet (siehe Abschnitt 4.4). Eine Pyroglutaminsäure-Azidose kann bei diesen Patienten infolge eines niedrigen Glutathionspiegels auftreten. |
| Erkrankungen des Immunsystems | Sehr selten | bei prädisponierten Personen Bronchospasmus (Analgetika-Asthma), Überempfindlichkeitsreaktionen von einfacher Hautrötung bis hin zu Urtikaria und anaphylaktischem Schock |
| Erkrankungen der Haut und des Unterhautzellgewebes | Sehr selten | Fälle von schweren Hautreaktionen |
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz
Kurt-Georg-Kiesinger Allee 3, D-53175 Bonn, Website: http://www.bfarm.de
4.9 Überdosierung
Symptome
Ein Intoxikationsrisiko besteht insbesondere bei älteren Menschen, kleinen Kindern, Perso-nen mit Lebererkrankungen, chronischem Alkoholmissbrauch, chronischer Fehlernährung und bei gleichzeitiger Einnahme von Arzneimitteln, die zu einer Enzyminduktion führen. In diesen Fällen kann eine Überdosierung zum Tod führen.
In der Regel treten folgende Symptome innerhalb von 24 Stunden auf: Übelkeit, Erbre-chen, Anorexie, Blässe und Unterleibsschmerzen. Danach kann es zu einer Besserung des subjektiven Befindens kommen, es bleiben jedoch leichte Leibschmerzen als Hinweis auf eine Leberschädigung.
Eine Überdosierung mit ca. 6 g oder mehr Paracetamol als Einzeldosis bei Erwachsenen oder mit 140 mg/kg Körpergewicht als Einzeldosis bei Kindern führt zu Leberzellnekro-sen, die zu einer totalen irreversiblen Nekrose und später zu hepatozellulärer Insuffizienz, metabolischer Azidose und Enzephalopathie führen können. Diese wiederum können zu Koma, auch mit tödlichem Ausgang, führen. Gleichzeitig wurden erhöhte Konzentrationen der Lebertransaminasen (AST, ALT), Laktatdehydrogenase und des Bilirubins in Kombi-nation mit einer erhöhten Prothrombinzeit beobachtet, die 12 bis 48 Stunden nach der An-wendung auftreten können. Klinische Symptome der Leberschäden werden in der Regel nach 2 Tagen sichtbar und erreichen nach 4 bis 6 Tagen ein Maximum.
Auch wenn keine schweren Leberschäden vorliegen, kann es zu akutem Nierenversagen mit akuter Tubulusnekrose kommen. Zu anderen, leberunabhängigen Symptomen, die nach ei-ner Überdosierung mit Paracetamol beobachtet wurden, zählen Myokardanomalien und Pan-kreatitis.
Therapiemaßnahmen bei Überdosierung
Bereits bei Verdacht auf Intoxikation mit Paracetamol ist in den ersten 10 Stunden die intravenöse Gabe von SH-Gruppen-Donatoren wie z. B. N-Acetylcystein sinnvoll. N-Acetylcystein kann aber auch nach 10 und bis zu 48 Stunden noch einen gewissen Schutz bieten. In diesem Fall erfolgt eine längerfristige Einnahme. Durch Dialyse kann die Plasmakonzentration von Paracetamol abgesenkt werden. Bestimmungen der Plasma-konzentration von Paracetamol sind empfehlenswert.
Die weiteren Therapiemöglichkeiten zur Behandlung einer Intoxikation mit Paracetamol richten sich nach Ausmaß, Stadium und klinischen Symptomen entsprechend den übli-chen Maßnahmen in der Intensivmedizin.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Analgetika und Antipyretika, Anilide
ATC-Code: N02BE01
Der analgetische und antipyretische Wirkungsmechanismus von Paracetamol ist nicht ein-deutig geklärt. Eine zentrale und periphere Wirkung ist wahrscheinlich. Nachgewiesen ist eine ausgeprägte Hemmung der cerebralen Prostaglandinsynthese, während die periphere Prostaglandinsynthese nur schwach gehemmt wird. Ferner hemmt Paracetamol den Effekt endogener Pyrogene auf das hypothalamische Temperaturregulationszentrum.
5.2 Pharmakokinetische Eigenschaften
Resorption
Nach Einnahme wird Paracetamol rasch und vollständig resorbiert. Maximale Plasmakon-zentrationen werden 30 bis 60 Minuten nach der Einnahme erreicht.
Nach rektaler Gabe wird Paracetamol zu 68 – 88 % resorbiert; maximale Plasmakonzentrati-onen werden erst nach 3 – 4 Stunden erreicht.
Verteilung
Paracetamol verteilt sich rasch in allen Geweben. Blut-, Plasma- und Speichelkonzentrationen sind vergleichbar. Die Plasmaproteinbindung ist gering.
Biotransformation
Paracetamol wird vorwiegend in der Leber auf hauptsächlich zwei Wegen metabolisiert: Konjugation mit Glucuronsäure und Schwefelsäure. Bei Dosen, die die therapeutische Dosis übersteigen, ist der zuletzt genannte Weg rasch gesättigt. Ein geringer Teil der Metabolisie-rung erfolgt über den Katalysator Cytochrom P 450 (hauptsächlich CYP2E1) und führt zur Bildung des Metaboliten N-Acetyl-p-benzochinonimin, der normalerweise rasch durch Glutathion entgiftet und durch Cystein und Mercaptursäure gebunden wird. Im Falle einer massiven Intoxikation ist die Menge dieses toxischen Metaboliten erhöht.
Elimination
Die Ausscheidung erfolgt vorwiegend im Urin. 90% der aufgenommenen Menge werden innerhalb von 24 Stunden vorwiegend als Glucuronide (60 bis 80%) und Sulphatkonjugate (20 bis 30%) über die Nieren ausgeschieden. Weniger als 5% werden in unveränderter Form ausgeschieden.
Die Eliminationshalbwertszeit beträgt in etwa zwei Stunden. Bei Leber- und Nierenfunkti-onsstörungen, nach Überdosierungen sowie bei Neugeborenen ist die Halbwertszeit verlän-gert. Das Maximum der Wirkung und die durchschnittliche Wirkdauer (4 - 6 Stunden) kor-relieren in etwa mit der Plasmakonzentration.
Niereninsuffizienz
Bei schwerer Niereninsuffizienz (GFR < 30 ml/min) ist die Ausscheidung von Paracetamol und seinen Metaboliten verzögert.
Ältere Patienten
Die Fähigkeit zur Konjugation ist unverändert.
5.3 Präklinische Daten zur Sicherheit
In Tierversuchen zur akuten, subchronischen und chronischen Toxizität von Paracetamol, an Ratte und Maus, wurden gastrointestinale Läsionen, Veränderungen im Blutbild, degenera-tive Veränderungen des Leber- und Nierenparenchyms sowie Nekrosen beobachtet. Der Grund für diese Veränderungen ist einerseits im Wirkungsmechanismus und andererseits im Metabolismus von Paracetamol zu suchen. Diejenigen Metaboliten, die vermutlich Ursache der toxischen Wirkung und der daraus folgenden Veränderungen an Organen sind, wurden auch beim Menschen gefunden. Während einer Langzeitanwendung (das heißt 1 Jahr) im Bereich maximaler therapeutischer Dosen wurden auch sehr seltene Fälle einer reversiblen chronischen aggressiven Hepatitis beobachtet. Bei subtoxischen Dosen können nach dreiwö-chiger Einnahme Intoxikationssymptome auftreten. Daher sollte Paracetamol nicht über län-gere Zeit und nicht in höheren Dosen eingenommen werden.
Umfangreiche Untersuchungen ergaben keine Evidenz für ein relevantes genotoxisches Ri-siko von Paracetamol im therapeutischen, das heißt nicht-toxischen Dosisbereich.
Aus Langzeituntersuchungen an Ratten und Mäusen liegen keine Hinweise auf relevante tu-morigene Effekte in nicht-hepatotoxischen Dosierungen von Paracetamol vor.
Paracetamol passiert die Plazenta.
Es sind keine konventionellen Studien verfügbar, in denen die aktuell akzeptierten Standards für die Bewertung der Reproduktionstoxizität und der Entwicklung verwendet werden.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Gereinigtes Wasser, Saccharose (Zucker), Natriumcitrat, Xanthan, Citronensäure-Mono-hydrat, Sahne-Aroma, Methyl-4-hydroxybenzoat (E 218), Propyl-4-hydroxybenzoat (E 216), Gelborange S (E 110).
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
Haltbarkeit nach Anbruch:
Nach dem ersten Öffnen der Flasche ist ben-u-ron 1 Jahr bei einer Lagerung bis max. 25 °C haltbar.
Die Flasche soll nach Entnahme mit der beigefügten Applikationsspritze für Zubereitungen zum Einnehmen unter hygienischen Bedingungen sofort wieder verschlossen werden.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung.
Nicht über 25 °C lagern.
Aufbewahrungsbedingungen nach Anbruch des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Braunglasflasche mit 100 ml Sirup
Packung mit 100 ml Sirup
Jede Packung enthält eine 5-ml-Applikationsspritze für Zubereitungen zum Einnehmen (Medizinprodukt CE 0123).
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung.
Keine besonderen Anforderungen.
7. INHABER DER ZULASSUNG
bene-Arzneimittel GmbH
Herterichstraße 1-3
81479 München
Deutschland
✉ Postfach 710269
81452 München
Telefon: 0 89 / 7 49 87 - 0
Telefax: 0 89 / 7 49 87 - 142
8. ZULASSUNGSNUMMER
6012144.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
09.09.1996 / 01.12.2006
10. STAND DER INFORMATION
Januar 2025
11. VERKAUFSABGRENZUNG
Apothekenpflichtig