


Fachinformation - Dalbavancin Accord 500 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
Dalbavancin Accord 500 mg Pulver für ein Konzentrat zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Durchstechflasche enthält Dalbavancinhydrochlorid äquivalent zu 500 mg Dalbavancin.
Nach Rekonstitution enthält jeder Milliliter des Konzentrats 20 mg Dalbavancin.
Die verdünnte Infusionslösung muss eine endgültige Konzentration von 1 bis 5 mg/ml Dalbavancin aufweisen (siehe Abschnitt 6.6).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver für ein Konzentrat zur Herstellung einer Infusionslösung (Pulver für ein Konzentrat).
Weißes oder cremefarbenes bis hellgelbes Pulver.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Dalbavancin Accord ist für die Behandlung von akuten bakteriellen Haut- und Weichgewebeinfektionen (ABSSSI) bei Erwachsenen und pädiatrischen Patienten ab 3 Monaten indiziert (siehe Abschnitte 4.4 und 5.1).
Die allgemein anerkannten Richtlinien für den angemessenen Gebrauch von antibakteriellen Wirkstoffen sind zu berücksichtigen.
4.2 Dosierung und Art der Anwendung
Dosierung
Erwachsene
Die empfohlene Dosis für Dalbavancin beträgt 1.500 mg, verabreicht als einmalige Infusion in Höhe von 1.500 mg oder von 1.000 mg gefolgt von einer zweiten Dosis in Höhe von 500 mg eine Woche später (siehe Abschnitte 5.1 und 5.2).
Kinder und Jugendliche ab 6 Jahren bis unter 18 Jahren
Die empfohlene Dosis für Dalbavancin ist eine Einzeldosis von 18 mg/kg (maximal 1.500 mg).
Kleinkinder und Kinder ab 3 Monaten bis unter 6 Jahren
Die empfohlene Dosis für Dalbavancin ist eine Einzeldosis von 22,5 mg/kg (maximal 1.500 mg).
Besondere Bevölkerungsgruppen
Ältere Menschen
Eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Nierenfunktionsstörung
Dosisanpassungen sind bei erwachsenen und pädiatrischen Patienten mit leichter oder mittelschwerer Nierenfunktionsstörung nicht erforderlich (Kreatinin-Clearance ≥ 30 bis 79 ml/min). Dosisanpassungen sind bei erwachsenen Patienten, die eine regelmäßige Hämodialyse (3-mal/Woche) erhalten, nicht erforderlich und Dalbavancin kann ohne Rücksicht auf den Zeitpunkt der Hämodialyse angewendet werden.
Bei erwachsenen Patienten mit chronischer Nierenfunktionsstörung, deren Kreatinin-Clearance < 30 ml/min ist und die keine regelmäßige Hämodialyse erhalten, wird die empfohlene Dosis entweder auf 1.000 mg reduziert, angewendet als einmalige Infusion, oder auf 750 mg gefolgt von einer zweiten Dosis in Höhe von 375 mg eine Woche später (siehe Abschnitt 5.2).
Es gibt nur ungenügende Informationen für eine Empfehlung zur Dosisanpassung für Patienten unter 18 Jahren mit Kreatinin-Clearance unter 30 ml/min/1,73 m2. Zurzeit vorliegende Informationen werden in Abschnitt 5.2 beschrieben; eine Dosierungsempfehlung kann jedoch nicht gegeben werden.
Leberinsuffizienz
Für Patienten mit leichter Leberinsuffizienz wird keine Dosisanpassung von Dalbavancin empfohlen (Child-Pugh A). Vorsicht ist geboten, wenn Patienten mit mittelschwerer oder schwerer Leberinsuffizienz (Child-Pugh B & C) Dalbavancin verschrieben wird, da keine Daten vorliegen, um eine passende Dosierung festzulegen (siehe Abschnitte 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Dalbavancin bei Kindern im Alter von < 3 Monaten ist bisher noch nicht erwiesen. Zurzeit vorliegende Daten werden in Abschnitt 5.2 beschrieben; eine Dosierungsempfehlung kann jedoch nicht gegeben werden.
Art der Anwendung
Intravenöse Anwendung
Dalbavancin Accord muss rekonstituiert und dann weiter verdünnt werden, bevor es über einen Zeitraum von 30 Minuten durch intravenöse Infusion angewendet wird. Hinweise zur Rekonstitution und Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Überempfindlichkeitsreaktionen
Dalbavancin sollte bei Patienten, bei denen eine Überempfindlichkeit gegen andere Glykopeptide bekannt ist, mit Vorsicht angewendet werden, da eine Kreuzreaktion auftreten könnte. Wenn eine allergische Reaktion auf Dalbavancin auftritt, sollte die Anwendung abgebrochen und eine geeignete Therapie eingeleitet werden.
Mit Clostridioides (früher Clostridium) difficile verbundene Diarrhö
Antibakteriell-assoziierte Kolitis und pseudomembranöse Kolitis wurden im Zusammenhang mit der Anwendung fast aller Antibiotika berichtet und können im Schweregrad von mild bis lebensbedrohlich reichen. Daher ist es wichtig, diese Diagnose bei Patienten in Erwägung zu ziehen, bei denen während oder nach der Behandlung mit Dalbavancin eine Diarrhö auftritt (siehe Abschnitt 4.8). Unter solchen Umständen sollten das Absetzen von Dalbavancin und der Einsatz von unterstützenden Maßnahmen zusammen mit der Anwendung einer spezifischen Behandlung gegen Clostridioides (früher Clostridium) difficile in Erwägung gezogen werden. Diese Patienten dürfen niemals mit Arzneimitteln behandelt werden, die die Peristaltik unterdrücken.
Infusionsbedingte Reaktionen
Dalbavancin Accord muss über eine intravenöse Infusion mit einer Gesamtinfusionszeit von 30 Minuten angewendet werden, um das Risiko von infusionsbedingten Reaktionen zu minimieren. Schnelle intravenöse Infusionen von antibakteriellen Glykopeptid-Wirkstoffen können Reaktionen hervorrufen, einschließlich Rötung des Oberkörpers, Urtikaria, Pruritus und/oder Hautausschlag. Das Anhalten oder Verlangsamen der Infusion kann zum Abklingen dieser Reaktionen führen.
Nierenfunktionsstörung
Informationen über die Wirksamkeit und Sicherheit von Dalbavancin bei Patienten mit einer Kreatinin-Clearance < 30 ml/min sind begrenzt. Basierend auf Simulationen ist eine Dosisanpassung bei erwachsenen Patienten mit chronischer Nierenfunktionsstörung, deren Kreatinin-Clearance < 30 ml/min ist und die keine regelmäßige Hämodialyse erhalten, erforderlich (siehe Abschnitte 4.2 und 5.2). Es gibt nur ungenügende Informationen für eine Empfehlung zur Dosisanpassung für Patienten unter 18 Jahren mit Kreatinin-Clearance unter 30 ml/min/1,73 m2.
Mischinfektionen
Bei Mischinfektionen, bei denen Gram-negative Bakterien vermutet werden, sollten Patienten ebenso mit geeigneten antibakteriellen Wirkstoffen gegen
Gram-negative Bakterien behandelt werden (siehe Abschnitt 5.1).
Unempfindliche Erreger
Der Gebrauch von Antibiotika kann ein übermäßiges Wachstum nicht-sensibler Mikroorganismen fördern. Kommt es während der Therapie zu einer Superinfektion, sollten geeignete Maßnahmen eingeleitet werden.
Einschränkung der klinischen Daten
Es gibt nur begrenzte Daten zur Sicherheit und Wirksamkeit von Dalbavancin, wenn mehr als zwei Dosen (im Abstand von einer Woche) gegeben werden. In den großen Studien bei ABSSSI war die Art von behandelten Infektionen lediglich auf Zellulitis/Erysipel, Abszesse und Wundinfektionen beschränkt. Es liegen keine Erfahrungen mit Dalbavancin bei der Behandlung von schwer immungeschwächten Patienten vor.
Sonstige Bestandteile
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Dosis, d. h., es ist nahezu "natriumfrei".
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Ergebnisse aus einer in vitro-Rezeptor-Screening-Studie geben keine Hinweise auf eine wahrscheinliche Wechselwirkung mit anderen therapeutischen Zielmolekülen oder auf die Möglichkeit für klinisch relevante pharmakodynamische Wechselwirkungen (siehe Abschnitt 5.1).
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt.
Möglicher Einfluss von anderen Arzneimitteln auf die Pharmakokinetik von Dalbavancin
Dalbavancin wird nicht durch CYP-Enzyme in vitro metabolisiert, weshalb es unwahrscheinlich ist, dass gleichzeitig angewendete CYP-Induktoren oder -Hemmstoffe die Pharmakokinetik von Dalbavancin beeinflussen.
Es ist nicht bekannt, ob Dalbavancin ein Substrat für die Leberaufnahme und Efflux-Transporter ist. Die gleichzeitige Anwendung mit Hemmstoffen dieser Transporter könnte die Dalbavancin-Exposition erhöhen. Beispiele für solche Transporterhemmstoffe sind verstärkte Proteaseinhibitoren, Verapamil, Chinidin, Itraconazol, Clarithromycin und Cyclosporin.
Möglicher Einfluss von Dalbavancin auf die Pharmakokinetik anderer Arzneimittel.
Das Wechselwirkungspotenzial von Dalbavancin auf durch CYP-Enzyme metabolisierte Arzneimittel ist erwartungsgemäß gering, da es weder ein Hemmstoff noch ein Induktor von CYP-Enzymen in vitro ist. Es gibt keine Daten über Dalbavancin als Hemmstoff von CYP2C8.
Es ist nicht bekannt, ob Dalbavancin ein Hemmstoff von Transportern ist. Eine erhöhte Exposition gegenüber Transportersubstraten, die empfindlich auf eine gehemmte Transporteraktivität reagieren, wie Statine und Digoxin, kann nicht ausgeschlossen werden, wenn diese mit Dalbavancin kombiniert werden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen keine Daten für die Anwendung von Dalbavancin bei Schwangeren vor. Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3).
Dalbavancin Accord wird während der Schwangerschaft nicht empfohlen, es sei denn, der potenziell zu erwartende Nutzen rechtfertigt eindeutig das potenzielle Risiko für den Fötus.
Stillzeit
Es ist nicht bekannt, ob Dalbavancin in die Muttermilch übertritt. Allerdings wird Dalbavancin in die Milch von säugenden Ratten ausgeschieden und könnte in die menschliche Muttermilch übergehen. Dalbavancin wird oral nicht gut absorbiert; jedoch können Auswirkungen auf die Magen-Darm-Flora oder Mund-Flora eines gestillten Säuglings nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen fortzusetzen/abzubrechen ist oder ob die Behandlung mit Dalbavancin Accord fortgesetzt/abgebrochen werden soll. Dabei soll sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Frau berücksichtigt werden.
Fertilität
Tierexperimentelle Studien haben eine verringerte Fruchtbarkeit gezeigt (siehe Abschnitt 5.3). Das potenzielle Risiko für den Menschen ist nicht bekannt.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Dalbavancin könnte einen geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen haben, da bei einer geringen Anzahl von Patienten Schwindelerscheinungen gemeldet wurden (siehe Abschnitt 4.8).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
In klinischen Studien der Phasen 2/3 erhielten 2.473 erwachsene Patienten Dalbavancin, angewendet als einmalige Infusion in Höhe von 1.500 mg oder von 1.000 mg gefolgt von einer zweiten Dosis in Höhe von 500 mg eine Woche später. Die häufigsten Nebenwirkungen, die bei ≥ 1 % der mit Dalbavancin behandelten Patienten auftraten, waren Übelkeit (2,4 %), Diarrhö (1,9 %) und Kopfschmerzen (1,3 %), und sie waren in der Regel leicht oder mittelschwer.
Tabellarische Auflistung der Nebenwirkungen (Tabelle 1)
Die folgenden Nebenwirkungen wurden in klinischen Studien der Phasen 2/3 mit Dalbavancin erkannt. Die Nebenwirkungen sind nach Systemorganklasse und Häufigkeit geordnet. Die Häufigkeitsgruppen sind gemäß den folgenden Konventionen abgeleitet: sehr häufig (≥ 1/10), häufig (≥ 1/100 bis < 1/10), gelegentlich (≥ 1/1.000 bis < 1/100), selten (≥ 1/10.000 bis < 1/1.000)
Tabelle 1.
| Systemorganklasse | Häufig | Gelegentlich | Selten |
|---|---|---|---|
| Infektionen und parasitäre Erkrankungen | vulvovaginale Pilzinfektion, Harnwegstinfektion, Pilzinfektion, Clostridioides (früher Clostridium) difficile-Kolitis, orale Candidiasis | ||
| Erkrankungen des Blutes und des Lymphsystems | Anämie, Thrombozytose, Eosinophilie, Leukopenie, Neutropenie |
| Erkrankungen des Immunsystems | anaphylaktoide Reaktion | ||
|---|---|---|---|
| Stoffwechsel- und Ernährungsstörungen | Verminderter Appetit | ||
| Psychiatrische Erkrankungen | Schlaflosigkeit | ||
| Erkrankungen des Nervensystems | Kopfschmerzen | Dysgeusie, Schwindel | |
| Gefäßerkrankungen | Rötung, Phlebitis | ||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Husten | Bronchospasmus | |
| Erkrankungen des Gastrointestinaltrakts | Übelkeit, Diarrhö | Obstipation, Abdominalschmerzen, Dyspepsie, Abdominale Beschwerden, Erbrechen | |
| Erkrankungen der Haut und des Unterhautgewebes | Pruritus, Urtikaria, Hautausschlag | ||
| Erkrankungen der Geschlechtsorgane und der Brustdrüse | vulvovaginaler Pruritus | ||
| Allgemeine Erkrankungen und Beschwerden am Anwendungsort | infusionsbedingte Reaktionen | ||
| Untersuchungen | Lactatdehydrogenase im Blut erhöht, Alaninaminotransferase erhöht, Aspartataminotransferase erhöht, Harnsäure im Blut erhöht, Leberfunktionstest abnormal, Transaminasen erhöht, alkalische Phosphatase im Blut erhöht, Thrombozytenzahl erhöht, Körpertemperatur erhöht, Leberenzyme erhöht, Gammaglutamyltransferase erhöht |
Beschreibung ausgewählter Nebenwirkungen
Nebenwirkungen als Klasseneffekt
Ototoxizität wurde mit der Anwendung von Glykopeptiden (Vancomycin und Teicoplanin) in Verbindung gebracht; Patienten, die eine Begleittherapie mit einem ototoxischen Arzneimittel, z.B. einem Aminoglykosid, erhalten, sind möglicherweise einem erhöhten Risiko ausgesetzt.
Kinder und Jugendliche
Die Sicherheit von Dalbavancin wurde in einer klinischen Studie der Phase 3 untersucht, an der 168 Kinder und Jugendliche im Alter von ab Geburt bis unter 18 Jahren mit ABSSSI teilnahmen, die mit Dalbavancin behandelt wurden (90 Patienten, die mit einer Einzeldosis Dalbavancin behandelt wurden, sowie 78 Patienten, alle im Alter ab 3 Monaten, die ein Behandlungsschema mit zwei Dosen Dalbavancin erhielten). Insgesamt waren die Sicherheitsergebnisse zu Dalbavancin bei den behandelten Kindern und Jugendlichen denjenigen ähnlich, die bei Erwachsenen beobachtet wurden.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels.
Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de anzuzeigen.
4.9 Überdosierung
Es liegen keine spezifischen Informationen über die Behandlung einer Überdosierung mit Dalbavancin vor, da in klinischen Studien keine dosislimitierende Toxizität beobachtet wurde. In Phase-1-Studien wurden gesunden Probanden Einzeldosen von bis zu 1.500 mg und kumulative Dosen von bis zu 4.500 mg über einen Zeitraum von bis zu 8 Wochen gegeben, ohne dass Anzeichen von Toxizität oder Laborergebnisse von klinischer Bedeutung auftraten. In Phase-3-Studien wurden Patienten Einzeldosen von bis zu 1.500 mg gegeben.
Die Behandlung einer Überdosierung mit Dalbavancin sollte aus der Beobachtung und allgemeinen unterstützenden Maßnahmen bestehen. Auch wenn keine Informationen speziell über die Anwendung von Hämodialyse zur Behandlung einer Überdosierung vorliegen, ist darauf hinzuweisen, dass in einer Phase-1-Studie bei Patienten mit einer Nierenfunktionsstörung weniger als 6 % der empfohlenen Dalbavancin-Dosis nach einer 3-stündigen Hämodialyse beseitigt wurden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antibiotika zur systemischen Anwendung, Glykopeptid-Antibiotika, ATC-Code: J01XA04.
Wirkmechanismus
Dalbavancin ist ein bakterizides Lipoglykopeptid-Antibiotikum.
Sein Wirkungsmechanismus bei sensiblen Gram-positiven Bakterien beinhaltet die Unterbrechung der Zellwandsynthese durch Bindung an die terminalen D-Alanyl-D-Alanine des Stammpeptids im naszierenden Zellwandpeptidoglycan, was die Kreuzbindung (Transpeptidierung und Transglycosylierung) der Disaccharid-Untereinheiten verhindert und dadurch zum bakteriellen Zelltod führt.
Resistenzmechanismus
Alle Gram-negativen Bakterien sind von Natur aus gegen Dalbavancin resistent.
Die Resistenz gegen Dalbavancin bei Staphylococcus spp. und Enterococcus spp. wird durch VanA bewirkt, einem Genotyp, der zur Modifikation des Ziel-Peptids in der entstehenden Zellwand führt. Basierend auf in vitro-Studien wird die Wirksamkeit von Dalbavancin nicht von anderen Klassen von Vancomycin-Resistenz-Genen beeinflusst.
Die MHK von Dalbavancin sind für Vancomycin-intermediäre Staphylokokken (VISA) höher als für vollständig Vancomycin-sensible Stämme. Wenn die Isolate mit höheren Dalbavancin-MHK stabile Phänotypen aufweisen und mit einer Resistenz gegenüber anderen Glykopeptiden korrelieren, dann wäre der wahrscheinlichste Mechanismus eine Erhöhung der Anzahl von Glykopeptidzielen in entstehendem Peptidoglycan.
Kreuzresistenz zwischen Dalbavancin und anderen Klassen von Antibiotika wurde in in vitro-Studien nicht beobachtet. Methicillin-Resistenz hat keinen Einfluss auf die Wirksamkeit von Dalbavancin.
Wechselwirkungen mit anderen antibakteriellen Wirkstoffen
Bei in vitro-Studien wurde kein Antagonismus zwischen Dalbavancin und anderen häufig verwendeten Antibiotika (d.h. Cefepim, Ceftazidim, Ceftriaxon, Imipenem, Meropenem, Amikacin, Aztreonam, Ciprofloxacin, Piperacillin/Tazobactam und Trimethoprim/Sulfamethoxazol) beobachtet, nachdem gegen 12 Arten von Gram-negativen Krankheitserregern getestet wurde (siehe Abschnitt 4.5).
Grenzwerte der Empfindlichkeitstestung
Die Interpretationskriterien für die Empfindlichkeitstestung in der MHK (minimalen Hemmkonzentration) wurden vom Europäischen Ausschuss für die Untersuchung auf Antibiotikaempfindlichkeit (EUCAST) für Dalbavancin festgelegt und sind hier aufgeführt: <https://www.ema.europa.eu/documents/other/minimum-inhibitory-concentration-mic-breakpoints_en.xlsx>
PK/PD-Beziehungen:
Die bakterizide Wirkung gegen Staphylokokken in vitro ist zeitabhängig bei Serumkonzentrationen von Dalbavancin, ähnlich denjenigen, die bei der empfohlenen Dosis beim Menschen erzielt wurden. Die in vivo-PK/PD-Beziehung von Dalbavancin für S. aureus wurde mit einem neutropenischen Tierinfektionsmodell untersucht. Dieses zeigte, dass die antibakterielle Wirkung von Dalbavancin am besten mit dem Verhältnis zwischen der Fläche unter der Kurve für ungebundene Plasmakonzentrationszeit und der minimalen Hemmkonzentration zu korrelieren scheint (fAUC/MHK).
Klinische Wirksamkeit gegen bestimmte Krankheitserreger
In klinischen Studien wurde die Wirksamkeit gegen die für ABSSSI aufgelisteten Krankheitserreger, die in vitro sensibel für Dalbavancin waren, nachgewiesen:
- Staphylococcus aureus,
- Streptococcus pyogenes,
- Streptococcus agalactiae,
- Streptococcus dysgalactiae,
- Streptococcus anginosus-Gruppe (beinhaltet S. anginosus, S. intermedius und S. constellatus)
Antibakterielle Wirkung gegen andere relevante Krankheitserreger
Die klinische Wirksamkeit gegen die folgenden Krankheitserreger wurde nicht nachgewiesen, obwohl in vitro-Studien darauf hindeuten, dass sie in Abwesenheit von erworbenen Resistenzmechanismen sensibel für Dalbavancin sein würden:
- Streptokokken der Gruppe G
- Clostridium perfringens
- Peptostreptococcus spp.
Kinder und Jugendliche
Dalbavancin wurde bei Kindern und Jugendlichen im Alter von ab Geburt bis unter 18 Jahren mit ABSSSI in einer offenen, randomisierten Studie der Phase 3 mit Vergleichskontrolle beurteilt. Die Studie umfasste 168 Patienten, die mit Dalbavancin behandelt wurden (90 Patienten, die mit einer Einzeldosis Dalbavancin behandelt wurden, sowie 78 Patienten, alle im Alter ab 3 Monaten, die ein Behandlungsschema mit zwei Dosen Dalbavancin erhielten), sowie 30 Patienten, die mit dem Vergleichspräparat behandelt wurden. Das Primärziel war die Beurteilung der Sicherheit und Verträglichkeit von Dalbavancin, Sekundärziele waren die Beurteilung der Wirksamkeit und Pharmakokinetik. Die Wirksamkeit war ein deskriptiver Endpunkt. Die klinische Heilungsrate zum TOC (mITT) betrug 95,1 % (78/82) im Arm mit einer Dosis Dalbavancin, 97,3 % (72/74) im Arm mit zwei Dosen Dalbavancin und 100 % (30/30) im Vergleichsarm.
Die Europäische Arzneimittel-Agentur hat eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen bei ABSSSI gewährt (siehe Abschnitte 4.2 und 5.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik von Dalbavancin wurde bei gesunden Probanden, Patienten und besonderen Bevölkerungsgruppen untersucht. Die systemische Aufnahme von Dalbavancin ist nach Einzeldosen in einem Bereich von 140 bis 1.120 mg dosisproportional, was eine lineare Pharmakokinetik von Dalbavancin zeigt. Nach mehrfachen intravenösen Infusionen, die bei gesunden Erwachsenen einmal wöchentlich für bis zu 8 Wochen (1.000 mg an Tag 1, gefolgt von bis zu 7 wöchentlichen 500 mg Dosen) angewendet wurden, wurde keine Akkumulation von Dalbavancin beobachtet.
Die mittlere terminale Eliminationshalbwertszeit (t1/2) betrug 372 (Bereich von 333 bis 405) Stunden. Die Pharmakokinetik von Dalbavancin wird am besten mit einem Drei-Kompartiment-Modell beschrieben (α- und β-Verteilungsphasen, gefolgt von einer terminalen Eliminationsphase). Somit lag die Verteilungshalbwertszeit (t1/2β), die den größten Teil des klinisch relevanten
Konzentrationszeitprofils bildet, im Bereich von 5 bis 7 Tagen und ist konsistent mit der einmal wöchentlichen Dosierung.
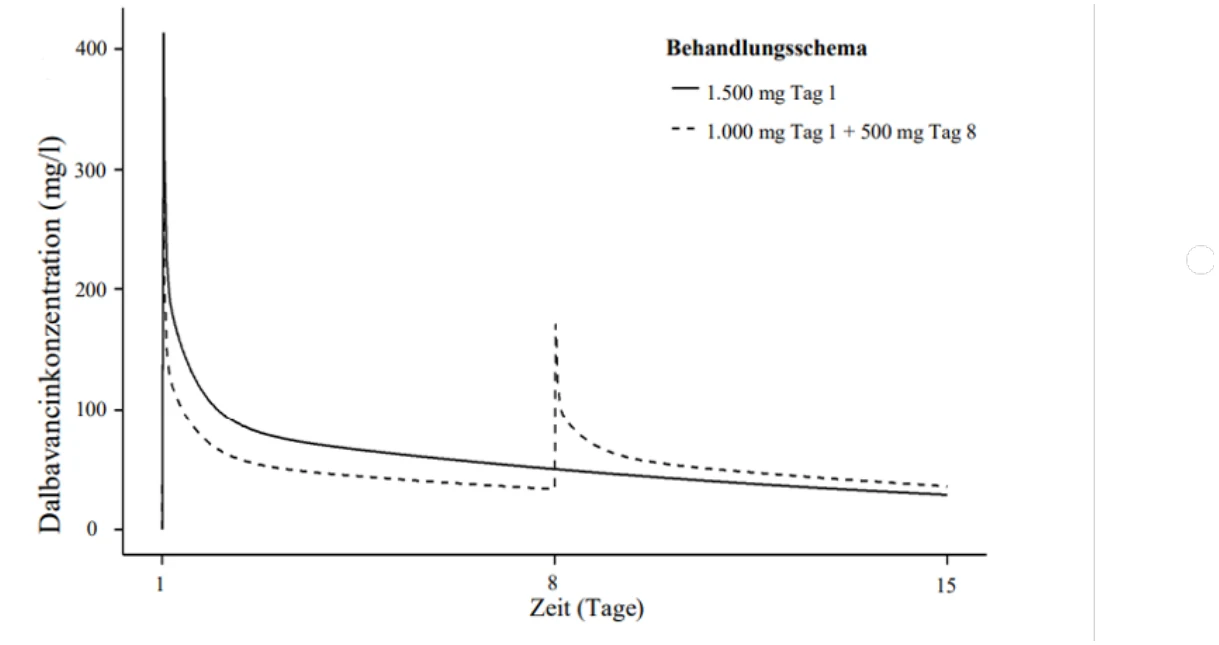
Die erwarteten pharmakokinetischen Parameter von Dalbavancin nach Zwei-Dosen-Schema bzw. Einzel-Dosis-Schema sind in Tabelle 2 unten dargestellt.
Tabelle 2. Mittelwert (SD) der pharmakokinetischen Parameter von Dalbavancin für Erwachsene unter Verwendung der populationsbasierten PK-Analyse1
| Parameter | Zwei Dosen2 | Einzeldosis3 | ||
|---|---|---|---|---|
| Cmax (mg/L) | Tag 1: 281 (52) Tag 8: 141 (26) | Tag 1: 411 (86) | ||
AUC0-Tag14 (mg•h/L) | 18100 (4600) | 20300 (5300) | ||
| CL (L/h) | 0,048 (0,0086) | 0,049 (0.0096) | ||
1 Quelle: DAL-MS-01. 2 1.000 mg an Tag 1 + 500 mg an Tag 8; Probanden von Studie DUR001-303 mit auswertbarer PK-Probe. 3 1.500 mg; Probanden von Studie DUR001-303 mit auswertbarer PK-Probe. | ||||
Die nach dem Zwei-Dosis- bzw. dem Einzel-Dosis-Schema ist in Abbildung 1 dargestellt.
Abbildung 1. Dalbavancin-Plasmakonzentrationen in Abhängigkeit von der Zeit bei einem typischen erwachsenen ABSSSI-Patienten (Simulation unter Verwendung eines populations-pharmakokinetischen Modells) sowohl für das Einzel- als auch für das Zwei-Dosen-Schema.
Verteilung
Die Clearance und das Verteilungsvolumen im Steady-State sind zwischen gesunden Probanden und Patienten mit Infektionen vergleichbar. Das Verteilungsvolumen im Steady-State war ähnlich dem extrazellulären Flüssigkeitsvolumen. Dalbavancin ist reversibel an menschliche Plasmaproteine gebunden, hauptsächlich an Albumin. Die Plasmaproteinbindung von Dalbavancin beträgt 93 % und wird nicht in Abhängigkeit der Wirkstoffkonzentration, Niereninsuffizienz oder Leberinsuffizienz verändert. Nach einer intravenösen Einzeldosis von 1.000 mg bei gesunden Probanden betrug die AUC in der Hautblasenflüssigkeit (gebundenes und ungebundenes Dalbavancin) ca. 60 % des Plasma-AUC an Tag 7 nach der Dosis.
Biotransformation
Im menschlichen Plasma wurden keine signifikanten Mengen von Metaboliten festgestellt. Die Metaboliten Hydroxy-Dalbavancin und Mannosyl-Aglykon wurden im Urin nachgewiesen (< 25 % der angewendeten Dosis). Die Stoffwechselwege, die für die Bildung dieser Metaboliten verantwortlich sind, wurden nicht identifiziert; jedoch sind aufgrund des relativ geringen Beitrags des Metabolismus zur Gesamtelimination von Dalbavancin keine Wechselwirkungen zwischen Arzneimitteln durch Hemmung oder Induktion des Metabolismus von Dalbavancin zu erwarten. Hydroxy-Dalbavancin und Mannosyl-Aglykon zeigen gegenüber Dalbavancin deutlich geringere antibakterielle Wirkungen.
Elimination
Nach Anwendung einer Einzeldosis von 1.000 mg bei gesunden Probanden wurden durchschnittlich 19 % bis 33 % der angewendeten Dalbavancin-Dosis als Dalbavancin und 8 % bis 12 % als Metaboliten-Hydroxy-Dalbavancin im Urin ausgeschieden. Etwa 20 % der angewendeten Dosis wurden in den Fäzes ausgeschieden.
Besondere Bevölkerungsgruppen
Nierenfunktionsstörung
Die Pharmakokinetik von Dalbavancin wurde bei 28 erwachsenen Probanden mit unterschiedlich schweren Nierenfunktionsstörungen und bei 15 übereinstimmenden Kontrollprobanden mit normaler Nierenfunktion untersucht. Nach einer Einzeldosis von 500 mg oder 1.000 mg Dalbavancin war bei Probanden mit leichter (CLCR 50 – 79 ml/min), mittelschwerer (CLCR 30 – 49 ml/min) und schwerer (CLCR < 30 ml/min) Nierenfunktionsstörung die mittlere Plasma-Clearance (CLT) um 11 %, 35 % beziehungsweise 47 % im Vergleich zu Probanden mit normaler Nierenfunktion verringert. Die mittlere AUC bei Probanden mit einer Kreatinin-Clearance < 30 ml/min lag ca. um das 2-fache höher. Die klinische Bedeutung der Verringerung der mittleren Plasma-CLT und des damit verbundenen Anstiegs des AUC0-∞, die in diesen Studien zur Pharmakokinetik von Dalbavancin bei Probanden mit schwerer Nierenfunktionsstörung festgestellt wurden, wurde nicht nachgewiesen. Die Pharmakokinetik von Dalbavancin bei Probanden mit einer Nierenerkrankung im Endstadium, die eine regelmäßige Dialyse (3-mal/Woche) erhielten, war ähnlich wie bei den Probanden mit leichter bis mittelschwerer Nierenfunktionsstörung, und weniger als 6 % der angewendeten Dosis werden nach einer 3-stündigen Hämodialyse beseitigt. Für Dosierungsanweisungen bei erwachsenen Patienten mit Nierenfunktionsstörung siehe Abschnitt 4.2.
Für Kinder und Jugendliche mit schwerer Nierenfunktionsstörung sind keine beobachteten
PK-Daten verfügbar. Die prognostizierte mittlere AUC von Dalbavancin bei Kindern und Jugendlichen mit schwerer Nierenfunktionsstörung (CLCR ≤ 30 ml/min/1,73 m2) war etwa 13–30 % höher im Vergleich zu Kindern und Jugendlichen mit normaler Nierenfunktion, die mit derselben Dosis behandelt wurden, basierend auf populations-pharmakokinetischen Modellen.
Leberinsuffizienz
Die Pharmakokinetik von Dalbavancin wurde bei 17 Probanden mit leichter, mittelschwerer oder schwerer Leberinsuffizienz untersucht und mit 9 entsprechenden gesunden Probanden mit normaler Leberfunktion verglichen. Die mittlere AUC war bei Probanden mit leichter Leberinsuffizienz im Vergleich zu Probanden mit normaler Leberfunktion unverändert; allerdings verringerte sich bei Patienten mit mittelschwerer und schwerer Leberinsuffizienz die mittlere AUC um 28 % beziehungsweise 31 %. Die Ursache und die klinische Bedeutung der verminderten Exposition bei Probanden mit mittelschwerer und schwerer Leberinsuffizienz sind unbekannt. Für Dosierungsanweisungen bei Patienten mit Leberinsuffizienz siehe Abschnitt 4.2.
Geschlecht
Weder bei gesunden Probanden noch bei Patienten mit Infektionen wurden klinisch signifikante geschlechtsbedingte Unterschiede hinsichtlich der Pharmakokinetik von Dalbavancin beobachtet. Eine geschlechtsspezifische Dosisanpassung empfiehlt sich nicht.
Ältere Menschen
Die Pharmakokinetik von Dalbavancin änderte sich mit dem Alter nicht signifikant; daher ist eine altersspezifische Dosisanpassung nicht erforderlich (siehe Abschnitt 4.2). Die Erfahrungen mit Dalbavancin bei älteren Menschen sind eingeschränkt: 276 Patienten ≥ 75 Jahre wurden in klinische Studien der Phasen 2/3 eingeschlossen, von denen 173 Dalbavancin erhielten. Es wurden Patienten im Alter von bis zu 93 Jahren in klinische Studien aufgenommen.
Kinder und Jugendliche
Die Pharmakokinetik von Dalbavancin wurde bei 218 pädiatrischen Patienten [Alter 4 Tage bis 17 Jahre, darunter ein frühgeborener Säugling (Gestationsalter 36 Wochen, n = 1) und Neugeborenen mit normalem Geburtstermin (Gestationsalter 37 bis 40 Wochen; n = 6)] mit Kreatinin-Clearance von 30 ml/min/1,73 m² und höher untersucht. Es gibt nur ungenügende Informationen zur Beurteilung der Exposition gegenüber Dalbavancin bei Kindern und Jugendlichen mit Kreatinin-Clearance unter 30 ml/min/1,73 m2. Die vom Modell prognostizierte Plasma-AUC0-120h von Dalbavancin bei frühgeborenen Säuglingen bei Geburt (Gestationsalter 26 Wochen bis < 37 Wochen) lag bei etwa 60 % des Werts für erwachsene Patienten.
Tabelle 3. Simulierter Mittelwert (SD) der pharmakokinetischen Parameter von Dalbavancin für Kinder, Jugendliche und Erwachsene unter Verwendung der populationsbasierten PK-Analyse1
| Parameter | Früh-geborenes | Neugebo-renes (termin-gerecht) | Junger Säugling | Säugling | Kleinkind | Kind | Jugend-licher | Erwachsener | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Altersbereich | GA 26 bis < 37 Wo-chen | Geburt bis 1 Monat | 1 Monat bis < 3 Monate | 3 Monate bis < 2 Jahre | 2 Jahre bis < 6 Jahre | 6 Jahre bis < 12 Jahre | 12 Jahre bis < 18 Jahre | ≥ 18 Jahre | ||||||||
| Dosis | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 22,5 mg/kg | 18 mg/kg | 18 mg/kg | 1500 mg | ||||||||
| Cmax (mg/l) | 231 (89) | 306 (130) | 306 (130) | 307 (130) | 304 (130) | 259 (110) | 251 (110) | 425 (100) | ||||||||
AUC0-120h (mg·h/l) | 6620 (2000) | 9000 (2900) | 9080 (3000) | 9490 (3100) | 10200 (3200) | 8870 (2900) | 9060 (3100) | 10800 (3200) | ||||||||
| 1 Quelle: DAL-MS-02. | ||||||||||||||||
In allen pädiatrischen Altersgruppen lag der Anteil an Patienten, die die PK/PD-Ziele in Bezug auf in-vivo-Medikamentenaktivität erreichten, bei 90 % oder höher für MHK bis 0,125 mg/l.
5.3 Präklinische Daten zur Sicherheit
Die Dalbavancin-Toxizität wurde nach einer täglichen intravenösen Anwendung über einen Zeitraum von bis zu 3 Monaten bei Ratten und Hunden untersucht. Dosisabhängige Toxizität umfasste Serumchemie und histologische Nachweise von Nieren- und Leberschäden, reduzierten Erythrozyten-Parametern und Reizung der Injektionsstelle. Nur bei Hunden wurden dosisabhängig Infusionsreaktionen, charakterisiert durch Haut-Schwellung und/oder -Rötung (nicht in Verbindung mit der Injektionsstelle), Schleimhautblässe, Salivation, Erbrechen, Sedierung und mäßigen Blutdruckabfall und Anstieg der Herzfrequenz beobachtet. Diese Infusionsreaktionen waren vorübergehend (innerhalb von 1 Stunde nach der Anwendung abgeklungen) und wurden auf Histaminfreisetzung zurückgeführt. Bei juvenilen Ratten entsprach das Dalbavancin-Toxizitätsprofil demjenigen, welches zuvor bei adulten Tieren mit denselben Dosierungen (mg/kg/Tag) beobachtet wurde.
Studien zur Reproduktionstoxizität an Ratten und Kaninchen zeigten keine Hinweise auf eine teratogene Wirkung. Bei Ratten zeigten sich bei Expositionen, die etwa um das 3-fache über der klinischen Exposition lagen, verminderte Fruchtbarkeit und ein erhöhtes Auftreten von Embryo-Letalität, Reduzierungen des Fetalgewichts und der Skelettossifikation und erhöhte Neugeborenensterblichkeit. Bei Kaninchen traten Aborte in Verbindung mit maternaler Toxizität auf, wobei die Expositionen unterhalb des menschlichen Therapiebereichs lagen.
Langzeitstudien zur Karzinogenität wurden nicht durchgeführt. Dalbavancin war in einer Reihe von in vitro- und in vivo-Genotoxizitätstests weder mutagen noch klastogen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Mannitol (Ph.Eur.) (E421)
Lactose-Monohydrat
Salzsäure 36 % (zur pH-Wert-Einstellung)
Natriumhydroxid (zur pH-Wert-Einstellung)
6.2 Inkompatibilitäten
Natriumchlorid-Lösungen könnten eine Ausfällung verursachen und dürfen nicht zur Rekonstitution oder Verdünnung verwendet werden (siehe Abschnitt 6.6).
Dieses Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln oder intravenösen Lösungen gemischt werden.
6.3 Dauer der Haltbarkeit
Trockenes Pulver: 30 Monate
Die chemische und physikalische Stabilität von Dalbavancin Accord, sowohl für das rekonstituierte Konzentrat als auch für die verdünnte Lösung wurde für 48 Stunden bei oder unter 25 °C nachgewiesen. Die Gesamtdauer von der Rekonstitution bis zur Anwendung darf 48 Stunden nicht überschreiten.
Aus mikrobiologischer Sicht sollte das Arzneimittel sofort verwendet werden. Sofern es nicht sofort verwendet wird, liegen die Zeiten und Bedingungen der Aufbewahrung des angebrochenen Arzneimittels vor der Verwendung in der Verantwortung des Anwenders und sollten normalerweise 24 Stunden bei 2 bis 8 °C nicht überschreiten, es sei denn, die Rekonstitution/Verdünnung erfolgte unter kontrollierten und validierten aseptischen Bedingungen. Nicht einfrieren.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Aufbewahrungsbedingungen erforderlich.
Aufbewahrungsbedingungen nach Rekonstitution und Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
50-ml-Durchstechflasche (Typ-I-Glas) mit Chlorbutyl-Gummistopfen und einer Aluminiumdichtung mit grünem Polypropylen-Flip-Off-Verschluss.
Jede Packung enthält 1 Durchstechflasche.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Dalbavancin Accord muss mit sterilem Wasser für Injektionszwecke rekonstituiert und anschließend mit 50 mg/ml (5 %) GlucoseInfusionslösung verdünnt werden.
Die Dalbavancin Accord -Durchstechflaschen sind für den einmaligen Gebrauch bestimmt.
Anweisungen zur Rekonstitution und Verdünnung
Für die Rekonstitution und Verdünnung von Dalbavancin Accord müssen aseptische Bedingungen eingehalten werden.
- 1.
Der Inhalt jeder Durchstechflasche muss rekonstituiert werden, indem langsam 25 ml Wasser für Injektionszwecke zugegeben werden.
Nicht schütteln. Um ein Aufschäumen zu verhindern, die Durchstechflasche abwechselnd vorsichtig schwenken und umdrehen, bis deren Inhalt vollständig gelöst ist. Die Rekonstitutionszeit kann bis zu 5 Minuten betragen
- 2. Das rekonstituierte Konzentrat in der Durchstechflasche enthält 20 mg/ml Dalbavancin
- 3. Das rekonstituierte Konzentrat muss eine klare, farblose bis gelbe Lösung und frei von sichtbaren Partikeln sein.
- 4. Das rekonstituierte Konzentrat muss weiter mit 50 mg/ml (5 %) Glucose-Infusionslösung verdünnt werden
- 5. Zum Verdünnen muss das entsprechende Volumen von 20 mg/ml-Konzentrat aus der Durchstechflasche in einen Infusionsbeutel oder eine Infusionsflasche, die 50 mg/ml (5 %) Glucose-Infusionslösung enthält, übertragen werden. Zum Beispiel: 25 ml des Konzen-trats enthalten 500 mg Dalbavancin.
- 6. Nach der Verdünnung muss die Infusionslösung eine endgültige Konzentration von 1 bis 5 mg/ml Dalbavancin aufweisen
- 7. Die Infusionslösung muss eine klare, farblose bis gelbe Lösung und frei von sichtbaren Partikeln sein
- 8. Wenn Schwebstoffe oder eine Verfärbung festgestellt werden, muss die Lösung entsorgt werden.
Dalbavancin Accord darf nicht mit anderen Arzneimitteln oder intravenösen Lösungen gemischt werden. Lösungen mit Natriumchlorid könnten eine Ausfällung verursachen und dürfen NICHT zur Rekonstitution oder Verdünnung verwendet werden.
Die Kompatibilität des rekonstituierten Dalbavancin Accord -Konzentrats wurde nur mit einer 50 mg/ml (5 %) Glucose-Infusionslösung nachgewiesen.
Wenn eine gemeinsame Infusionsleitung verwendet wird, um neben Dalbavancin Accord weitere Arzneimittel anzuwenden, muss die Leitung vor und nach jeder Dalbavancin Accord -Infusion mit einer Glucose-Infusionslösung (5 %) gespült werden.
Anwendung bei Kindern und Jugendlichen
Bei Kindern und Jugendlichen kann die Dosis von Dalbavancin Accord je nach Alter und Gewicht des Kindes bis zu einer Maximaldosis von 1.500 mg variieren. Die erforderliche Dosis rekonstituierter Dalbavancin-Lösung muss gemäß den obigen Anweisungen basierend auf dem Gewicht des Kindes von der Durchstechflasche in einen Infusionsbeutel oder eine Infusionsflasche, die 50 mg/ml (5 %) Glucose-Infusionslösung enthält, übertragen werden. Die verdünnte Lösung muss eine endgültige Dalbavancin-Konzentration von 1 bis 5 mg/ml aufweisen.
Tabelle 4 unten enthält Informationen für die Vorbereitung einer Infusionslösung mit einer endgültigen Konzentration von 2 mg/ml oder 5 mg/ml (ausreichend für die meisten Szenarien) zur Verabreichung über eine Spritzenpumpe, zum Erzielen einer Dosis von 22,5 mg/kg bei pädiatrischen Patienten im Alter zwischen 3 und 12 Monaten mit einem Gewicht zwischen 3 und 12 kg. Abweichende Konzentrationen können vorbereitet werden, die endgültige Konzentration muss jedoch im Bereich zwischen 1 und 5 mg/ml Dalbavancin liegen. Zur Bestätigung der Berechnungen kann Tabelle 4 herangezogen werden. Die angegebenen Werte sind Näherungswerte. Es muss beachtet werden, dass die Tabelle NICHT alle möglichen berechneten Dosen für jede Altersgruppe enthält, aber verwendet werden kann, um das ungefähre Volumen näherungsweise zu bestimmen und die Berechnung zu verifizieren.
Tabelle 4. Präparation von Dalbavancin Accord (endgültige Infusionskonzentration von 2 mg/ml oder 5 mg/ml, zu verabreichen über eine Spritzenpumpe) für pädiatrische Patienten im Alter von 3 bis 12 Monaten (Dosis 22,5 mg/kg)
| Patienten-gewicht (kg) | Dosis (mg) zum Erzielen von 22,5 mg/kg | Aus der Durchstechflasche zu entnehmendes Volumen (ml) an rekonstituierter Dalbavancinlösung (20 mg/ml) | Zum Mischen hinzuzugebendes Volumen (ml) an verdünnter Glukoselösung 50 mg/ml (5 %) | Endgültige Dalbavancin-Infusions-konzentration | Gesamtvolumen, dosiert über eine Spritzenpumpe (ml) |
|---|---|---|---|---|---|
| 3 | 67,5 | 10 ml | 90 ml | 2 mg/ml | 33,8 |
| 4 | 90,0 | 45,0 | |||
| 5 | 112,5 | 56,3 | |||
| 6 | 135,0 | 67,5 | |||
| 7 | 157,5 | 78,8 | |||
| 8 | 180,0 | 90,0 | |||
| 9 | 202,5 | 20 ml | 60 ml | 5 mg/ml | 40,5 |
| 10 | 225,0 | 45,0 | |||
| 11 | 247,5 | 49,5 | |||
| 12 | 270,0 | 54,0 |
Entsorgung
Nicht verwendete Reste der rekonstituierten Lösung entsorgen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Accord Healthcare B.V.
Winthontlaan 200
3526 KV UTRECHT
Niederlande
8. ZULASSUNGSNUMMER
7013034.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG
28.11.2024
10. STAND DER INFORMATION
03/2025
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig