


Fachinformation - Fibryga 2 g
1. BEZEICHNUNG DES ARZNEIMITTELS
Fibryga 2 g Pulver und Lösungsmittel zur Herstellung einer Injektions-/Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Humanes Fibrinogen
Jede Flasche Fibryga enthält 2 g humanes Fibrinogen. Nach Rekonstitution mit 100 ml Wasser für Injektionszwecke enthält Fibryga ca. 20 mg/ml humanes Fibrinogen.
Die Menge an gerinnungsfähigem Protein wird entsprechend der Monografie des Europäischen Arzneibuchs für humanes Fibrinogen bestimmt.
Hergestellt aus dem Plasma menschlicher Spender.
Sonstige Bestandteile mit bekannter Wirkung: bis zu 264 mg (11,5 mmol) Natrium pro Flasche.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver und Lösungsmittel zur Herstellung einer Injektions-/Infusionslösung.
Das Pulver ist weiß oder blassgelb, hygroskopisch und von fein- bis grobkörniger Konsistenz.
Das Lösungsmittel ist eine klare und farblose Flüssigkeit.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Behandlung und perioperative Prophylaxe von Blutungsepisoden bei Patienten mit kongenitaler Hypo- oder Afibrinogenämie mit Blutungsneigung.
Als Komplementärtherapie bei der Behandlung von unkontrollierten schwerwiegenden Blutungen bei Patienten mit erworbener Hypofibrinogenämie im Verlauf eines chirurgischen Eingriffs.
4.2 Dosierung und Art der Anwendung
Die Behandlung ist unter der Überwachung eines Arztes einzuleiten, der über Erfahrung in der Behandlung von Blutgerinnungsstörungen verfügt.
Dosierung
Dosierung und Dauer der Substitutionstherapie hängen von der Schwere der Erkrankung, der Lokalisation und dem Umfang der Blutung sowie vom klinischen Zustand des Patienten ab.
Die individuelle Dosierung ist auf Grundlage des (funktionalen) Fibrinogenspiegels zu berechnen. Menge und Häufigkeit der Anwendung werden individuell für den einzelnen Patienten durch regelmäßige Messung des Fibrinogenspiegels im Plasma, durch kontinuierliche Überwachung des klinischen Zustands des Patienten und durch Überwachung anderer gleichzeitig angewandter Substitutionstherapien bestimmt.
Bei größeren chirurgischen Eingriffen ist eine präzise Überwachung der Substitutionstherapie durch Gerinnungstests unbedingt erforderlich.
- 1. Prophylaxe bei Patienten mit kongenitaler Hypo- oder Afibrinogenämie und bekannter Blutungsneigung.
Um übermäßige Blutungen bei chirurgischen Eingriffen zu verhindern, wird eine prophylaktische Behandlung empfohlen, um den Fibrinogenspiegel auf 1 g/l anzuheben und auf diesem Wert zu halten, bis die Hämostase unter Kontrolle ist, und auf über 0,5 g/l zu halten, bis die Wundheilung abgeschlossen ist.
Für einen chirurgischen Eingriff oder zur Behandlung einer Blutungsepisode wird die Dosis wie folgt berechnet:
Dosis (mg/kg Körpergewicht) = (Zielspiegel [g/l] – gemessener Spiegel [g/l])
0,018 (g/l pro mg/kg Körpergewicht)
Die nachfolgende Dosierung (Injektionsdosen und -häufigkeit) erfolgt auf Grundlage des klinischen Zustands des Patienten und der Laborergebnisse.
Die biologische Halbwertszeit von Fibrinogen beträgt 3-4 Tage. Daher ist bei fehlendem Verbrauch eine wiederholte Behandlung mit humanem Fibrinogen in der Regel nicht erforderlich. Aufgrund der Akkumulation bei wiederholter Verabreichung zur Prophylaxe sind die Dosis und Häufigkeit der Gabe auf Grundlage der therapeutischen Ziele des Arztes für den jeweiligen Patienten zu bestimmen.
Kinder und Jugendliche
Für einen chirurgischen Eingriff oder zur Behandlung einer Blutungsepisode wird die Dosis für Jugendliche gemäß der vorstehend beschriebenen Formel für Erwachsene berechnet, während die Dosis für Kinder unter 12 Jahren wie folgt zu berechnen ist:
Dosis (mg/kg Körpergewicht) = (Zielspiegel [g/l] – gemessener Spiegel [g/l])
0,014 (g/l pro mg/kg Körpergewicht)
Die nachfolgende Dosierung erfolgt auf Grundlage des klinischen Zustands des Patienten und der Laborergebnisse.
Ältere Patienten
In klinischen Studien mit Fibryga waren keine Patienten ab 65 Jahren eingeschlossen, so dass keine endgültige Aussage darüber gemacht werden kann, ob diese Patienten anders auf die Behandlung ansprechen als jüngere Patienten.
- 2. Behandlung von Blutungen
Blutungen bei Patienten mit kongenitaler Hypo- oder Afibrinogenämie
Blutungsepisoden werden gemäß den vorstehenden Formeln für Erwachsene/Jugendliche bzw. Kinder behandelt, um den Fibrinogenspiegel im Plasma auf den empfohlenen Zielwert von 1 g/l anzuheben. Der Fibrinogenspiegel muss auf diesem Wert gehalten werden, bis die Hämostase unter Kontrolle ist.
Blutungen bei Patienten mit erworbenem Fibrinogenmangel
Erwachsene
Im Allgemeinen werden initial 1-2 g verabreicht mit nachfolgenden Infusionen nach Bedarf. Bei schwerwiegenden Blutungen z.B. bei größeren Operationen, können größere Mengen an Fibrinogen (4-8 g) erforderlich sein.
Kinder und Jugendliche
Die Dosierung wird nach dem Körpergewicht und der klinischen Notwendigkeit bestimmt, beträgt aber normalerweise 20-30 mg/kg.
Art der Anwendung
Intravenöse Infusion oder Injektion.
Fibryga ist bei Patienten mit kongenitaler Hypo- oder Afibrinogenämie langsam intravenös mit einer empfohlenen maximalen Infusionsgeschwindigkeit von 5 ml/min zu verabreichen, bei Patienten mit erworbenem Fibrinogenmangel mit einer empfohlenen maximalen Infusionsgeschwindigkeit von 10 ml/min.
Hinweise zur Rekonstitution des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Thromboembolie
Es besteht ein Thromboserisiko, wenn Patienten mit angeborenem oder erworbenem Fibrinogenmangel mit humanem Fibrinogen behandelt werden, insbesondere bei hohen Dosen oder wiederholter Gabe. Patienten, die humanes Fibrinogen erhalten, sollten engmaschig auf Anzeichen oder Symptome einer Thrombose überwacht werden.
Bei Patienten mit koronarer Herzkrankheit oder Myokardinfarkt in der Anamnese, Patienten mit Lebererkrankung, peri- oder postoperativen Patienten, Neugeborenen oder Patienten mit einem Risiko thromboembolischer Ereignisse oder disseminierter intravaskulärer Gerinnung muss der potenzielle Nutzen einer Behandlung mit Fibrinogen aus humanem Blutplasma gegen das Risiko thromboembolischer Komplikationen abgewogen werden. Vorsicht und eine engmaschige Überwachung sind geboten.
Erworbene Hypofibrinogenämie ist mit niedrigen Plasmakonzentrationen aller Gerinnungsfaktoren (nicht nur Fibrinogen) und Gerinnungshemmern assoziiert. Daher sollte eine Behandlung mit Blutprodukten, die Gerinnungsfaktoren enthalten, erwogen werden. Eine sorgfältige Überwachung des Gerinnungssystems ist notwendig.
Allergische oder anaphylaktoide Reaktionen
Wenn allergische oder anaphylaktoide Reaktionen auftreten, muss die Injektion/Infusion sofort gestoppt werden. Im Falle eines anaphylaktischen Schocks muss die standardmäßige medizinische Schockbehandlung durchgeführt werden.
Natriumgehalt
Dieses Arzneimittel enthält bis zu 264 mg Natrium pro Flasche, entsprechend 13,2 % der von der WHO für einen Erwachsenen empfohlenen maximalen Tageszufuhr von 2 g Natrium. Dies ist bei Patienten zu berücksichtigen, die eine kontrollierte natriumarme Diät einhalten müssen.
Virussicherheit
Standardmaßnahmen zur Vorbeugung von Infektionen, die sich durch den Einsatz von Arzneimitteln ergeben, die aus menschlichem Blut oder Blutplasma hergestellt sind, schließen die Auswahl der Spender und das Screening der einzelnen Spenden und Plasmapools auf spezifische Infektionsmarker sowie effektive Schritte zur Inaktivierung/Entfernung von Viren im Herstellungsverfahren ein. Dennoch kann bei der Verabreichung von Arzneimitteln, die aus menschlichem Blut oder Blutplasma hergestellt wurden, die Möglichkeit der Übertragung von Krankheitserregern nicht völlig ausgeschlossen werden. Dies gilt auch für bislang unbekannte oder neu aufgetretene Viren und andere Pathogene.
Die getroffenen Maßnahmen werden als wirksam angesehen für umhüllte Viren wie z. B. das humane Imundefizienzvirus (HIV), das Hepatitis B-Virus (HBV) und das Hepatitis C-Virus (HCV) sowie für das nicht umhüllte Hepatitis A-Virus (HAV). Die getroffenen Maßnahmen sind bei nicht umhüllten Viren wie dem Parvovirus B19 möglicherweise von begrenztem Wert. Parvovirus-B19-Infektionen können für schwangere Frauen (fetale Infektion) und für Personen mit Immunschwäche oder verstärkter Erythropoese (z. B. hämolytische Anämie) schwerwiegende Folgen haben.
Bei Patienten, die regelmäßig bzw. wiederholt mit aus humanem Plasma gewonnenen Arzneimitteln behandelt werden, sollte eine entsprechende Impfung (Hepatitis A und B) erwogen werden.
Immunogenität
Bei Substitutionstherapien mit Gerinnungsfaktoren bei anderen angeborenen Mangelkrankheiten wurden Antikörperreaktionen beobachtet. Für Fibrinogenkonzentrate liegen aber derzeit keine Daten vor.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es sind keine Wechselwirkungen zwischen Produkten mit humanem Fibrinogen und anderen Arzneimitteln bekannt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Die Sicherheit von Fibryga bei Anwendung während der Schwangerschaft wurde nicht in kontrollierten klinischen Studien untersucht. Die klinische Erfahrung mit Fibrinogenprodukten bei der Behandlung geburtshilflicher Komplikationen lässt keine gesundheitsschädlichen Auswirkungen während der Schwangerschaft oder auf die Gesundheit des Fötus oder Neugeborenen erwarten.
Tierexperimentelle Studien zur Reproduktion wurden mit Fibryga nicht durchgeführt (siehe Abschnitt 5.3). Da der Wirkstoff menschlichen Ursprungs ist, wird er in der gleichen Weise wie das körpereigene Protein des Patienten abgebaut. Es ist nicht zu erwarten, dass diese physiologischen Bestandteile des menschlichen Blutes zu Reproduktionsschäden oder zu Schäden bei dem Fötus führen.
Der Nutzen von Fibryga während der Schwangerschaft muss unter dem Aspekt beurteilt werden, dass klinische Erfahrungen mit Fibrinogenkonzentraten vorliegen, Daten aus kontrollierten klinischen Studien jedoch fehlen.
Stillzeit
Es ist nicht bekannt, ob Fibryga in die Muttermilch übergeht. Aufgrund der Art der Substanz werden jedoch keine Auswirkungen auf das/den gestillte/n Neugeborene/Säugling erwartet.
Daher muss eine Entscheidung darüber, ob eine Behandlung mit Fibryga während der Stillzeit indiziert ist, unter Berücksichtigung des Nutzens des Stillens für das Kind und des Nutzens der Behandlung für die Frau getroffen werden.
Fertilität
Es liegen keine Daten zur Fertilität vor.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Fibryga hat keinen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Es liegen keine belastbaren Daten zu den Häufigkeiten von Nebenwirkungen in klinischen Studien mit diesem Arzneimittel vor.
In klinischen Studien wurden die folgenden Nebenwirkungen berichtet: Pyrexie, Arzneimittelexanthem, Phlebitis und Thrombose.
Die folgenden Nebenwirkungen wurden von Fibryga und anderen Fibrinogenkonzentraten berichtet:
| Standardsystemorganklasse gemäß MedDRA | Nebenwirkungen | Häufigkeit* |
|---|---|---|
| Erkrankungen des Immunsystems: | Allergische oder anaphylaktoide Reaktionen Hautreaktionen | Nicht bekannt |
| Gefäßerkrankungen: | Thromboembolische Episoden (einschließlich Myokardinfarkt und Lungenembolie) (siehe Abschnitt 4.4) Thrombophlebitis | Nicht bekannt |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort: | Anstieg der Körpertemperatur (Pyrexie) | Nicht bekannt |
* Die Häufigkeit ist nicht bekannt, da sie nicht aus den verfügbaren Daten berechnet werden konnte. Leichte Pyrexie und Hautreaktionen in klinischen Studien waren Einzelfälle. Allergische oder anaphylaktoide Reaktionen, thromboembolische Episoden (einschließlich Myokardinfarkt und Lungenembolie) sowie Thrombophlebitis sind Klasseneffekte.
Hinweise zur Sicherheit hinsichtlich übertragbarer Erreger, siehe Abschnitt 4.4.
Kinder und Jugendliche:
Es wurden 26 Patienten im Alter von 1 bis unter 18 Jahren in die Sicherheitsanalyse bei kongenitalem Fibrinogenmangel eingeschlossen: 12 Jugendliche im Alter von 12 bis unter 18 Jahren, 8 Kinder zwischen 6 und unter 12 Jahren sowie 6 Kinder im Alter von 1 bis unter 6 Jahren.
Das allgemeine Sicherheitsprofil ist bei Erwachsenen, Jugendlichen und Kindern gleich.
Es liegen keine Daten zur Anwendung von Fibryga bei pädiatrischen Patienten mit erworbenem Fibrinogenmangel vor.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem
Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel,
Paul-Ehrlich-Institut
Paul-Ehrlich-Str. 51-59
63225 Langen
Tel: +49 6103 77 0
Fax: +49 6103 77 1234
Website: www.pei.de
anzuzeigen.
4.9 Überdosierung
Zur Vermeidung von Überdosierungen sind während der Therapie regelmäßige Kontrollen des Fibrinogenspiegels im Plasma angezeigt (siehe 4.2).
Im Falle einer Überdosierung besteht ein erhöhtes Risiko für thromboembolische Komplikationen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihämorrhagika, Fibrinogen, ATC-Code: B02BB01
Humanes Fibrinogen (Gerinnungsfaktor I) wird in Anwesenheit von Thrombin, aktiviertem Gerinnungsfaktor XIII (FXIIIa) und Calciumionen in ein stabiles und elastisches dreidimensionales Fibrinnetz umgewandelt.
Die Gabe humanen Fibrinogens erhöht den Fibrinogenspiegel im Plasma und kann den Blutgerinnungsdefekt bei Patienten mit Fibrinogenmangel vorübergehend korrigieren.
In einer offenen, prospektiven, randomisierten, kontrollierten, zweiarmigen pharmakokinetischen Cross-Over-Einzeldosisstudie der Phase 2 bei 22 Patienten mit kongenitalem Fibrinogenmangel (Afibrinogenämie) (siehe Abschnitt 5.2) wurde außerdem die maximale Gerinnselfestigkeit (Maximum Clot Firmness, MCF) als Surrogatmarker für die hämostatische Wirksamkeit bestimmt (FORMA-01). Die MCF wurde mittels Thrombelastometrie (ROTEM) bestimmt. Für jeden Patienten wurde der MCF-Wert vor (Ausgangswert) und eine Stunde nach Gabe einer Einzeldosis Fibryga bestimmt. Die MCF-Werte waren nach der Gabe von Fibryga im Vergleich zum Ausgangszeitpunkt signifikant höher (siehe Tabelle unten).
Tabelle 1: Maximale Gerinnselfestigkeit (MCF, in mm) (ITT-Population) n = 22
| Zeitpunkt | Mittelwert ± SD | Median (Bereich) |
| Vor der Infusion | 0 ± 0 | 0 (0-0) |
| 1 Stunde nach der Infusion | 9,7 ± 3,0 | 10,0 (4,0-16,0) |
| Mittlere Veränderung (Primäranalyse)* | 9,7 ± 3,0 | 10,0 (4,0-16,0) |
MCF = Maximale Gerinnselfestigkeit (Maximum Clot Firmness); ITT = Intention-to-treat.
*p < 0,0001 (95%-Konfidenzintervall 8,37; 10,99)
Es wurde eine prospektive, offene, nicht kontrollierte, multizentrische Studie der Phase 3 (FORMA-02) an 25 Patienten mit kongenitalem Fibrinogenmangel (Afibrinogenämie und Hypofibrinogenämie) in einem Alter von 12 bis 54 Jahren (6 Jugendliche und 19 Erwachsene) durchgeführt. Diese umfasste die Behandlung von 89 Blutungsepisoden und 12 operativen Eingriffen. Der mittels ROTEM und der Fibrinogenspiegel im Plasma bestimmte MCF-Wert war gegenüber dem Ausgangswert signifikant verschieden. Die mediane Dosis von Fibryga pro Infusion zur Behandlung von Blutungsepisoden betrug 57,5 mg/kg und der Median der Gesamtdosis lag bei 59,4 mg/kg. Die mediane Gesamtdosis Fibryga pro Operation betrug 85,8 mg/kg. Die allgemeine hämostatische Wirksamkeit wurde von einem unabhängigen Bewertungsgremium unter Verwendung eines objektiven Wertungssystems für 98,9 % der behandelten Blutungsepisoden und 100 % der Operationen als erfolgreich eingestuft (Wertung als gute oder ausgezeichnete Wirksamkeit).
Eine weitere prospektive, offene, nicht kontrollierte, multizentrische Phase-3-Studie (FORMA-04) wurde an 14 Kindern mit kongenitalem Fibrinogenmangel (Afibrinogenämie und Hypofibrinogenämie) in einem Alter von 1 bis 10 Jahren (6 Kinder unter 6 Jahren und 8 Kinder zwischen 6 und unter 12 Jahren) durchgeführt. Diese umfasste die Behandlung von 10 Blutungsepisoden und 3 operativen Eingriffen sowie die Untersuchung der Pharmakokinetik nach einer Einzeldosis. Der mittels ROTEM und der Fibrinogenspiegel im Plasma bestimmte MCF-Wert war gegenüber dem Ausgangswert signifikant verschieden. Die mediane Dosis von Fibryga pro Infusion zur Behandlung von Blutungsepisoden betrug 70,2 mg/kg und der Median der Gesamtdosis lag bei 73,9 mg/kg. Die mediane Gesamtdosis Fibryga pro Operation betrug 108 mg/kg. Die allgemeine hämostatische Wirksamkeit wurde von einem unabhängigen Bewertungsgremium unter Verwendung eines objektiven Wertungssystems für 100 % der behandelten Blutungsepisoden und der Operationen als erfolgreich eingestuft (Wertung als gute oder ausgezeichnete Wirksamkeit).
Die prospektive, randomisierte, kontrollierte Studie FORMA-05 untersuchte die hämostatische Wirksamkeit und Sicherheit von Fibryga im Vergleich zu Kryopräzipitat als Fibrinogenersatzquelle bei Patienten, die während einer zytoreduktiven Operation zur Behandlung eines extensiven abdominalen malignen Pseudomyxoma Peritonei einen erworbenen Fibrinogenmangel entwickelten. Die Studie schloss 43 erwachsene Patienten in das Per-Protocol (PP)-Analyse-Set ein, 21 mit Fibryga behandelte Patienten und 22 mit Kryopräzipitat behandelte Patienten. Intraoperative Fibrinogensupplementierung wurde präventiv durchgeführt (d.h. 60-90 Minuten nach Operationsbeginn, wenn ein übermäßiger Blutverlust beobachtet wurde, aber bevor ein Blutverlust von 2 Litern auftrat) mit Dosen von 4 g Fibryga oder 2 Pools von 5 Einheiten Kryopräzipitat, bei Bedarf wiederholt. Während der 7,8 ± 1,7 Operationsstunden wurden 6,5 ± 3 g Fibryga (89 ± 39 mg/kg Körpergewicht) bzw. 4,1 ± 2,2 Pools von 5 Einheiten Kryopräzipitat verwendet. Im Median wurden intraoperativ 1 Einheit bzw. 0,5 Einheiten EK an Patienten verabreicht, die mit Fibryga bzw. Kryopräzipitat behandelt wurden, bei einem Median von 0 Einheiten EK während der ersten 24 postoperativen Stunden in beiden Gruppen (siehe untenstehende Tabelle). Während der Studie wurde kein gefrorenes Frischplasma (GFP) oder Thrombozytenkonzentrat transfundiert. Die auf Fibrinogensupplementierung basierende hämostatische Therapie wurde von einem unabhängigen Bewertungsgremium anhand eines objektiven Wertungssystems für beide Gruppen als zu 100% erfolgreich eingestuft.
Tabelle 2: EK* Transfusions-Einheiten intraoperativ und während der ersten postoperativen 24 Stunden (PP-Population)
| Zeitrahmen | Fibryga -Gruppe (n=21) Median (Bereich) | Kryopräzipitat-Gruppe (n=22) Median (Bereich) |
| Intraoperativ | 1 (0-4) | 0,5 (0-5) |
| Erste 24 Stunden nach der Operation | 0 (0-2) | 0 (0-2) |
EK = Erythrozyten-Konzentrat; PP = pro Protokoll.
*Es wurde keine Transfusion mit anderen allogenen Blutprodukten, wie z.B. gefrorenes Frischplasma oder Thrombozytenkonzentrat durchgeführt.
Kinder und Jugendliche
Bei kongenitalem Fibrinogenmangel wurde Fibryga in zwei klinischen Studien (FORMA-02 und FORMA-04) an 20 Patienten im Alter zwischen 1 und unter 18 Jahren verabreicht (6 Jugendliche zwischen 12 und unter 18 Jahren, 8 Kinder von 6 bis unter 12 Jahren und 6 Kinder zwischen 1 und unter 6 Jahren). Die hämostatische Wirksamkeit wurde von einem unabhängigen Bewertungsgremium für alle behandelten Blutungsepisoden (10 Blutungsepisoden bei Jugendlichen, 5 bei Kindern zwischen 6 und unter 12 Jahren und 5 bei Kindern von 1 bis unter 6 Jahren) als erfolgreich eingestuft. Die Prophylaxe für die 4 bei diesen Patienten durchgeführten Operationen (1 bei Jugendlichen und 3 bei Kindern zwischen 1 und unter 6 Jahren) wurde ebenfalls als erfolgreich bewertet.
5.2 Pharmakokinetische Eigenschaften
Humanes Fibrinogen ist ein normaler Bestandteil des menschlichen Plasmas und verhält sich wie körpereigenes Fibrinogen. Die biologische Halbwertszeit von Fibrinogen im Plasma beträgt 3-4 Tage. Fibryga wird intravenös verabreicht und ist sofort in einer der verabreichten Dosis entsprechenden Plasmakonzentration verfügbar.
In einer offenen, prospektiven, randomisierten, kontrollierten, zweiarmigen Cross-Over-Studie der Phase 2 bei 22 Patienten mit kongenitalem Fibrinogenmangel (Afibrinogenämie) im Alter zwischen 12 und 53 Jahren (6 Jugendliche, 16 Erwachsene) wurden die pharmakokinetischen Eigenschaften von Fibryga nach Gabe einer Einzeldosis mit denen eines anderen auf dem Markt befindlichen Fibrinogenkonzentrats bei den gleichen Patienten verglichen (FORMA-01). Jeder Patient erhielt eine intravenöse Einzeldosis von 70 mg/kg Fibryga und dem Vergleichspräparat. Zur Bestimmung der Fibrinogenaktivität wurden vor Beginn der Infusion und bis 14 Tage nach Ende der Infusion Blutproben gesammelt. Die pharmakokinetischen Parameter von Fibryga in der Per-Protocol (PP)-Analyse (n = 21) sind in der nachstehenden Tabelle zusammengefasst.
Tabelle 3: Pharmakokinetische Parameter (n = 21) für die Fibrinogenaktivität (PP-Population*)
| Parameter | Mittelwert ± SD | Bereich |
| Halbwertszeit (h) | 75,9 ± 23,8 | 40,0-157,0 |
| Cmax (mg/dl) | 139,0 ± 36,9 | 83,0-216,0 |
| AUCnorm für Dosis von 70 mg/kg (mg*h/ml) | 113,7 ± 31,5 | 59,7-175,5 |
| Clearance (ml/h/kg) | 0,67 ± 0,2 | 0,4-1,2 |
| Mittlere Verweildauer (h) | 106,3 ± 30,9 | 58,7-205,5 |
| Verteilungsvolumen im Steady State (ml/kg) | 70,2 ± 29,9 | 36,9-149,1 |
* Ein Patient wurde von der PP-Population ausgeschlossen, weil dieser < 90 % der vorgesehenen Dosis von Fibryga und dem Vergleichspräparat erhalten hatte
Cmax = maximale Plasmakonzentration; AUCnorm = für die verabreichte Dosis normalisierte Fläche unter der Kurve; SD = Standardabweichung
Zusätzlich wurde die inkrementelle Wiederfindungsrate (In Vivo Recovery, IVR) aus Spiegeln bis zu 4 Stunden nach der Infusion bestimmt. Die mediane inkrementelle IVR war ein Anstieg um 1,8 mg/dl (Bereich 1,08-2,62 mg/dl) pro mg/kg. Die mediane IVR besagt, dass eine Dosis von 70 mg/kg die Fibrinogenkonzentration im Plasma des Patienten um ca. 125 mg/dl erhöht.
Pharmakokinetik bei besonderen Patientengruppen
Zwischen männlichen und weiblichen Studienteilnehmern wurde hinsichtlich der Fibrinogenaktivität kein statistisch relevanter Unterschied festgestellt.
Kinder und Jugendliche
Im Rahmen der Studie FORMA-02 wurden die pharmakokinetischen Daten von Jugendlichen zwischen 12 und unter 18 Jahren erhoben. In der PP-Analyse wurde bei der Halbwertszeit bei Jugendlichen (n = 5) mit 72,8 ± 16,5 Stunden ein geringer Unterschied gegenüber Erwachsenen (n = 16, 76,9 ± 26,1 Stunden) beobachtet. Die Clearance war in beiden Altersgruppen nahezu identisch und betrug 0,68 ± 0,18 ml/h/kg bzw. 0,66 ± 0,21 ml/h/kg.
Die pharmakokinetischen Eigenschaften von Fibryga wurden in der Studie FORMA-04 an 13 Kindern unter 12 Jahren mit kongenitalem Fibrinogenmangel (Afibrinogenämie) eingehender untersucht. Jeder Patient erhielt eine intravenöse Einzeldosis von 70 mg/kg Fibryga. Die pharmakokinetischen Parameter von Fibryga sind in der nachstehenden Tabelle zusammengefasst. Die mediane inkrementelle IVR war ein Anstieg um 1,4 mg/dl (Bereich 1,3-2,1 mg/dl) pro mg/kg.
Tabelle 4: Pharmakokinetische Parameter (n = 13) für die Fibrinogenaktivität
| Parameter | Mittelwert ± SD | Bereich |
| Halbwertszeit (h)* | 63,3 ± 12,0 | 45,6–91,6 |
| Cmax (mg/dl) | 107,2 ± 16,8 | 93,0–154,0 |
| AUCnorm für Dosis von 70 mg/kg (mg*h/ml)* | 92,0 ± 20,0 | 69,7–134,2 |
| Clearance (ml/h/kg)* | 0,8 ± 0,2 | 0,5–1,0 |
| Mittlere Verweildauer (h)* | 88,0 ± 16,8 | 63,6–126,7 |
| Verteilungsvolumen im Steady State (ml/kg)* | 67,6 ± 7,1 | 52,8–76,8 |
*Berechnet bei 10 von 13 Patienten aufgrund der unzureichenden Anzahl messbarer Werte bei 3 Patienten
IVR = Wiederfindungsrate (In Vivo Recovery); Cmax = maximale Plasmakonzentration; AUCnorm = für die verabreichte Dosis normalisierte Fläche unter der Kurve; SD = Standardabweichung
5.3 Präklinische Daten zur Sicherheit
Die Sicherheit von Fibryga wurde in mehreren präklinischen Studien zur Sicherheitspharmakologie (kardiovaskuläre Wirkungen, thrombogenes Potential) und zur Toxikologie (akute Toxizität, lokale Verträglichkeit) untersucht. Basierend auf diesen Studien lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen. Im Venostase-Test (Wessler-Test) war Fibryga bei Dosen von bis zu 400 mg/kg Körpergewicht nicht thrombogen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Pulver
Argininhydrochlorid
Glycin
Natriumchlorid
Natriumcitrat-Dihydrat
Lösungsmittel
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Das Arzneimittel darf nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
3 Jahre.
Die chemische und physikalische Stabilität nach Rekonstitution wurde für 24 Stunden bei Raumtemperatur (15- 25 °C) gezeigt. Aus mikrobiologischer Sicht sollte das Arzneimittel, sofern die Rekonstitutionsmethode das Risiko einer mikrobiellen Kontamination nicht ausschließt, sofort verwendet werden. Wenn die rekonstituierte Lösung nicht sofort angewendet wird, unterliegen die Aufbewahrungszeiten und -bedingungen der Verantwortung des Anwenders. Nicht im Kühlschrank lagern oder einfrieren. Angebrochene Flaschen sind zu verwerfen.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 25 °C lagern. Nicht einfrieren. Die Flasche im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Rekonstitution des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Jede Packung Fibryga 2 g enthält:
- 2 g humanes Fibrinogen in einer 150-ml-Flasche (Glas Typ II), mit einem Stopfen (Brombutylkautschuk) und einer Verschlusskappe (Aluminium)
- 100 ml Lösungsmittel (Wasser für Injektionszwecke) in einem 100-ml-Fläschchen (Glas Typ II), mit einem Stopfen (Halobutylkautschuk) und einer Verschlusskappe (Aluminium)
- 1 nextaro-Transfersystem
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Allgemeine Hinweise
- Die rekonstituierte Lösung muss nahezu farblos und leicht opaleszierend sein. Keine Lösungen verwenden, die trübe sind oder Ablagerungen aufweisen.
- Fibryga ist nur zur einmaligen Verwendung bestimmt. Kein Bestandteil darf erneut verwendet werden.
- Die chemische und physikalische Stabilität nach Rekonstitution wurde für 24 Stunden bei Raumtemperatur (15- 25 °C) gezeigt. Aus mikrobiologischer Sicht sollte das Arzneimittel, sofern die Rekonstitutionsmethode das Risiko einer mikrobiellen Kontamination nicht ausschließt, sofort verwendet werden. Wenn die rekonstituierte Lösung nicht sofort angewendet wird, unterliegen die Aufbewahrungszeiten und -bedingungen der Verantwortung des Anwenders. Nicht im Kühlschrank lagern oder einfrieren.
Rekonstitution
- 1. Stellen Sie sicher, dass die Flasche mit dem Pulver (Fibryga) und das Fläschchen mit dem Lösungsmittel Raumtemperatur aufweisen. Diese Temperatur sollte während der Rekonstitution beibehalten werden. Wenn zum Aufwärmen ein Wasserbad benutzt wird, muss darauf geachtet werden, dass das Wasser nicht in Kontakt mit den Gummistopfen oder den Verschlusskappen der Behältnisse kommt. Die Temperatur des Wasserbads sollte +37 °C nicht überschreiten.
- 2. Die Verschlusskappen von der Flasche mit dem Pulver (Fibryga) und dem Fläschchen mit dem Lösungsmittel abziehen, um den zentralen Teil des Infusionsstopfens freizulegen. Die Gummistopfen mit einem Alkoholtupfer säubern und anschließend trocknen lassen.
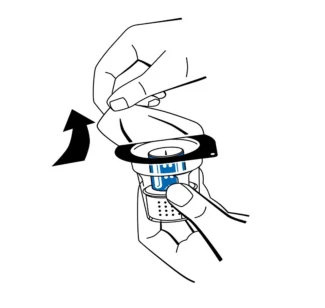
- 3. Die Packung mit dem Transfersystem (nextaro) durch Abziehen des Deckels öffnen (Abb. 1). Das Transfersystem nicht aus der durchsichtigen Blisterpackung nehmen, um die Sterilität zu gewährleisten. Nicht den Dorn berühren.
| Transfer-system | ||
|---|---|---|
| Abb. 1 |
- 4.
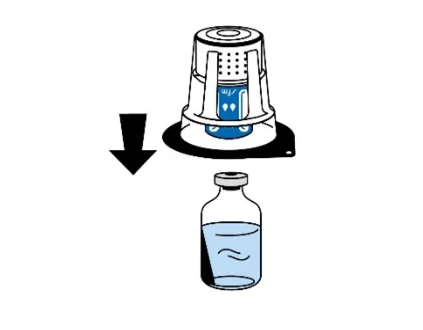
Das Fläschchen mit dem Lösungsmittel auf eine ebene, saubere Fläche stellen und festhalten. Ohne die Blisterpackung zu entfernen, den blauen Teil des Transfersystems auf das Fläschchen mit dem Lösungsmittel aufsetzen. Gerade und fest nach unten drücken, bis es einrastet (Abb. 2). Beim Aufsetzen nicht drehen.
Hinweis: Das Transfersystem muss zuerst auf das Fläschchen mit dem Lösungsmittel und dann auf die Flasche mit dem lyophilisierten Pulver aufgesetzt werden. Andernfalls kommt es zu einem Verlust des Vakuums, und das Lösungsmittel kann nicht überführt werden.
| Fläschchen mit Lösungsmittel | ||
|---|---|---|
| Abb. 2 |
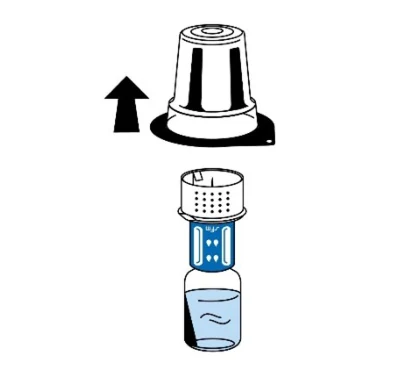
- 5. Das Fläschchen mit dem Lösungsmittel festhalten und die Blisterpackung vorsichtig vom Transfersystem (nextaro) entfernen, indem Sie diese senkrecht nach oben ziehen. Achten Sie darauf, dass das Transfersystem fest mit dem Fläschchen mit dem Lösungsmittel verbunden bleibt (Abb. 3).
| Fläschchen mit Lösungsmittel | ||
|---|---|---|
| Abb. 3 |
- 6.
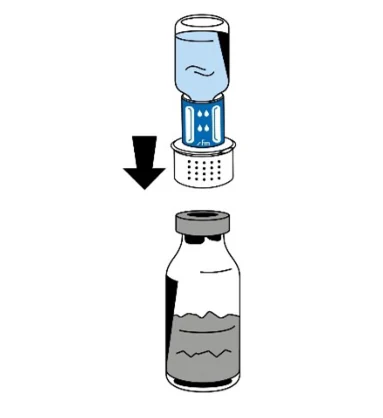
Die Flasche mit dem Pulver (Fibryga) auf eine ebene, saubere Fläche stellen und festhalten. Das Fläschchen mit dem Lösungsmittel und dem daran befestigten Transfersystem ergreifen und auf den Kopf drehen. Den weißen Teil des Transfersystem-Verbindungsstücks auf die Flasche mit
dem Pulver (
Fibryga) setzen und fest nach unten drücken, bis es einrastet (Abb. 4). Beim Aufsetzen nicht drehen. Das Lösungsmittel fließt automatisch in die Flasche mit dem Pulver (Fibryga).
Fläschchen mit Lösungsmittel Fibryga-Flasche | ||
|---|---|---|
| Abb. 4 |
- 7. Die Fibryga-Flasche mit dem daran befestigten Fläschchen mit dem Lösungsmittel vorsichtig schwenken, bis das Pulver vollständig gelöst ist. Die Flasche nicht schütteln, um Schaumbildung zu vermeiden. Das Pulver sollte innerhalb von ca. 5-10 Minuten vollständig gelöst sein. Das Auflösen des Pulvers sollte nicht länger als 20 Minuten dauern. Wenn das Pulver nach 20 Minuten noch nicht vollständig gelöst ist, muss das Arzneimittel verworfen werden.
- 8. In den seltenen Fällen, in denen während der Überführung des WfI ein in der Flüssigkeit schwimmendes, nicht rekonstituiertes Pulver festgestellt wird oder die Rekonstitution unerwartet lange dauert, kann der Auflösungsprozess durch kräftigere horizontale Bewegung der Flasche unterstützt werden.
- 9. Nach Abschluss der Rekonstitution das Transfersystem (blauer Teil) gegen den Uhrzeigersinn in zwei Teile aufdrehen (Abb. 5). Dabei den Luer-Lock-Anschluss am weißen Teil des Transfersystems nicht berühren.
Leeres Fläschchen mit Lösungsmittel Rekonstituierte Fibryga -Flasche | ||
|---|---|---|
| Abb. 5 |
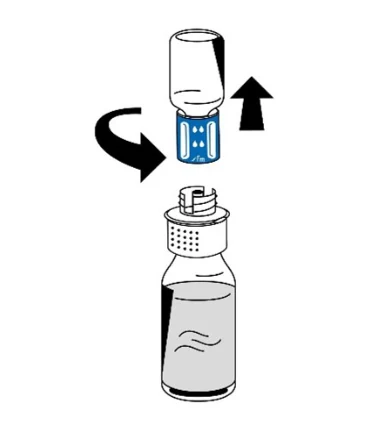
- 10. Das leere Lösungsmittel-Fläschchen zusammen mit dem blauen Teil des Transfersystems entsorgen.
Anwendung
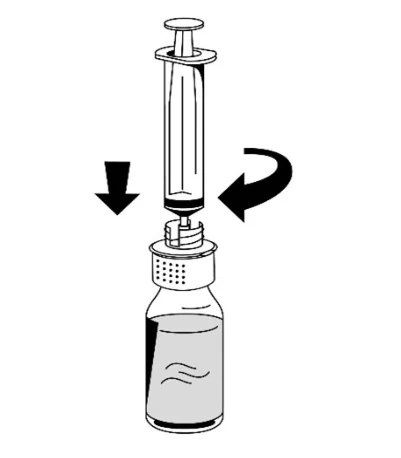
- 1.
Vorsichtig eine Spritze am Luer-Lock-Anschluss auf dem weißen Teil des Transfersystems anbringen (Abb. 6).
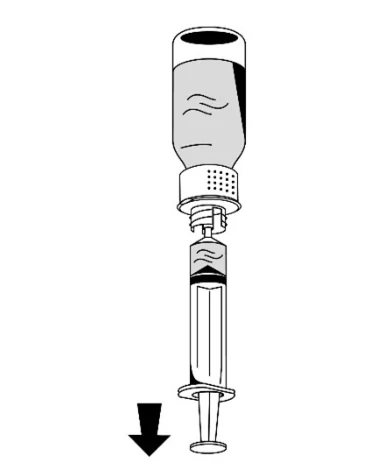
2. Die Fibryga-Flasche auf den Kopf drehen und die Lösung in die Spritze aufziehen (Abb. 7).
| Rekonstituierte Fibryga -Flasche | Rekonstituierte Fibryga -Flasche | ||
|---|---|---|---|
| Abb. 6 | Abb. 7 |
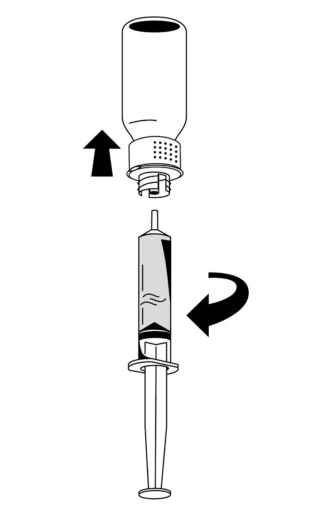
- 3. Nachdem die Lösung aufgezogen wurde, den Spritzenkörper festhalten (der Spritzenkolben zeigt nach unten) und die Spritze vom Transfersystem trennen (Abb. 8).
| Leere Fibryga -Flasche | ||
|---|---|---|
| Abb. 8 |
- 4. Den weißen Teil des Transfersystems zusammen mit der leeren Fibryga-Flasche entsorgen.
Zur intravenösen Verabreichung der rekonstituierten Lösung bei Raumtemperatur wird die Verwendung eines herkömmlichen Infusionssets empfohlen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
OCTAPHARMA GmbH
Elisabeth-Selbert-Str. 11
40764 Langenfeld
E-Mail: info.de@octapharma.com
www.octapharma.de
8. ZULASSUNGSNUMMER
PEI.H.11879.02.1
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 19.05.2026
10. STAND DER INFORMATION
04.2026
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig.
- 12. HERKUNFTSLAND DES BLUTPLASMAS
Deutschland, Estland, Irland, Kroatien, Lettland, Litauen, Luxemburg, Niederlande, Österreich, Polen, Portugal, Schweden, Schweiz, Slowenien, Spanien, Tschechische Republik, Ungarn, USA