


Fachinformation - Riastap 1 g
1. BEZEICHNUNG DES ARZNEIMITTELS
Riastap® 1 g
Pulver zur Herstellung einer Injektions-/Infusionslösung.
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Riastap ist ein Pulver zur Herstellung einer Injektions- oder Infusionslösung zur intravenösen Anwendung und enthält pro Flasche 1 g humanes Fibrinogen.
Das mit 50 ml Wasser für Injektionszwecke rekonstituierte Produkt enthält ca. 20 mg/ml humanes Fibrinogen.
Die Menge an gerinnungsfähigem Fibrinogen wird entsprechend der Ph. Eur. Monographie für humanes Fibrinogen bestimmt.
Sonstige Bestandteile: Natrium bis zu 164 mg (7,1 mmol) pro Flasche.
Die vollständige Auflistung der sonstigen Bestandteile siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver zur Herstellung einer Injektions-/Infusionslösung.
Weißes Pulver
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Behandlung von Blutungen bei Patienten mit kongenitaler Hypo- oder Afibrinogenämie mit Blutungsneigung.
4.2 Dosierung, Art und Dauer der Anwendung
Die Therapie soll unter Aufsicht eines in der Behandlung von Gerinnungsstörungen erfahrenen Arztes erfolgen.
Dosierung
Dosierung und Dauer der Substitutionstherapie richten sich nach dem Schweregrad des Fibrinogenmangels, nach Ort und Ausmaß der Blutung und nach dem klinischen Zustand des Patienten.
Der (funktionale) Fibrinogenspiegel sollte bestimmt werden, um die individuelle Dosierung zu berechnen. Die Dosierung und Häufigkeit der Anwendung sollten für jeden Patienten individuell ermittelt werden durch regelmäßige Bestimmung des plasmatischen Fibrinogenspiegels, sowie durch eine kontinuierliche Überwachung des klinischen Zustandes des Patienten und anderer Substitutionstherapien.
Der normale Fibrinogenspiegel im Plasma liegt im Bereich von 1,5 – 4,5 g/l. Der kritische plasmatische Fibrinogenspiegel, ab welchem Blutungen auftreten können, liegt bei ungefähr 0,5 - 1,0 g/l. Im Falle von größeren chirurgischen Eingriffen ist eine genaue Überwachung der Substitutionstherapie mit Hilfe von spezifischen Blutgerinnungstests unerlässlich.
Initiale Dosis
Wenn der Fibrinogenspiegel des Patienten nicht bekannt ist, beträgt die empfohlene Dosis für eine intravenöse Anwendung 70 mg pro kg Körpergewicht (KG).
Nachfolgende Dosis
Der gewünschte Plasmaspiegel (1 g/l) für kleinere Blutungsereignisse (z.B. Epitaxis, intramuskuläre Blutungen oder Menorrhagie) sollte für mindestens drei Tage aufrecht- erhalten werden. Der gewünschte Plasmaspiegel (1,5 g/l) für größere Blutungsereignisse (z.B. Kopfverletzungen oder intrakranielle Blutungen) sollte für mindestens sieben Tage aufrechterhalten werden.
Fibrinogendosis = [gewünschter Plasmaspiegel (g/l) – gemessener Spiegel ( g/l)]
(mg/kg KG) 0,017 (g/l pro mg/kg KG)
Dosierung bei Neugeborenen, Säuglingen und Kindern
Es liegen begrenzte Daten aus klinischen Studien zur Dosierung von Riastap bei Kindern vor. Daraus, sowie aus langjährigen klinischen Erfahrungen mit Fibrinogenpräparaten, ergibt sich, dass bei der Behandlung von Kindern die gleichen Dosierungsempfehlungen gelten wie bei Erwachsenen.
Art und Dauer der Anwendung
Intravenöse Infusion oder Injektion.
Riastap ist, wie in Abschnitt 6.6 beschrieben, zu lösen. Die gebrauchsfertige Lösung sollte vor der Anwendung auf Raum- oder Körpertemperatur angewärmt werden und langsam intravenös mit einer für den Patienten angenehmen Geschwindigkeit injiziert oder infundiert werden. Die Injektions- oder Infusionsgeschwindigkeit soll ca. 5 ml pro Minute nicht überschreiten.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Es besteht ein Thromboserisiko wenn Patienten mit kongenitalem Mangel mit humanem Fibrinogenkonzentrat behandelt werden, insbesondere bei der Gabe hoher Dosen sowie bei wiederholter Dosierung. Patienten, die humanes Fibrinogenkonzentrat erhalten, sollen engmaschig auf Zeichen oder Symptome einer Thrombose überwacht werden.
Der mögliche Nutzen einer Therapie mit humanem Fibrinogenkonzentrat soll bei Patienten mit koronarer Herzerkrankung oder Myokardinfarkt, Lebererkrankungen, vor und nach Operationen, bei Neugeborenen oder bei Patienten mit Risiko einer Thromboembolie oder Verbrauchskoagulopathie gegen das Risiko thromboembolischer Komplikationen abgewogen werden. Vorsicht und eine enge Überwachung sind ebenfalls geboten.
Bei Auftreten von allergoiden/anaphylaktoiden Reaktionen ist die Injektion/Infusion sofort abzusetzen. Bei einem anaphylaktischen Schock sind die aktuellen medizinischen Richtlinien zur Schockbehandlung zu beachten.
Riastap enthält bis zu 164 mg (7,1 mmol) Natrium pro Flasche. Dies entspricht 11,5 mg (0,5 mmol) Natrium pro kg Körpergewicht des Patienten, wenn die empfohlene initiale Dosis von 70 mg/kg Körpergewicht verabreicht wird. Dies sollte bei Patienten, die eine salzarme Diät einhalten müssen, berücksichtigt werden.
Im Falle einer Substitutionstherapie mit Gerinnungsfaktoren wurden bei anderen kongenitalen Mangelerkrankungen Antikörperreaktionen beobachtet. Zur Zeit liegen hierzu aber keine Daten für Fibrinogen vor.
Virussicherheit
Standardmethoden zur Vermeidung von Infektionskrankheiten, die im Rahmen der An-wendung von aus menschlichem Blut oder Plasma hergestellten Arzneimitteln auftreten können, umfassen die Auswahl der Spender, die Prüfung jeder einzelnen Spende und jedes Plasmapools auf spezifische Marker für Infektionen, sowie die Einbeziehung effektiver
Herstellungsschritte zur Inaktivierung/Eliminierung von Viren. Trotz dieser Maßnahmen kann die Möglichkeit der Übertragung von Erregern bei der Anwendung von aus mensch-lichem Blut oder Plasma hergestellten Arzneimitteln nicht vollständig ausgeschlossen werden. Dies gilt auch für bisher unbekannte Viren und andere Pathogene.
Die getroffenen Maßnahmen werden als wirksam angesehen für umhüllte Viren wie z.B. HIV, HBV und HCV sowie für die nicht umhüllten Viren HAV und Parvovirus B19.
Für Patienten, die regelmäßig Präparate aus menschlichem Blut oder Plasma erhalten, wird grundsätzlich eine Impfung gegen Hepatitis A und B empfohlen.
Es wird auf die Dokumentationspflicht gemäß Transfusionsgesetz hingewiesen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es sind bisher keine Wechselwirkungen von humanem Fibrinogenkonzentrat mit anderen Arzneimitteln bekannt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft:
Reproduktionsstudien mit Tieren wurden mit Riastap nicht durchgeführt (siehe Abschnitt 5.3). Da der Wirkstoff humaner Natur/Herkunft ist, wird er in der gleichen Weise wie das körpereigene Protein des Patienten abgebaut. Es ist nicht zu erwarten, daß diese physiologischen Bestandteile des menschlichen Blutes zu Nebenwirkungen bei der Fortpflanzung oder dem Foetus führen.
Die Sicherheit von Riastap in der Schwangerschaft wurde nicht in kontrollierten klinischen Studien geprüft.
Klinische Erfahrungen mit Fibrinogenkonzentrat bei der Behandlung von geburtshilflichen Komplikationen lassen darauf schließen, dass keine schädlichen Auswirkungen auf den Verlauf der Schwangerschaft oder auf die Gesundheit des Fötus oder Neugeborenen zu erwarten sind.
Stillzeit:
Es ist nicht bekannt ob Riastap über die Muttermilch ausgeschieden wird. Die Anwendung von Riastap bei stillenden Frauen wurde nicht in klinischen Studien untersucht.
Ein Risiko für den Säugling kann nicht ausgeschlossen werden. Es muß entschieden werden, ob das Stillen abgebrochen werden soll oder die Riastap-Behandlung abgebrochen bzw. darauf verzichtet werden soll. Dabei sollen der Nutzen des Stillens für das Kind und der Nutzen der Therapie für die Frau gegeneinander abgewogen werden.
Fertilität:
Es liegen keine Daten zur Fertilität vor.
4.7 Auswirkung auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Riastap hat keinen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Tabellarische Aufstellung der Nebenwirkungen
Die Tabelle kombiniert die Nebenwirkungen, die während klinischer Studien beobachtet wurden, mit Post-Marketing-Erfahrungen. Die Häufigkeiten in der Tabelle unten, basieren auf Analysen aus zwei firmengesponserten, Placebo-kontrollierten klinischen Studien zur Aortenchirurgie mit oder ohne andere chirurgische Maßnahmen [BI3023_2002 (N=61) und BI3023_3002 (N=152)] und wurden entsprechend der nachfolgenden Konventionen berechnet: sehr häufig (≥1/10); häufig (≥ 1/100 und < 1/10); gelegentlich (≥ 1/1000 und < 1/100); selten (≥ 1/10.000 und < 1/1000); sehr selten (< 1/10.000). Für spontane Post-Marketing gemeldete Nebenwirkungen wurde die Häufigkeit als nicht bekannt eingestuft.
Da diese Studien nur in der begrenzten Population der Aortenchirurgie durchgeführt wurden, ist es möglich, dass die Nebenwirkungen, die in diesen Studien beobachtet wurden, nicht den Häufigkeiten entsprechen, die in der klinischen Praxis beobachtet werden. Für Nebenwirkungen in klinischen Situationen außerhalb der Studienindikation, sind die Häufigkeiten nicht bekannt.
| MedDRA Systemorganklasse | Nebenwirkung | Häufigkeit (In Aortenchirurgie mit oder ohne andere chirurgische Maßnahmen) |
|---|---|---|
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fieber | Sehr häufig |
| Erkrankungen des Immunsystems | Anaphylaktische Reaktionen (inklusive anaphylaktischer Schock) | Gelegentlich |
| Allergische Reaktionen (einschließlich generalisierte Urtikaria, Nesselsucht, Atemnot, Angioödem, Tachykardie, Übelkeit, Erbrechen, Schüttelfrost, Fieber, Engegefühl in der Brust, | Nicht bekannt | |
| Husten, Hypotonie) | ||
| Gefäßerkrankungen | Thromboembolisches Ereignis* | Häufig** |
* In Einzelfällen mit tödlichem Ausgang.
** Basierend auf den Resultaten von zwei klinischen Studien (Aortenchirurgie mit oder ohne andere chirurgische Maßnahmen), war die zusammengefasste Häufigkeit von Thromboembolien bei mit Fibrinogen behandelten Probanden niedriger (N=8, 7,4 %) als in der Plazebogruppe. (N=11, 10,4 %).
Informationen zur Virussicherheit siehe Abschnitt “4.4.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Str. 51-59, 63225 Langen, Tel: +49 6103 770, Fax: +49 6103 77 1234, Webseite: www.pei.de anzuzeigen.
4.9 Überdosierung
Zur Vermeidung von Überdosierungen sind regelmäßige Kontrollen des Fibrinogenplasmaspiegels während der Therapie angezeigt (siehe 4.2).
Im Falle einer Überdosierung besteht ein erhöhtes Risiko thromboembolischer Komplikationen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihämorrhagika, humanes Fibrinogen,
ATC-Code: B02B B01
Humanes Fibrinogen (Gerinnungsfaktor I) wird unter dem Einfluss von Thrombin, aktiviertem Gerinnungsfaktor XIII (F XIIIa) und Calciumionen zu einem festen, belastbaren dreidimensionalen Fibrinnetz umgewandelt.
Die Gabe von humanem Fibrinogenkonzentrat bewirkt einen Anstieg des Fibrinogenspiegels, und kann vorübergehend den Gerinnungsdefekt bei Patienten mit Fibrinogenmangel korrigieren.
Die pivotale Phase II Studie untersuchte die Pharmakokinetik von Einzeldosen (siehe Abschnitt 5.2 Pharmakokinetische Eigenschaften) und lieferte Wirksamkeitsdaten anhand der Bestimmung des MCF (maximale Gerinnselfestigkeit) Wertes als Surrogatendpunkt sowie Daten zur Sicherheit.
Für jeden Studienteilnehmer wurde der MCF-Wert vor (baseline) und eine Stunde nach Gabe einer Einzeldosis von 70 mg/kg Körpergewicht Riastap bestimmt. Riastap zeigte einen wirksamen Anstieg des thrombelastometrisch gemessenen MCF Wertes bei Patienten mit kongenitalem Fibrinogenmangel (Afibrinogenämie). Die blutstillende Wirksamkeit bei akuten Blutungen, und derenKorrelation mit MCF, werden aktuell in einer postmarketing Studie bestätigt.
5.2 Pharmakokinetische Eigenschaften
Humanes Fibrinogen ist ein normaler Bestandteil des menschlichen Plasmas und verhält sich wie körpereigenes Fibrinogen. Im Plasma liegt die biologische Halbwertszeit von Fibrinogen bei 3 bis 4 Tagen. Beim Abbau im Organismus verhält sich Riastap wie das körpereigene Fibrinogen.
Riastap wird intravenös appliziert und ist sofort in einer der Dosierung entsprechenden Plasmakonzentration verfügbar.
Eine pharmakokinetische Studie untersuchte die Pharmakokinetik vor und nach einer Einfachgabe von humanem Fibrinogenkonzentrat bei Patienten mit Afibrinogemie. Diese prospektive, offene, unkontrollierte, Multicenterstudie umfasste 5 Frauen und 10 Männer im Alter von 8 bis 61 Jahren (2 Kinder, 3 Jugendliche, 10 Erwachsene). Die mediane Dosierung betrug 77,0 mg/kg KG (Bereich 76,6 – 77,4 mg/kg).
Zur Bestimmung der Fibrinogenaktivität vor Beginn der Infusion bis 14 Tage nach Ende der Infusion wurden Blutproben von 15 Patienten (davon waren 14 Patienten auswertbar) gesammelt. Zusätzlich wurde die inkrementelle in vivo Recovery (IVR; d.h. der maximale Anstieg des Fibrinogenplasmaspiegels pro mg/kg KG Dosis) aus Spiegeln bis zu 4 Stunden nach der Infusion bestimmt. Die mediane inkrementelle IVR war 1,7 (Bereich 1,30 – 2,73) mg/dl pro mg/kg KG. Die nachfolgende Tabelle zeigt die pharmakokinetischen Ergebnisse:
Pharmakokinetische Ergebnisse für Fibrinogenaktivität
| Parameter (n=14) | Mittelwert ± SD | Median (Bereich) | ||||
| t1/2 [h] | 78,7 ± 18,13 | 77,1 (55,73-117,26) | ||||
| Cmax [g/L] | 1,4 ± 0,27 | 1,3 (1,00-2,10) | ||||
| AUC für Dosis von 70 mg/kg [h•mg/ml] | 124,3 ± 24,16 | 126,8 (81,73-156,40) | ||||
| Extrapolierter Teil der AUC [%] | 8,4 ± 1,72 | 7,8 (6,13-12,14) | ||||
| Cl [ml/h/kg] | 0,59 ± 0,13 | 0,55 (0,45-0,86) | ||||
| MRT [h] | 92,8 ± 20,11 | 85,9 (66,14-126,44) | ||||
| Vss [ml/kg] | 52,7 ± 7,48 | 52,7 (36,22-67,67) | ||||
| IVR [mg/dl pro mg/kg KG] | 1,8 ± 0,35 | 1,7 (1,30 – 2,73) | ||||
t1/2 = terminale Halbwertszeit h = Stunde Cmax = maximale Fibrinogenkonzentration im Plasma nach 4 Stunden AUC = Fläche unter der Plasmakonzentrationskurve Cl = Clearance MRT = mittlere Verweildauer Vss = Verteilungsvolumen bei steady state SD = Standardabweichung IVR = In vivo Recovery KG = Körpergewicht | ||||||
5.3 Präklinische Daten zur Sicherheit
Nicht-klinische Daten aus konventionellen Studien zur Sicherheitspharmakologie und Toxikologie geben keine Hinweise für besondere Gefährdungen für den Menschen.Präklinische Studien mit wiederholten Dosisgaben (chronische Toxizität, Kanzerogenität, Reproduktionstoxizität) können in herkömmlichen Tiermodellen nicht sinnvoll durchgeführt werden, da aufgrund der Verabreichnung heterologer humaner Proteine Antikörper gebildet werden.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Human Albumin,
L-Argininhydrochlorid,
Natriumhydroxid (zur Einstellung des pH-Wertes),
Natriumchlorid,
Natriumcitrat.
6.2 Inkompatibilitäten
Dieses Arzneimittel darf nicht mit anderen Arznei-, Verdünnungs- oder Lösungsmitteln außer den im Abschnitt 6.6 genannten, vermischt werden. Ein Standard-Infusionsset wird zur intravenösen Anwendung der bei Raumtemperatur rekonstituierten Lösung empfohlen.
6.3 Dauer der Haltbarkeit
3 Jahre.
Die physiko-chemische Stabilität für das gelöste Produkt ist für 8 Stunden bei Raum-temperatur (bis max. 25 °C) belegt. Aus mikrobiologischer Sicht sollte das gelöste Produkt sofort nach Lösung verbraucht werden. Falls das gelöste Produkt nicht sofort angewendet wird, soll eine Aufbewahrung 8 Stunden bei Raumtemperatur (max. 25 °C) nicht überschreiten. Das gelöste Produkt nicht im Kühlschrank aufbewahren.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 25°C lagern. Nicht einfrieren! Die Flasche in der geschlossenen Faltschachtel aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
Flasche aus farblosem Glas (Typ II Ph. Eur.), verschlossen mit einem latex-freien Gummistopfen (Bromobutyl) und versiegelt mit einer Aluminium/Kunststoff-Bördelkappe.
Packung mit 1 g (Abbildung 1)
- 1. Eine Flasche enthält 1 g humanes Fibrinogen
- 2. Filter: Pall® Syringe Filter
- 3. Entnahme-Dorn: Mini-Spike® Dispensing Pin
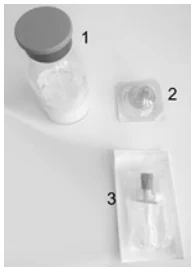
Abbildung 1
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Allgemeine Hinweise
- Zubereitung und Entnahme müssen unter aseptischen Bedingungen erfolgen.
- Rekonstituiertes Produkt sollte vor der Anwendung auf Partikel und Verfärbungen visuell überprüft werden. • Die Lösung sollte annähernd farblos bis gelblich, klar bis leicht opaleszent und pH-neutral sein. Trübe Lösungen oder Lösungen mit Rückständen (Niederschlägen/Partikeln) sind nicht zu verwenden.
Zubereitung
- Lösungsmittel und Pulver in ungeöffneten Behältnissen auf Raum- oder Körper-temperatur erwärmen (nicht über 37° C).
- Die Zubereitung von Riastap erfolgt mit Wasser für Injektionszwecke (50 ml, nicht beigefügt).
- Vor der Zubereitung des Präparates sollten die Hände gewaschen oder Handschuhe verwendet werden.
- Kappe der Riastap-Flasche entfernen, um den Mittelpunkt des Infusionsstopfens freizulegen.
- Oberfläche des Infusionsstopfens mit antiseptischer Lösung desinfizieren und trocknen lassen.
- Lösungsmittel kann nun mittels eines geeigneten Überleitungsgerätes in die Infusions-flasche überführt werden. Dabei ist sicherzustellen, dass das Pulver vollständig benetzt wird.
- Die Flasche mit kreisenden Bewegungen schwenken, bis das Pulver gelöst und die Lösung gebrauchsfertig ist. Kräftiges Schütteln mit Schaumbildung ist zu vermeiden. Im Allgemeinen löst sich das Pulver innerhalb von etwa 5 Minuten auf. Es sollte nicht länger als 15 Minuten dauern, bis es sich vollständig aufgelöst hat.
Öffnen des Plastikblisters, der den Entnahme-Dorn (Mini-Spike® Dispensing Pin) enthält und mit dem Produkt mitgeliefert wird (Abbildung 2).
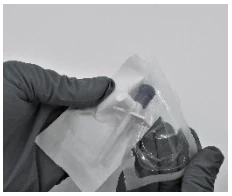
Abbildung 2
Den mitgelieferten Entnahme-Dorn in den Stopfen des zubereiteten Präparates einführen (Abbildung 3).
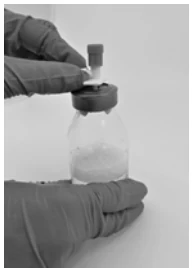
Abbildung 3
- Wenn der Entnahme-Dorn eingeführt ist, die Kappe entfernen. Sobald die Kappe entfernt wurde, die freigelegte Oberfläche nicht mehr berühren. •
Den Blister des mitgelieferten Filters (Pall® Syringe Filter) öffnen (Abbildung 4). 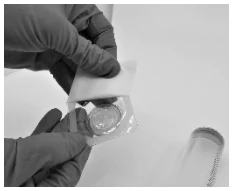
Abbildung 4
Die Spritze auf den Filter drehen (Abbildung 5)
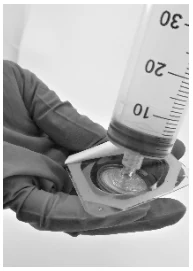
Abbildung 5
Die Spritze mit dem montierten Filter auf den Entnahme-Dorn drehen (Abbildung 6).
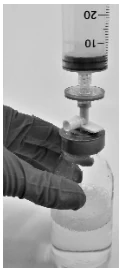
Abbildung 6
Das zubereitete Präparat in die Spritze überleiten (Abbildung 7).
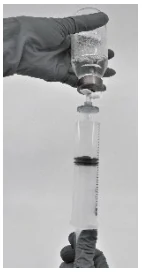
Abbildung 7
- Wenn der Vorgang beendet ist, den Filter, den Entnahme-Dorn sowie die leere Flasche von der Spritze entfernen, entsprechend entsorgen und mit der Anwendung wie gewohnt fortfahren.
- Das zubereitete Präparat soll möglichst sofort verabreicht werden (siehe Abschnitt 6.3).
- Es ist darauf zu achten, dass kein Blut in die gefüllte Spritze gelangt.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
CSL Behring GmbH
- Emil-von-Behring-Str. 76 35041 Marburg
- Verkauf Deutschland Philipp-Reis-Str. 2 65795 Hattersheim Tel.: +49 6190 75 84810
8. ZULASSUNGSNUMMERN
Riastap® 1 g Zul.-Nr.: PEI.H.04771.01.1
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
- 3. Dezember 2009
10. STAND DER INFORMATION
September 2024
- 11.
HERKUNFTSLÄNDER DES BLUTPLASMAS
Belgien, Deutschland, Luxemburg, Ungarn, USA
- 12.
VERSCHREIBUNGSSTATUS
Verschreibungspflichtig