


Fachinformation - ILUVIEN 190 Mikrogramm intravitreales Implantat im Applikator
1. BEZEICHNUNG DES ARZNEIMITTELS
ILUVIEN 190 Mikrogramm intravitreales Implantat im Applikator
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jedes Implantat enthält 190 Mikrogramm Fluocinolonacetonid.
Vollständige Auflistung der sonstigen Bestandteile siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Intravitreales Implantat im Applikator.
Hellbraunes, zylindrisches Implantat mit einer Größe von etwa 3,5 mm x 0,37 mm.
Implantat-Applikator mit einer Injektionsnadel 25 Gauge (G).
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
ILUVIEN ist zur Behandlung von Sehstörungen in Verbindung mit chronischem diabetischem Makulaödem (DMÖ) indiziert, das auf verfügbare Therapien nur unzureichend anspricht (siehe Abschnitt 5.1).
ILUVIEN ist zur Prävention eines Rückfalls bei rezidivierender, nicht infektiöser Uveitis welche den hinteren Augenabschnitt betrifft indiziert (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Dosierung
Die empfohlene Dosis ist ein ILUVIEN Implantat in das betroffene Auge. Die gleichzeitige Anwendung an beiden Augen wird nicht empfohlen (siehe Abschnitt 4.4).
Jedes ILUVIEN-Implantat setzt für bis zu 36 Monate Fluocinolonacetonid frei.
Diabetisches Makulaödem
Nach 12 Monaten kann ein weiteres Implantat eingesetzt werden, wenn bei dem Patienten eine Sehverschlechterung auftritt oder in Verbindung mit einem rezidivierenden oder verschlimmerten diabetischen Makulaödem die Netzhautdicke zunimmt (siehe Abschnitt 5.1).
Eine erneute Behandlung sollte nur dann in Betracht gezogen werden, wenn der potenzielle Nutzen das Risiko rechtfertigt.
Mit ILUVIEN sollten nur Patienten behandelt werden, die auf eine vorherige Laserphotokoagulationstherapie oder andere verfügbare Therapien für diabetisches Makulaödem nur unzureichend angesprochen haben.
Nicht infektiöse Uveitis welche den hinteren Augenabschnitt betrifft:
Es liegen keine Daten vor, die eine erneute Behandlung von Patienten mit einem zusätzlichen Implantat unterstützen, wenn es zur Prävention eines Rückfalls bei rezidivierender, nicht infektiöser Uveitis welche den hinteren Augenabschnitt betrifft eingesetzt wird.
Kinder und Jugendliche
Es gibt im Anwendungsgebiet diabetisches Makulaödem (DMÖ) keinen relevanten Nutzen von intravitreal angewendetem Fluocinolonacetonid bei Kindern und Jugendlichen.
Die Sicherheit und Wirksamkeit des Arzneimittels bei [der Behandlung von] Uveitis bei Kindern und Jugendlichen ist nicht erwiesen.
Spezielle Populationen
Bei älteren Patienten und bei Patienten mit Nieren- oder Leberfunktionsstörungen ist keine Dosierungsanpassung erforderlich.
Art der Anwendung
NUR ZUR INTRAVITREALEN ANWENDUNG.
ILUVIEN ist nur zur intravitrealen Anwendung bestimmt und muss von einem Facharzt für Augenheilkunde angewendet werden, der über Erfahrung mit intravitrealen Injektionen verfügt. Das Einsetzen des intravitrealen Implantats muss unter kontrollierten aseptischen Bedingungen erfolgen; dazu gehört die Verwendung steriler Handschuhe, eines sterilen Abdecktuchs und eines sterilen Lidspekulums (oder eines entsprechenden Instruments). Vor dem Einsetzen muss eine adäquate Anästhesie durchgeführt und ein Breitband-Mikrobizid angewendet werden.
Der Vorgang zur Injektion von Iluvien ist wie folgt:
- 1. Präoperativ können nach dem Ermessen des behandelnden Augenarztes antibiotische Augentropfen angewendet werden.
- 2. Unmittelbar vor der Injektion wird an der Injektionsstelle (empfohlen wird der inferotemporale Quadrant) eine Lokalanästhesie durchgeführt, entweder in Form eines Tropfens mit anschließender Anwendung eines mit Anästhetikum getränkten Wattestäbchens oder als subkonjunktivale Anwendung eines geeigneten Anästhetikums.
- 3. Zwei bis drei Tropfen eines geeigneten lokalen Antiseptikums werden lokal im unteren Fornix angewendet. Die Lider können mit einem Wattestäbchen abgerieben werden, das zuvor mit einem geeigneten lokalen Antiseptikum getränkt wurde. Ein steriles Lidspekulum platzieren. Den Patienten nach oben schauen lassen und ein mit einem geeigneten Antiseptikum getränktes Wattestäbchen an der Injektionsstelle anwenden. Vor der Injektion von ILUVIEN 30-60 Sekunden warten, bis das lokale Antiseptikum getrocknet ist.
- 4. Die Außenseite der Verpackungsschale kann nicht als steril betrachtet werden. Eine Assistenzperson (nicht steril) sollte die Schale aus dem Karton herausnehmen und Schale und Deckel auf Beschädigungen untersuchen. Falls Beschädigungen vorliegen, die Einheit nicht benutzen. Falls die Einheit einwandfrei ist, sollte die Assistenzperson den Deckel von der Schale abziehen, ohne dabei die Innenfläche zu berühren.
- 5. Durch das Sichtfenster des Applikators prüfen, dass sich ein Arzneimittelimplantat im Applikator befindet.
- 6.
Den Applikator aus der Schale nehmen; dabei müssen sterile Handschuhe getragen werden. Nur die sterile Oberfläche und der Applikator dürfen berührt werden.
- Die Schutzkappe sollte erst unmittelbar vor der ILUVIEN-Injektion von der Nadel abgezogen werden.
Vor der Injektion muss die Applikatorspitze oberhalb der Horizontalen (leicht nach oben) gehalten werden, um sicherzustellen, dass das Implantat im Applikator korrekt positioniert ist.
- 7. Um die zusammen mit dem Implantat eingebrachte Menge an Luft so gering wie möglich zu halten, erfolgt der Anwendungsvorgang in zwei Schritten. Vor der Injektion der Nadel in das Auge den Knopf sanft bis zum ersten Anschlag (den längs der Führung liegenden, gerundeten schwarzen Markierungen) schieben. Den Knopf am ersten Anschlagspunkt loslassen, so dass er in die Position „UP“ gelangt. Bitte benutzen Sie diese Einheit nicht, falls der Knopf nicht in die Position „UP“ gebracht werden kann.
- 8. Die optimale Platzierung des Implantats ist unterhalb der Sehnervenpapille, hinter dem Augenäquator. Mit Hilfe eines Tastzirkels einen Punkt 4 Millimeter inferotemporal vom Limbus abmessen.
- 9. Vorsichtig die Schutzkappe von der Nadel abziehen und überprüfen, dass die Nadelspitze nicht verbogen ist.
- 10. Vorsichtig die Bindehaut verschieben, damit die Einstichstellen im Konjunktival- und Skleralgewebe nach dem Herausziehen der Nadel nicht übereinander liegen. Es ist sorgfältig darauf zu achten, dass die Nadel nicht mit dem Lidrand oder den Wimpern in Kontakt kommt. Die Nadel in das Auge einführen. Zum Platzieren des Implantats den in der Position „UP“ befindlichen Knopf weiter bis zum Anschlag nach vorne drücken und die Nadel herausziehen. Hinweis: Sicherstellen, dass der Knopf bis zum Anschlag geschoben ist, bevor die Nadel herausgezogen wird.
- 11. Das Lidspekulum entfernen und mittels indirekter Ophthalmoskopie prüfen, ob das Implantat richtig platziert wurde, eine adäquate Perfusion der Zentralarterie der Netzhaut vorhanden ist und keine anderen Komplikationen aufgetreten sind. Die Sichtbarkeit des Implantats kann eventuell durch leichten Druck auf die Sklera verbessert werden. Die Untersuchung sollte unmittelbar nach der Injektion eine Prüfung der Perfusion des Sehnervenkopfs einschließen. Eine sofortige Messung des intraokulären Drucks (IOD) kann nach dem Ermessen des Augenarztes ebenfalls durchgeführt werden.
Nach dem Eingriff müssen die Patienten auf potenzielle Komplikationen wie Endophthalmitis, erhöhter intraokulärer Druck, Netzhautablösung und Glaskörperblutungen oder Ablösungen und okuläre Hypotonie (bis zu 8 Tage nach dem Eingriff beobachtet) überwacht werden. Zwei bis sieben Tage nach der Injektion des Implantats ist eine biomikroskopische Untersuchung mit Tonometrie durchzuführen.
Es wird empfohlen, die Patienten danach mindestens vierteljährlich auf mögliche Komplikationen zu überwachen, da das Fluocinolonacetonid über einen längeren Zeitraum von etwa 36 Monaten abgegeben wird (siehe Abschnitt 4.4).
4.3 Gegenanzeigen
Bei vorbestehendem Glaukom oder bei aktiver oder vermuteter Infektion des Auges oder der Periokularregion, einschließlich der meisten Viruserkrankungen der Hornhaut oder Bindehaut, wie aktive epitheliale Herpes-simplex-Keratitis (dendritische Keratitis), Vaccinia, Varizellen, mykobakterieller
Infektion und Pilzerkrankungen, ist die Anwendung eines intravitrealen Implantats mit ILUVIEN kontraindiziert.
ILUVIEN ist kontraindiziert bei Patienten mit:
- Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
- infektiöser Uveitis
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Intravitreale Injektionen sind mit Endophthalmitis, erhöhtem oder vermindertem intraokulären Druck, Netzhautablösung und Glaskörperblutung oder Ablösung in Verbindung gebracht worden. Die Patienten sollten angewiesen werden, alle auf Endophthalmitis hinweisenden Symptome unverzüglich zu melden. Eine Überwachung der Patienten in den zwei bis acht Tagen nach der Injektion kann die frühzeitige Erkennung und Behandlung von okulären Infektionen, vermindertem oder erhöhtem intraokulären Druck oder sonstigen Komplikationen ermöglichen. Es wird empfohlen, den intraokulären Druck danach mindestens vierteljährlich zu überwachen.
Die intravitreale Anwendung von Corticosteroiden kann Katarakt, erhöhten intraokulären Druck und Glaukom verursachen und das Risiko von Sekundärinfektionen erhöhen.
Die Unbedenklichkeit und Wirksamkeit von ILUVIEN bei der gleichzeitigen Anwendung an beiden Augen ist nicht geprüft worden. Es wird empfohlen, Implantate nicht bei derselben Visite in beide Augen zu injizieren. Eine gleichzeitige Behandlung beider Augen wird nicht empfohlen, solange die systemische und okuläre Reaktion des Patienten auf das erste Implantat nicht bekannt ist.
Sehstörung
Bei der systemischen und topischen Anwendung von Corticosteroiden können Sehstörungen auftreten. Wenn ein Patient mit Symptomen wie verschwommenem Sehen oder anderen Sehstörungen vorstellig wird, sollte eine Überweisung des Patienten an einen Augenarzt zur Bewertung möglicher Ursachen in Erwägung gezogen werden; diese umfassen unter anderem Katarakt, Glaukom oder seltene Erkrankungen, wie z. B. zentrale seröse Chorioretinopathie (CSC), die nach der Anwendung systemischer oder topischer Corticosteroide gemeldet wurden.
Phase-3-Studien bei diabetischem Makulaödem (FAME)
80% aller mit Fluocinolonacetonid behandelten phaken Probanden unterzogen sich einer Katarakt-OP (siehe Abschnitt 4.8). Phake Probanden sollten nach der Behandlung engmaschig bezüglich Kataraktanzeichen überwacht werden.
38% der mit Fluocinolonacetonid behandelten Probanden benötigten eine Behandlung mit IOD-senkenden Arzneimitteln (siehe Abschnitt 4.8). Fluocinolonacetonid sollte bei Patienten mit einem hohen prätherapeutischen intraokulären Druck mit Vorsicht angewendet und der IOD streng überwacht werden. Falls es zu Erhöhungen des IOD kommt, die nicht auf eine IOD-senkende Medikation oder IOD-senkende Verfahren ansprechen, kann das ILUVIEN-Implantat per Vitrektomie entfernt werden.
Es gibt nur begrenzte Erfahrungen mit der Wirkung, die Fluocinolonacetonid im Anschluss an eine Vitrektomie auf die Augen hat. Nach einer Vitrektomie dürfte die Arzneimittel-Clearance wahrscheinlich beschleunigt sein, ein Einfluss auf die Konzentrationen im Fließgleichgewicht wird jedoch nicht erwartet. Die Wirkungsdauer des Implantats könnte dadurch verkürzt werden.
Es wurden 24 % der Patienten in der Placebo-Gruppe zu irgendeinem Zeitpunkt entweder mit Antikoagulanzien oder mit Thrombozytenaggregationshemmern behandelt. In der mit ILUVIEN behandelten Gruppe waren es dagegen 27 % der Patienten. Bei Patienten, die begleitend zur ILUVIEN-Behandlung oder innerhalb von 30 Tagen nach Behandlungsabschluss koagulationshemmende Arzneimittel oder Thrombozytenaggregationshemmer erhalten hatten, traten Bindehauteinblutungen geringfügig häufiger auf als bei den Placebo-behandelten Patienten (0,5 % mit Placebo gegenüber 2,7 % mit ILUVIEN). Das einzige andere Ereignis, das bei den mit ILUVIEN behandelten Patienten häufiger berichtet wurde, waren Komplikationen bei der Augenoperation (0 % mit Placebo gegenüber 0,3 % mit ILUVIEN).
Phase-3-Uveitis-Studien
Bei einigen in den Uveitis Studien mit einem intravitrealen Fluocinolonacetonid-Implantat behandelten Patienten wurde eine Kataraktoperation durchgeführt. Phake Patienten sollten nach der Behandlung engmaschig bezüglich Kataraktanzeichen überwacht werden.
Zusätzlich trat bei einigen Patienten erhöhter intraokulärer Druck auf, der eine Behandlung mit IOD senkenden Medikamenten erforderlich machte.
Einige in den Studien mit Fluocinolonacetonid behandelte Patienten entwickelten eine Hypotonie, die innerhalb weniger Tage nach der Behandlung, bei vielen am Tag 1, begann und meist innerhalb 1 Woche nach dem Einsetzen abklang. Es wird empfohlen, Patienten unmittelbar nach und innerhalb von zwei bis acht Tagen nach der Injektion auf erhöhten oder verminderten IOD zu überwachen
Bei der Behandlung von Patienten mit Uveitis ist es sehr wichtig, mögliche infektiöse Ursachen der Uveitis vor Beginn der Therapie mit ILUVIEN auszuschließen.
Es besteht die Möglichkeit, dass, besonders bei Patienten mit einer fehlenden hinteren Linsenkapsel oder einem hinteren Kapseldefekt oder -riss nach intraokularen Eingriffen, das Implantat in die vordere Augenkammer wandert. Unbehandelt kann eine Wanderung des Implantats zu einem Hornhautödem führen und in schweren Fällen eine Hornhautverletzung verursachen, die eine Hornhauttransplantation erforderlich macht. Patienten, die über Sehstörungen klagen, sollten beurteilt werden, um eine frühzeitige Diagnose und Behandlung der Implantatwanderung zu ermöglichen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Es liegen nur begrenzte Erfahrungen mit der intravitrealen Anwendung von Fluocinolonacetonid bei Schwangeren vor. Tierexperimentelle Studien liefern nur unzureichende Daten bezüglich der Reproduktionstoxizität von intravitreal angewendetem Fluocinolonacetonid (siehe Abschnitt 5.3). Obwohl Fluocinolonacetonid nach lokaler, intraokulärer Behandlung systemisch nicht nachweisbar ist, ist Fluocinolonacetonid dennoch ein potentes Corticosteroid und selbst sehr niedrige Spiegel systemischer Exposition könnten ein Risiko für den sich entwickelnden Fötus darstellen. Daher sollte aus Sicherheitsgründen die Anwendung von ILUVIEN während der Schwangerschaft vermieden werden.
Stillzeit
Systemisch angewendetes Fluocinolonacetonid wird in die Muttermilch ausgeschieden. Obwohl für stillende Frauen eine sehr geringe systemische Exposition gegenüber intravitreal angewendetem Fluocinolonacetonid zu erwarten ist, muss, unter Berücksichtigung des Nutzens des Stillens für das Kind und des Therapienutzens für die Mutter, abgewogen werden, ob das Stillen beendet oder auf die ILUVIEN-Behandlung verzichtet werden soll.
Fertilität
Es sind keine Daten zur Auswirkung auf die Fertilität verfügbar. Auswirkungen auf die männliche oder weibliche Fruchtbarkeit sind jedoch unwahrscheinlich, da die systemische Exposition gegenüber Fluocinolonacetonid nach intravitrealer Anwendung sehr gering ist.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
ILUVIEN hat geringe Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Nach der Anwendung von ILUVIEN kann die Sehfähigkeit vorübergehend vermindert sein. Daher sollten die Patienten kein Fahrzeug führen und keine Maschinen bedienen, bis die Symptome zurückgegangen sind.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Diabetisches Makulaödem
In den klinischen FAME-Studien wurde intravitreal angewendetes Fluocinolonacetonid an 768 Probanden (375 in der 0,2 µg/Tag-ILUVIEN-Gruppe; 393 in der 0,5 µg/Tag-Gruppe) mit diabetischem Makulaödem beurteilt. Zu den am häufigsten gemeldeten unerwünschten Arzneimittelwirkungen gehörten Katarakt-OP, Katarakt und erhöhter intraokulärer Druck.
In den Studien der Phase 3 benötigten 38,4 % der mit ILUVIEN behandelten Patienten eine IOD-senkende Medikation und 4,8 % benötigten einen operativen Eingriff zur IOD-Senkung. Ähnlich war die Anwendung von IOD-senkender Medikation bei Patienten, die zwei oder mehr Behandlungen mit ILUVIEN erhalten hatten.
In den Studien der Phase 3 trat bei den mit ILUVIEN behandelten Patienten in zwei Fällen Endophthalmitis auf. Dies entspricht einer Vorkommensrate von 0,2 % (2 Fälle dividiert durch 1.022 Injektionen).
Die Mehrzahl der Patienten in den klinischen FAME-Studien erhielt lediglich ein Implantat (siehe Abschnitt 5.1), dabei sind die langfristigen Sicherheitsauswirkungen bei einem Verbleiben des nicht biologisch abbaubaren Implantats im Auge nicht bekannt. In den klinischen FAME-Studien zeigen die 3-Jahres-Daten, dass Ereignisse wie Katarakt, erhöhter intraokulärer Druck und kleine Partikel oder Punkte beim Sehen (fliegende Mücken) bei Patienten, die 2 oder mehr Implantate erhalten hatten, nur geringfügig häufiger auftraten. Es wird angenommen, dass dies eher auf die erhöhte Arzneimittel-Exposition zurückzuführen ist als auf das Implantat selbst. In vorklinischen Studien gab es außer Linsenveränderungen bei Kaninchen, die 2-4 Implantate über 24 Monate erhalten hatten, keine Hinweise auf vermehrte Sicherheitsprobleme. Das Implantat besteht aus Polyimid und ähnelt im Wesentlichen der Haptik einer Intraokularlinse. Daher wird erwartet, dass es im Auge inert bleibt.
Nicht infektiöse Uveitis des hinteren Augenabschnittes
Das Sicherheitsprofil für die nicht infektiöse Uveitis welche den hinteren Augenabschnitt betrifft basiert auf zwei 36-monatigen pivotalen Uveitis-Studien (PSV-FAI-001 und PSV-FAI-005). Für PSV-FAI-001 sind zurzeit Daten für 36 Monate und für PSV-FAI-005 Daten für 12 Monate verfügbar. Zu den am häufigsten berichteten unerwünschten Arzneimittelwirkungen gehörten erhöhter intraokulärer Druck, Katarakt und Bindehautblutung. Weniger häufige, jedoch schwerwiegendere Nebenwirkungen waren Blutung der Sehnervenpapille und Netzhautablösungen.
Liste der Nebenwirkungen in Tabellenform
Die folgenden aus den klinischen Phase-III-Studien (DMÖ und Uveitis) sowie aus Spontanmeldungen stammenden Nebenwirkungen wurden als behandlungsbedingt beurteilt und nach der folgenden Konvention klassifiziert:
sehr häufig (≥1/10); häufig (≥1/100, < 1/10); gelegentlich (≥1/1.000, < 1/100); selten (≥1/10.000, < 1/1.000) und sehr selten (< 1/10.000). Innerhalb jeder Häufigkeitsgruppe werden die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
| Infektionen und parasitäre Erkrankungen | Gelegentlich: Endophthalmitis |
|---|---|
| Erkrankungen des Nervensystems | Gelegentlich: Kopfschmerz |
| Augenerkrankungen | Sehr häufig: Katarakt1, erhöhter intraokulärer Druck2 Häufig: Glaukom3, Netzhautablösung, Blutung der Papille*, Glaskörperblutung, Sehschärfe vermindert, Gesichtsfelddefekt*, Makulafibrose*, Bindehautblutung4, verschwommenes Sehen (siehe auch Abschnitt 4.4)5, Hypotonia bulbi*6, kleine Partikel oder Punkte beim Sehen (fliegende Mücken)7, Zellen in der vorderen Augenkammer*, Glaskörpertrübungen*, Fremdkörpergefühl im Auge*, trockenes Auge*, Photopsie*, Augenschmerzen8. Gelegentlich: retinaler Gefäßverschluss9, Erkrankung des Nervus opticus, Makulopathie, Optikusatrophie, Bindehautulkus, Neovaskularisation der Iris, retinale Exsudate, Glaskörperdegeneration, Glaskörperabhebung, Ablösung der Chorioidea*, Hornhauterosion*, Hornhautablagerungen, Trübung der hinteren Augenkapsel, Adhäsionen der Iris, Blepharospasmus*, Augenödem*10, okuläre Hyperämie, Verdünnung der Sklera, Augenfluss, Augenjuckreiz |
| Verletzung, Vergiftung und durch Eingriffe bedingte Komplikationen | Gelegentlich: Implantatabstoßung, Implantat im Sichtbereich, Komplikation bei einem Eingriff, Schmerzen während eines Eingriffs |
| Chirurgische und medizinische Eingriffe | Sehr häufig: Katarakt-Operation Häufig: Trabekulektomie, Glaukomoperation, Vitrektomie, Trabekuloplastik Gelegentlich: Entfernung eines abgestoßenen Implantats aus der Sklera |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Gelegentlich: Verschiebung des Produkts (Wanderung des Implantats), welche zu einem Hornhautödem führen kann |
* Nur bei Patienten mit Uveitis beobachtet
1 Schließt die MedDRA-Bezeichnungen für Katarakt (ANE), Katarakt subkapsulär, Katarakt kortikal, Kernstar und Katarakt diabetisch ein.
2 Schließt die MedDRA-Bezeichnungen für erhöhten intraokulären Druck und Augeninnendruck erhöht ein.
3 Schließt die MedDRA-Bezeichnungen für Glaukom, Weitwinkelglaukom, Borderline-Glaukom, Exkavation des Nervus opticus und Exkavation der Sehnervenpapille erhöht ein.
4 Schließt die MedDRA-Bezeichnungen für Bindehautblutung, Bindehauthyperämie ein.
5 Schließt die MedDRA-Bezeichnungen für verschwommenes Sehen und Sehverschlechterung ein.
6 Schließt die MedDRA-Bezeichnungen für erniedrigten intraokulären Druck ein.
7 Schließt die MedDRA-Bezeichnungen für Myodesopsie ein.
8 Schließt die MedDRA-Bezeichnungen für Augenschmerzen, Augenreizung und Augenbeschwerden ein.
9 Schließt die MedDRA-Bezeichnungen für Netzhautvenenverschluss, Verschluss einer Netzhautarterie und retinalen Gefäßverschluss ein.
10 Schließt die MedDRA-Bezeichnungen für Augenödem, Bindehautödem, Hornhautödem ein.
Beschreibung ausgewählter Nebenwirkungen
Die Langzeitanwendung von Corticosteroiden kann Katarakt und erhöhten intraokulären Druck verursachen. Die unten angegebenen Häufigkeiten sind anhand der Befunde aller an den FAME-Studien teilnehmenden Patienten erhoben worden. Die bei Patienten mit chronischem DMÖ beobachteten Häufigkeiten unterschieden sich nicht signifikant von den in der Gesamtpopulation beobachteten.
Diabetisches Makulaödem – Phase-3-Studien
In den klinischen Studien der Phase 3 betrug die Auftretenshäufigkeit von Katarakt bei phaken Patienten etwa 82 % bei den mit ILUVIEN behandelten Patienten und 50 % bei den Placebo-behandelten Patienten. Bei 80 % der mit ILUVIEN behandelten phaken Patienten war bis zum Jahr 3 eine Katarakt-OP erforderlich, im Vergleich dazu lag die Quote bei den Placebo-behandelten Patienten bei 27 %, wobei die meisten Patienten bis zum Monat 21 einen Eingriff benötigten. Der häufigste Katarakt-Typ in Verbindung mit Corticosteroiden ist die posteriore subkapsuläre Katarakt. Operative Eingriffe bei diesem Typ sind schwieriger und gehen möglicherweise mit einem erhöhten Komplikationsrisiko einher.
Patienten mit einem prätherapeutischen IOD > 21 mmHg wurden nicht in die DMÖ-Studien aufgenommen. Die Vorkommenshäufigkeit von erhöhtem intraokulärem Druck lag bei 37 %. Eine IOD-senkende Medikation benötigten 38 % der Patienten, davon benötigte die Hälfte mindestens zwei Medikationen zur Kontrolle des IOD. Ähnlich war der Einsatz von IOD-senkenden Arzneimitteln bei den Patienten, die während der Studie eine erneute Behandlung mit einem zusätzlichen Implantat erhalten hatten. Von den Patienten, die ein Implantat erhalten hatten, benötigten außerdem 5,6 % (21/375) einen chirurgischen Eingriff oder eine Laserbehandlung zur Kontrolle des IOD (Trabekuloplastik 5 (1,3 %), Trabekulektomie 10 (2,7 %), endoskopische Zykloablation 2 (0,5 %) und andere chirurgische Verfahren 6 (1,6 %)).
In der Untergruppe der Patienten mit einem über dem Mittelwert liegenden prätherapeutischen IOD (≥15 mmHg) benötigten 47 % IOD-senkende Arzneimittel. Außerdem stieg in dieser Untergruppe der Anteil der chirurgischen oder lasergestützten Eingriffe auf 7,1 %. In dieser Untergruppe erhielten 5 Patienten (2,2 %) eine Trabekuloplastik, 7 (3,1 %) eine Trabekulektomie, 2 (0,9 %) eine endoskopische Zykloablation und bei 4 (1,8 %) wurden andere chirurgische Verfahren zur Glaukombehandlung angewendet.
Phase-3-Uveitis-Studien
Tabelle 1: Unerwünschte Ereignisse von IOD, Katarakt und Hypotonie in der Intention-To-Treat- (ITT) Population der Studien PSV-FAI-001 und PSV-FAI-005.
| ITT-Population | ||||
|---|---|---|---|---|
| PSV-FAI-001 (36 Monate) | PSV-FAI-005 (12 Monate) | |||
| FAI-Einlage | Placebo-Injektion | FAI-Einlage | Placebo-Injektion | |
| Anzahl randomisierter Probanden | 87 | 42 | 101 | 52 |
| Mittlere Expositionsdauer in Tagen (SD) | 1055 (139,47) | 1029 (191,09) | 354 (37,56) | 354 (37,56) |
|---|---|---|---|---|
| IOD-senkende Medikation n(%) | 37 (42,5) | 14 (33,3) | 51 (50,5) | 27 (51,9) |
| IOD > 25 mmHg, n(%) | 21 (24,1) | 10 (23,8) | 22 (21,8) | 2 (3,8) |
| IOD > 30 mmHg, n(%) | 14 (16,1) | 5 (11,9) | 15 (14,9) | 1 (1,9) |
| Operative Eingriffe zur IOD-Senkung, n(%) | 5 (5,7) | 5 (11,9) | 1 (1,0) | 0 |
| IOD UE, n(%) | 28 (32,2) | 13 (31,0) | 30 (29,7) | 1 (1,9) |
| Katarakt-OP, n (%), phake Patienten | 31 (73,8) | 5 (23,8) | 11 (18) | 4 (11,4) |
| Katarakt UE, n(%) | 37 (42,5) | 10 (23,8) | 29 (47,5) | 11 (31,4) |
| Hypotonie, n(%) | 9 (10,3) | 5 (11,9) | 13 (12,9) | 0 (0,0) |
Es sind keine Fälle von Endophthalmitis in der Fluocinolon-acetonid-Gruppe in den Phase 3 Uveitis Studien aufgetreten
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das
Bundesinstitut für Arzneimittel und Medizinprodukte
Abt. Pharmakovigilanz
Kurt-Georg-Kiesinger Allee 3
D-53175 Bonn
Website: http://www.bfarm.de
in Deutschland anzuzeigen.
4.9 Überdosierung
Es wurden keine Fälle von Überdosierung berichtet.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: ANTIPHLOGISTIKA, Corticosteroide, rein
ATC-Code: S01BA15
Corticosteroide hemmen die Entzündungsreaktion auf eine Vielzahl von Erregern. Sie hemmen das Auftreten von Ödemen, Fibrinablagerungen, Kapillarerweiterung, Leukozytenmigration, Kapillarproliferation, Fibroblastenproliferation, Kollagenablagerung und Narbenbildung in Verbindung mit einer Entzündung.
Corticosteroide wirken vermutlich durch die Induktion von Proteinen, die hemmend auf die Aktivität der Phospholipase A wirken und als Lipocortine bezeichnet werden. Man geht davon aus, dass diese Proteine die Biosynthese potenter Entzündungsmediatoren wie Prostaglandine und Leukotriene dadurch kontrollieren, dass sie die Freisetzung der gemeinsamen Vorstufe Arachidonsäure hemmen. Arachidonsäure wird mit Hilfe der Phospholipase A2 aus Membranphospholipiden freigesetzt. Es konnte auch gezeigt werden, dass Corticosteroide die Spiegel des vaskulären endothelialen Wachstumsfaktors senken, eines Proteins, das die vaskuläre Permeabilität erhöht und Ödeme verursacht.
Diabetisches Makulaödem:
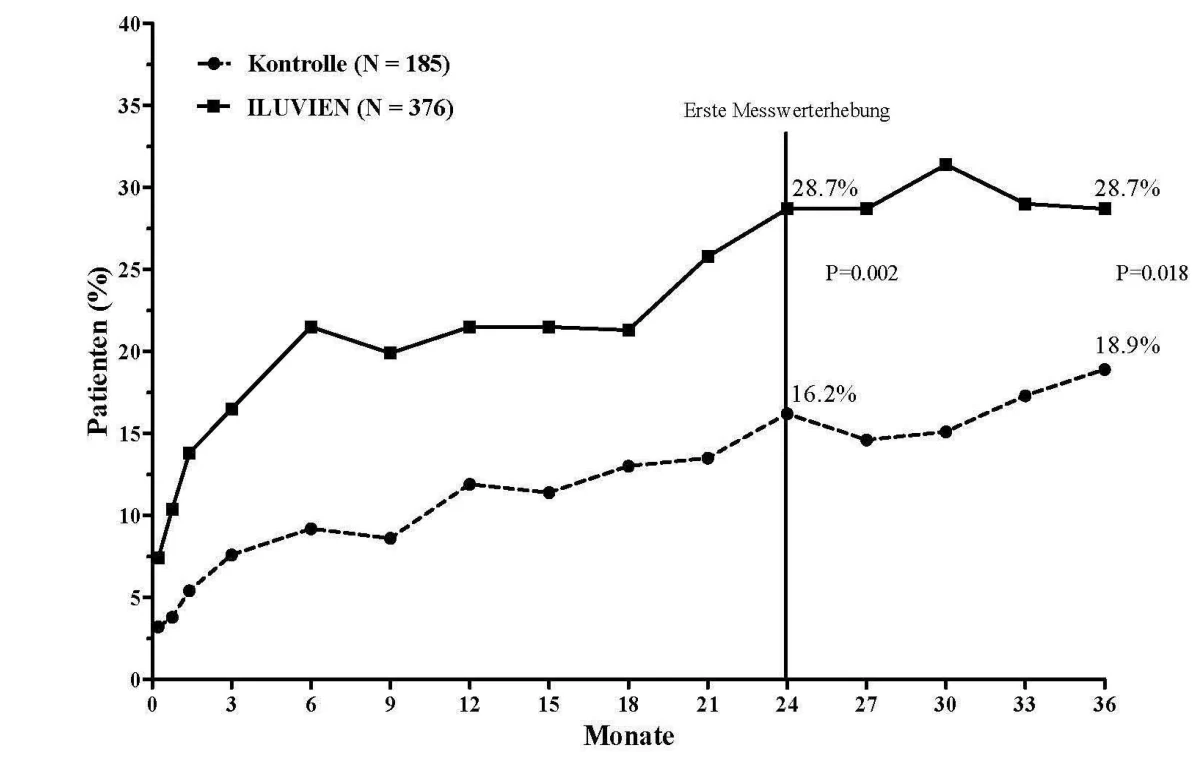
Die Wirksamkeit von ILUVIEN wurde in zwei randomisierten, multizentrischen, doppelt verblindeten Parallelstudien beurteilt. In diese Studien, die jeweils eine Nachuntersuchungsphase von 3 Jahren einschlossen, wurden Patienten mit diabetischem Makulaödem aufgenommen, die zuvor mindestens einmal mit Laserphotokoagulation behandelt worden waren. Von den Patienten erhielten 74,4 % jeweils 1 Implantat, 21,6 % erhielten 2 Implantate, 3,5 % erhielten 3 Implantate und 0,5 % erhielten 4 Implantate sowie 0 % > 4 Implantate). Der primäre Wirksamkeitsendpunkt beider Studien war der Anteil der Patienten, deren Visus sich nach 24 Monaten um 15 Buchstaben oder mehr verbessert hatte. In beiden Studien wurde der primäre Endpunkt für ILUVIEN erreicht (siehe Abbildung 1 mit den zusammenfassenden Ergebnissen für den primären Wirksamkeitsendpunkt).
Abbildung 1: Prozentsatz der Patienten mit einer gegenüber dem prätherapeutischen Ausgangswert erzielten Verbesserung von ≥15 Buchstaben (Zusammenfassung der FAME-Studien)
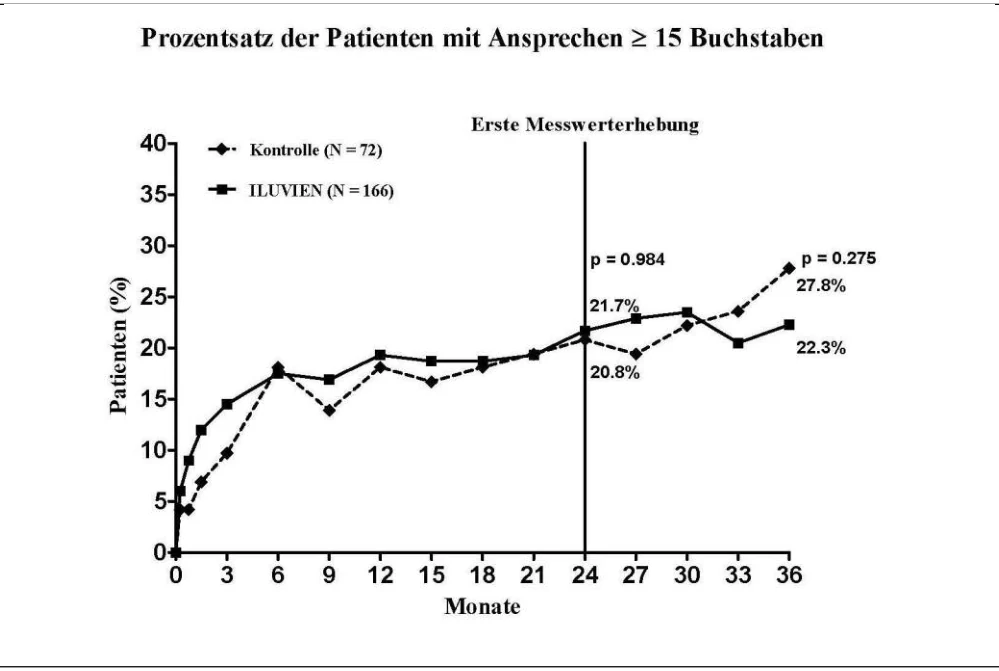
Wenn die Wirksamkeit abhängig von der Dauer der Erkrankung beurteilt wurde, zeigten die Patienten mit einer über dem Median (≥3 Jahre) liegenden Dauer des DMÖ ein signifikant günstiges Ansprechen auf ILUVIEN, während sich bei den Patienten mit weniger lang anhaltendem DMÖ in Bezug auf eine Visusverbesserung kein zusätzlicher Nutzen gegenüber der Kontrollbehandlung zeigte (Abbildungen 2 und 3). Diese Untergruppendaten stützen die im Abschnitt 4.1. angegebene Indikation der Anwendung bei Patienten mit chronischem DMÖ (d.h. eine Dauer von mindestens 3 Jahren).
Abbildung 2: Vergleich des Prozentsatzes der Patienten mit einer gegenüber der prätherapeutischen BCVA (bestkorrigierten Sehschärfe) erreichten Verbesserung von ≥15 Buchstaben und durchschnittliche Veränderung der Zunahme der fovealen Netzhautdicke nach der Dauer in der DMÖ-Untergruppe ≥3 Jahre, verglichen mit dem prätherapeutischen Wert
| DMÖ ≥3 Jah re | 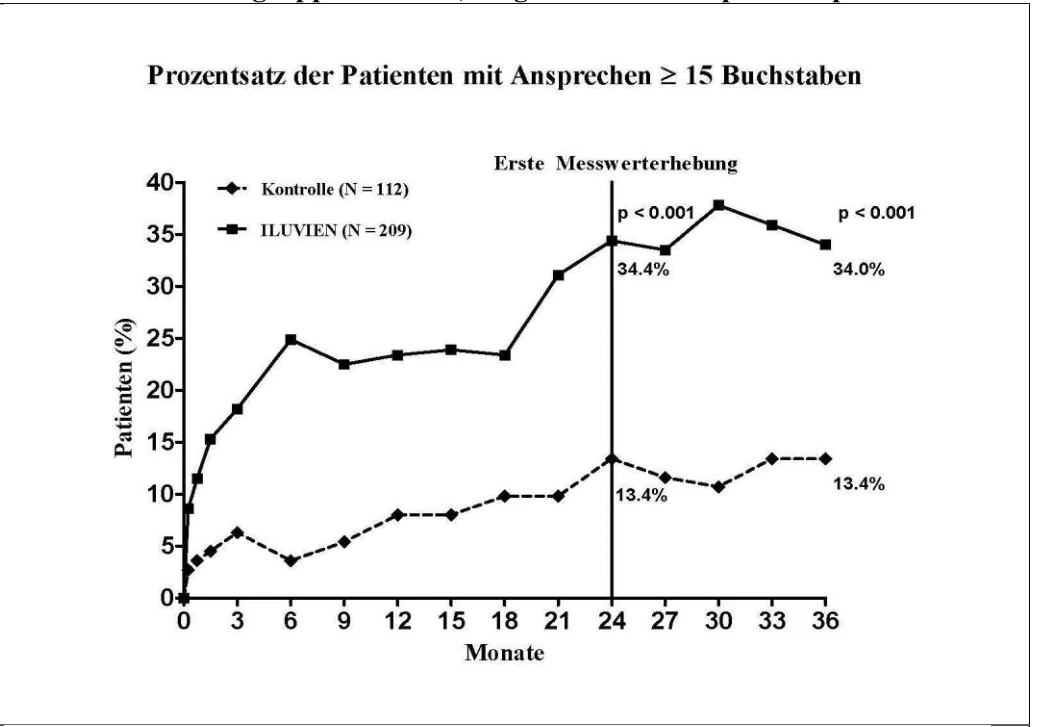 |
|---|---|
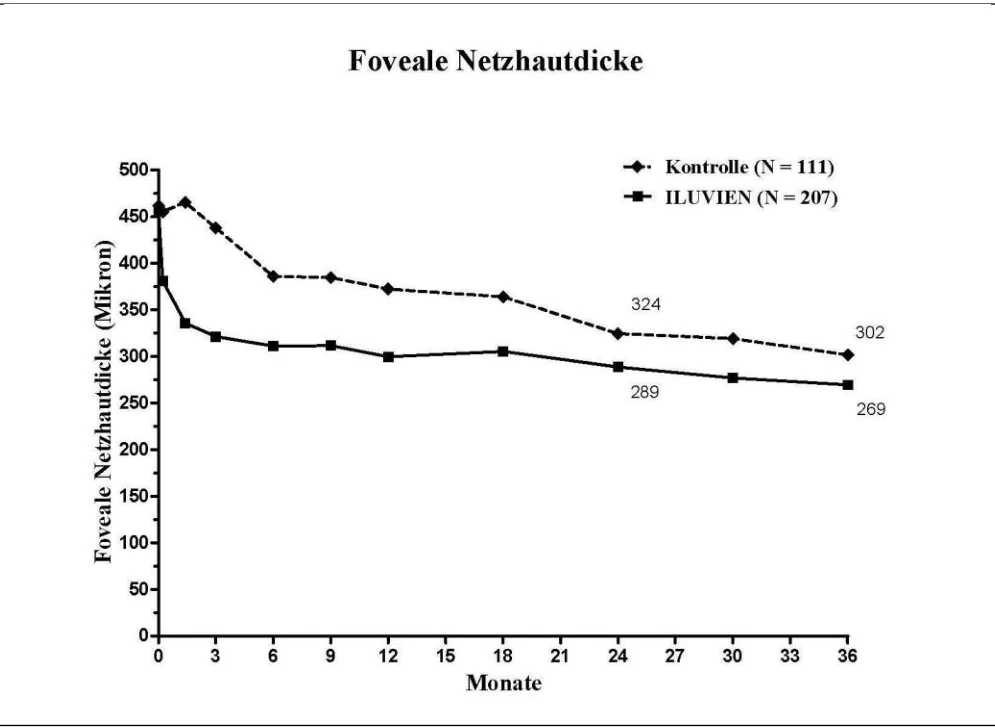 |
Abbildung 3: Vergleich der durchschnittlichen Veränderung der Zunahme der fovealen Netzhautdicke im Vergleich zum prätherapeutischen Wert und Prozentsatz der Patienten mit einer gegenüber der prätherapeutischen BCVA (bestkorrigierten Sehschärfe) erreichten Verbesserung von ≥15 Buchstaben nach der Dauer in der DMÖ-Untergruppe < 3 Jahre
| DMÖ < 3 Jah re |
|---|
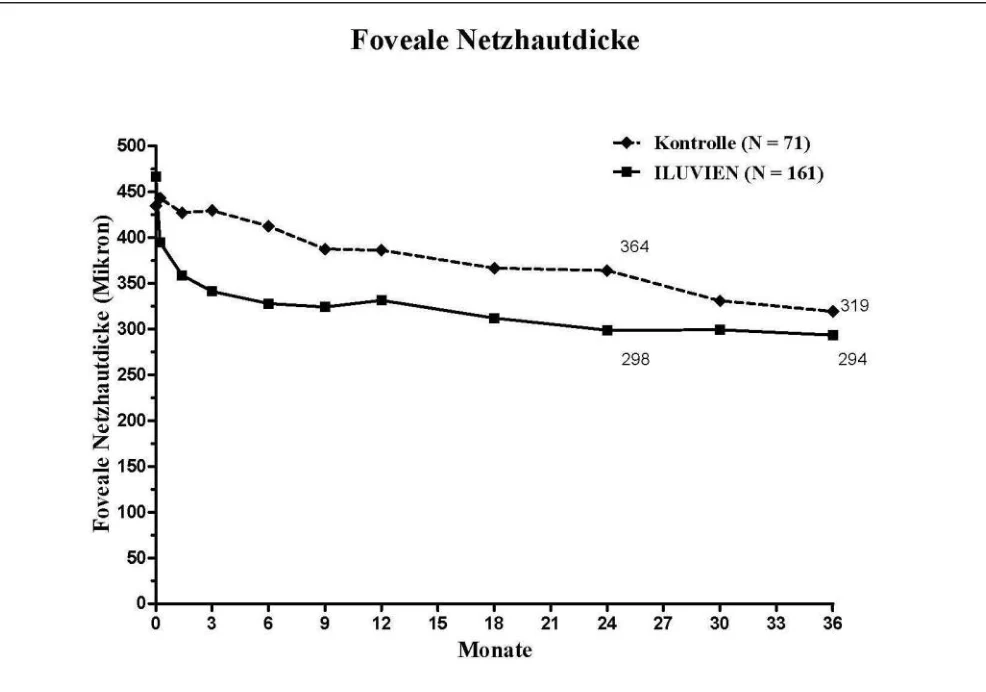
Die nach der Zulassung durchgeführte 6-Jahres-Registerstudie zur Sicherheit (IRISS) M-01-12-001 mit Daten von 556 Patienten (695 Augen) zeigte nach ihrem Abschluss keine weiteren Sicherheitsrisiken außer den in den FAME-Studien festgestellten.
 | |
|---|---|
 |
Nicht infektiöse Uveitis welche den hinteren Augenabschnitt betrifft
Das ILUVIEN-Entwicklungsprogramm für die nicht infektiöse Uveitis welche den hinteren Augenabschnitt betrifft besteht aus zwei Phase-3-Studien zur Beurteilung der Unbedenklichkeit und Wirksamkeit von 0,2 µg/Tag Fluocinolonacetonid im Vergleich zu einer Placebo-Injektion über einen Zeitraum von 36 Monaten. Beide Studien sind prospektive, randomisierte, placebokontrollierte, multizentrische Doppelblindstudien mit insgesamt 282 Patienten, die entweder eine einzige Behandlung mit Fluocinolonacetonid (188 Probanden) oder eine Placebo-Injektion (94 Probanden) erhielten. Die Eignungskriterien waren auf den Einschluss von Personen mit rezidivierender und persistierender Erkrankung ausgelegt. Die okulären Merkmale der in die Studien aufgenommenen Patienten zu Therapiebeginn sind in Tabelle 2 angegeben:
Tabelle 2: Okuläre Merkmale für das untersuchte Auge zu Therapiebeginn (Intention-to-Treat- (ITT) Population): PSV-FAI-001 und PSV-FAI-005
| ITT-Population | ||||
|---|---|---|---|---|
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-Einlage (N = 87) | Placebo (N = 42) | FAI-Einlage (N = 101) | Placebo (N = 52) | |
| BCVA-Buchstaben, Mittel (SD) | 66,9(15,49) | 64,9(15,53) | 66,4(15,85) | 63,6(16,82) |
| Schweregrad Glaskörpertrübung 0/0,5+ | 48 (55,2) | 21 (50,0) | 37(36,6) | 14(27,0) |
| 1/2+ | 39 (44,8) | 21(50,0) | 64(63,3) | 38(73,1) |
| 3/4+ | 0 | 0 | 0 | 0 |
| Zellen in vorderer Augenkammer 0/0,5+ | 77(88,5) | 33(78,6) | 93(92,0) | 49(94,3) |
| 1/2+ | 10(11,5) | 9(21,4) | 8(7,9) | 3(5,8) |
| 3/4+ | 0 | 0 | 0 | 0 |
Intraokulärer Druck (IOD) Mittel (SD) | 13,9 (3,12) | 13,6 (3,15) | 13,3 (3,07) | 13,1 (2,60) |
| Schweregrad Makulaödem (μm) CST < 300 | 37 (42,5) | 14 (33,3) | 70 (69,3) | 36 (69,2) |
| CST ≥ 300 | 48 (55,2) | 27 (64,3) | 30 (29,7) | 14 (26,9) |
BCVA = bestkorrigierte Sehschärfe; CST = Zentrale Foveadicke; SD = Standardabweichung
Die Daten entsprechen der Anzahl in %, sofern nicht anders angegeben.
Der primäre Wirksamkeitsendpunkt basierte auf dem Anteil der Probanden ohne Uveitis-Rezidiv zwischen Randomisierung und Monat 6; ein Rezidiv wurde wie folgt definiert:
- a) Erhöhung der Zellanzahl pro Hauptgesichtsfeld um ≥ 2 Stufen im Vergleich zu Therapiebeginn oder zu jedem Besuchszeitpunkt vor Monat 6, oder
- b) eine Zunahme der Glaskörpertrübung um ≥ 2 Stufen im Vergleich zu Therapiebeginn oder zu jedem Besuchszeitpunkt vor Monat 6, oder
- c) ein Rückgang der bestkorrigierten Sehschärfe um ≥ 15 Buchstaben im Vergleich zu Therapiebeginn zu jedem Besuchszeitpunkt vor Monat 6.
Jedes Kriterium zur Definition eines Rezidivs durfte nur auf eine nicht-infektiöse Uveitis zurückzuführen sein. Ein Proband, bei dem zuvor noch kein Rezidiv im Sinne von (a), (b), (c) aufgetreten war und der zu irgendeinem Zeitpunkt während der Studie vor Monat 6 ein systemisches Corticosteroid oder Immunsuppressivum oder ein intra-/periokuläres oder topisches Corticosteroid am untersuchten Auge anwendete, wurde als Rezidiv-Fall betrachtet. Die Behandlung eines Rezidivs konnte mit der Standardtherapie nach den im Prüfplan definierten Kriterien erfolgen.
In jeder klinischen Phase-3-Studie wurde der primäre Endpunkt erreicht. Die Tabellen 3 und 4 zeigen die Ergebnisse des primären Wirksamkeitsendpunkts mit einem Vergleich des Anteils der Uveitis-Rezidive im untersuchten Auge gegenüber dem Placebo-Kontrollarm. Abbildung 4 zeigt einen Vergleich der Zeit bis zum Uveitis-Rezidiv in diesen Behandlungsarmen.
Tabelle 3: Anteil der Probanden mit Uveitis-Rezidiv im untersuchten Auge innerhalb von 6 Monaten (ITT-Population): PSV-FAI-001 und PSV-FAI-005
| ITT-Population | ||||
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-Einlage (N = 87) | Placebo-Injektion (N = 42) | FAI-Einlage (N = 101) | Placebo-Injektion (N = 52) | |
| Rezidiv innerhalb von 6 Monaten, n (%) | 24 (27,6) | 38(90,5) | 26 (25,7%) | 31 (59,6%) |
| Kein Rezidiv innerhalb von 6 Monaten, n (%) | 63(72,4) | 4(9,5) | 75 (74,3%) | 21 (40,4%) |
| Unterschied zu Placebo1 | ||||
| Odds-Ratio | 24,94 | 4,26 | ||
| 95% KI | 8,04, 77,39 | 2,09, 8,67 | ||
| p-Wert | <0,001 | <0,001 | ||
| Unterschied zu Placebo2 | ||||
| Prozentualer Unterschied | 62,9% | 33,9% | ||
| 95% KI | (50,0%, 75,8%) | (18,0%, 49,7%) | ||
| p-Wert | <0,001 | <0,001 | ||
1 Odds-Ratio und 95%-iges Konfidenzintervall basieren auf Mantel-Haenszel. Der p-Wert stammt aus einem Chi-Quadrat-Test mit Kontinuitätskorrektur, der die Anzahl der Probanden mit und ohne Uveitis-Rezidiv nach 6 Monaten in den Behandlungsarmen vergleicht.
2 Der p-Wert stammt aus einem Cochran-Mantel-Haenszel Chi-Quadrat-Test für allgemeinen Zusammenhang, der die Anzahl der Probanden mit und ohne Uveitis-Rezidiv nach 6 Monaten in den Behandlungsarmen vergleicht.
Tabelle 4: Anteil der Probanden mit Uveitis-Rezidiv im untersuchten Auge innerhalb von 6 Monaten (ITT-Population): zusammengefasste Uveitis-Studien
| ITT-Population | ||
| FAI-Einlage (N = 188) | Placebo-Injektion (N = 94) | |
| Rezidiv innerhalb von 6 Monaten, n (%) | 50 (26,6) | 69 (73,4) |
| Kein Rezidiv innerhalb von 6 Monaten, n (%) | 138 (73,4) | 25 (26,6) |
| Unterschied zu Placebo1 | ||
| Odds-Ratio | 7,62 | |
| 95% KI | (4,35, 13,34) | |
| p-Wert | < 0,001 | |
| Unterschied zu Placebo2 | ||
| Prozentualer Unterschied | 46,8% | |
| 95% KI | (35,9%, 57,8%) | |
| p-Wert | < 0,001 | |
1 Odds-Ratio und 95%-iges Konfidenzintervall basieren auf Mantel-Haenszel. Der p-Wert stammt aus einem Chi-Quadrat-Test mit Kontinuitätskorrektur, der die Anzahl der Probanden mit und ohne Uveitis-Rezidiv nach 6 Monaten in den Behandlungsarmen vergleicht.
2 Der p-Wert stammt aus einem Cochran-Mantel-Haenszel Chi-Quadrat-Test für allgemeinen Zusammenhang, der die Anzahl der Probanden mit und ohne Uveitis-Rezidiv nach 6 Monaten in den Behandlungsarmen vergleicht.
Abbildung 4: Kaplan-Meier-Diagramm der Zeit bis zum ersten Uveitis-Rezidiv im untersuchten Auge innerhalb von 6 Monaten (ITT): zusammengefasste Uveitis-Studien
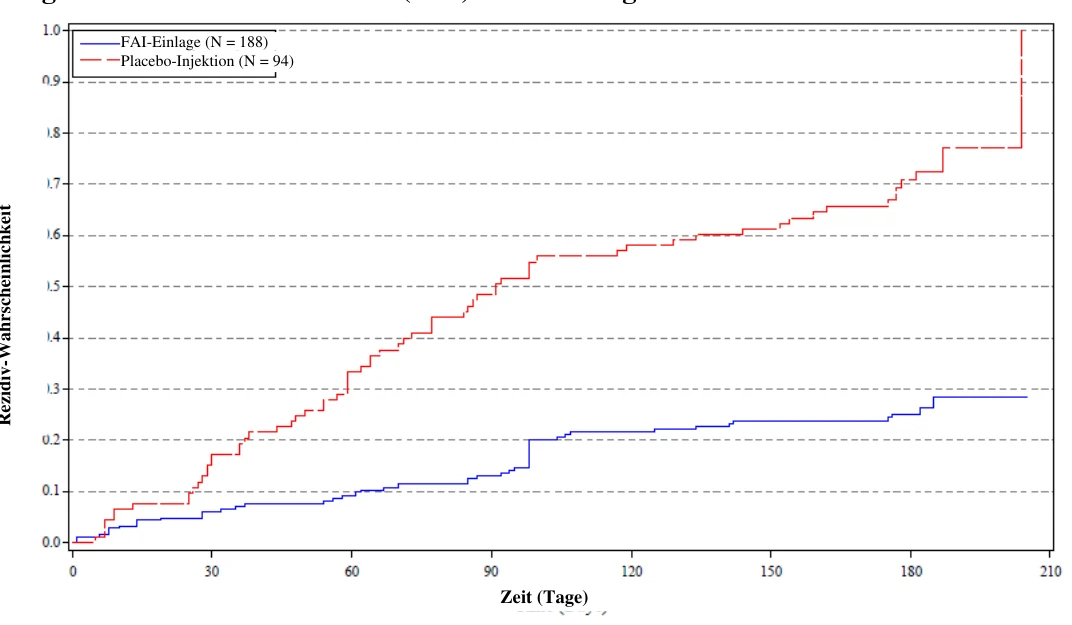
Der p-Wert (p < 0,001) für den Vergleich der beiden Verteilungen der Zeit bis zum Uveitis-Rezidiv basiert auf einem Log-Rank-Test.
In der ITT-Population war das Uveitis-Rezidiv im untersuchten Auge nach 6 Monaten im ILUVIEN-Arm (37,9%) deutlich (p < 0,001) geringer als im Arm mit Placebo-Injektion (97,6%). Die Odds-Ratio für den Unterschied zur Placebo-Injektion betrug 67,09 (95% KI: 8,81, 511,06).
Die Fortdauer der Wirksamkeit wurde anhand der 36-Monats-Ergebnisse der zuerst begonnenen Phase-3-Studie (PSV-FAI-001) nachgewiesen (Die Tabelle zeigt für PSV-FAI-001 die Ergebnisse des primären Wirksamkeitsendpunkts, der den Anteil der Uveitis-Rezidive im untersuchten Auge mit dem des Placebo-Kontrollarms vergleicht. Die Abbildung zeigt einen Vergleich der Zeit bis zum Uveitis-Rezidiv in diesen Behandlungsarmen).
Tabelle 5: Anteil der Probanden mit Uveitis-Rezidiv im untersuchten Auge innerhalb von 36 Monaten (ITT-Population): PSV-FAI-001
| ITT-Population | ||
| FAI-Einlage (N = 87) | Placebo-Injektion (N = 42) | |
| Rezidiv innerhalb von 36 Monaten, n (%) | 57 (65,5%) | 41 (97,6%) |
| Kein Rezidiv innerhalb von 36 Monaten, n (%) | 30 (34,5%) | 1 (2,4%) |
| Unterschied zu Placebo1 | ||
| Odds-Ratio | 21,58 | |
| 95% KI | (2,83, 164,70) | |
| p-Wert | <0,001 | |
| Unterschied zu Placebo2 | ||
| Prozentualer Unterschied | 32,1% | |
| 95% KI | (21,1%, 43,1%) | |
| p-Wert | <0,001 | |
1 Odds-Ratio und 95%-iges Konfidenzintervall basieren auf Mantel-Haenszel. Der p-Wert stammt aus einem Chi-Quadrat-Test mit Kontinuitätskorrektur, der die Anzahl der Probanden mit und ohne Uveitis-Rezidiv nach 36 Monaten in den Behandlungsarmen vergleicht.
2 Der p-Wert stammt aus einem Cochran-Mantel-Haenszel Chi-Quadrat-Test für allgemeinen Zusammenhang, der die Anzahl der Probanden mit und ohne Uveitis-Rezidiv nach 36 Monaten in den Behandlungsarmen vergleicht.
FAI-Einlage (N = 188) Placebo-Injektion (N = 94)
Re z idiv -Wahr s c he i nlic hke i t
Zeit (Tage)
Abbildung 5: Kaplan-Meier-Diagramm der Zeit bis zum ersten Uveitis-Rezidiv im untersuchten Auge innerhalb von 36 Monaten (ITT-Population): PSV-FAI-001
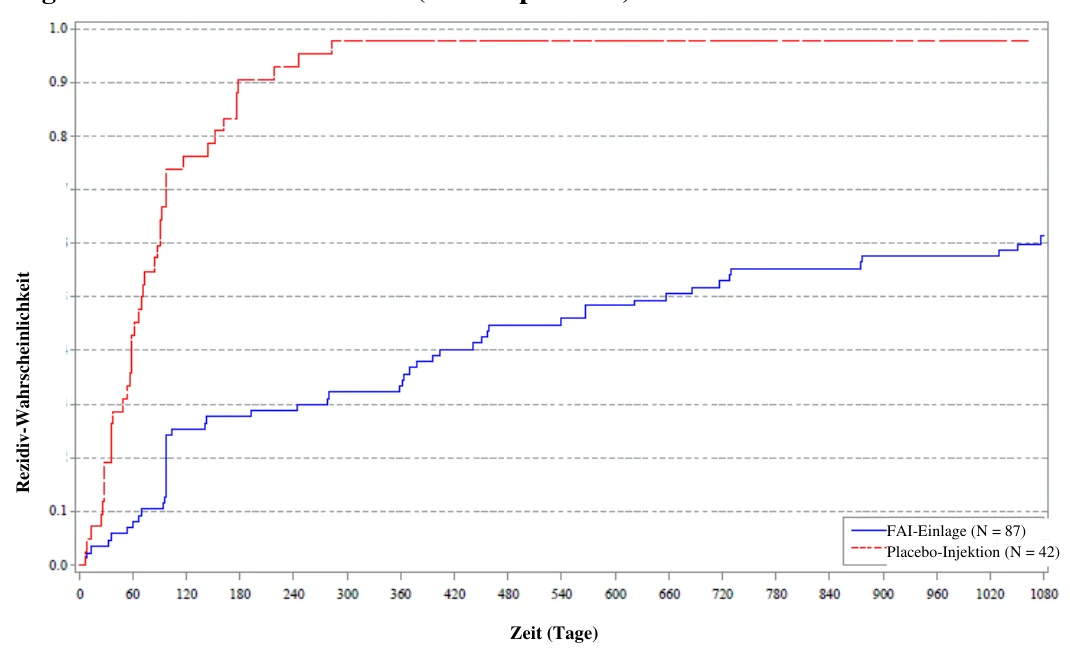
In der ITT-Population war das Uveitis-Rezidiv im untersuchten Auge innerhalb von 36 Monaten im ILUVIEN-Arm signifikant geringer (p < 0,001) als im Arm mit Placebo-Injektion.
Tabelle 6: Anzahl der Uveitis-Rezidive im untersuchten Auge innerhalb von 6 Monaten (Intention-to-Treat- (ITT) Population): PSV-FAI-001 und PSV-FAI-005
| ITT-Population | ||||
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-Einlage (N = 87) | Placebo-Injektion (N = 42) | FAI-Einlage (N = 101) | Placebo-Injektion (N = 52) | |
| Gesamtzahl der Rezidive | 36 | 70 | 59 | 53 |
| Anzahl Patienten mit mindestens einem Rezidiv | 24 | 38 | 26 | 31 |
| Anzahl Rezidive pro Patient | ||||
| N | 87 | 42 | 101 | 52 |
| Mittel (SD) | 0,4 (0,76) | 1,7 (1,07) | 0,6 (1,34) | 1,0 (1,21) |
| Median | 0,0 | 1,0 | 0,0 | 1,0 |
| Minimum, Maximum | (0, 3) | (0, 5) | (0, 9) | (0, 6) |
| 0 | 63 (72,4%) | 4 (9,5%) | 75 (74,3%) | 21 (40,4%) |
| 1 | 14 (16,1%) | 18 (42,9%) | 12 (11,9 %) | 18 (34,6%) |
| 2 | 8 (9,2%) | 10 (23,8%) | 4 (4,0 %) | 8 (15,4%) |
| 3 | 2 (2,3%) | 9 (21,4%) | 7 (6,9%) | 3 (5,8 %) |
| 4 | 0 (0,0%) | 0 (0,0%) | 1 (1,0%) | 1 (1,9%) |
| 5 | 0 (0,0%) | 1 (2,4%) | 1 (1,0%) | 0 (0,0%) |
| >5 | 0 (0,0%) | 0 (0,0%) | 1 (1,0%) | 1 (1,9%) |
| Unterschied zu Placebo1 | ||||
| Schätzung | -1,3 | -0,4 | ||
| 95% KI | (-1,62, -0,88) | (-0,87, 0,00) | ||
| p-Wert | <0,001 | 0,051 | ||
1 Der P-Wert stammt aus einer Einzelproben-Varianzanalyse, die – mit dem Behandlungsarm als festem Effekt – die mittlere Anzahl der Uveitis-Rezidive innerhalb von 36 Monaten vergleicht.
FAI-Einlage (N = 87) Placebo-Injektion (N = 42)
Zeit (Tage)
Re z idiv-Wahr s c he i nlic hke i t
Tabelle 7: Anzahl der Uveitis-Rezidive im untersuchten Auge innerhalb von 36 Monaten (Intention-to-Treat- (ITT) Population): PSV-FAI-001
1 Der p-Wert stammt aus einer Einzelproben-Varianzanalyse, die – mit dem Behandlungsarm als festem Effekt – die mittlere Anzahl der Uveitis-Rezidive innerhalb von 36 Monaten vergleicht.
Die mit ILUVIEN behandelten Patienten hatten innerhalb von 36 Monaten signifikant weniger Rezidive als die mit Placebo behandelten (1,7 Rezidive bzw. 5,3 Rezidive, p < 0,001).
| ITT-Population | ||
| FAI-Einlage (N = 87) | Placebo-Injektion (N = 42) | |
| Gesamtzahl der Rezidive | 149 | 223 |
| Anzahl Patienten mit mindestens einem Rezidiv | 57 | 41 |
| Anzahl Rezidive pro Patient | ||
| N | 87 | 42 |
| Mittel (SD) | 1,7 (2,42) | 5,3 (3,84) |
| Median | 1,0 | 5,0 |
| Minimum, Maximum | (0, 15) | (0, 15) |
| 0 | 30 (34,5%) | 1(2,4%) |
| 1 | 29 (33,3%) | 5 (11,9%) |
| 2 | 7 (8,0%) | 7 (16,7%) |
| 3 | 8 (9,2%) | 4 (9,5%) |
| 4 | 4 (4,6%) | 3 (7,1%) |
| 5 | 2 (2,3%) | 5 (11,9%) |
| >5 | 7 (8,0%) | 17 (40,5%) |
| Unterschied zu Placebo1 | ||
| Schätzung | -3,6 | |
| 95% KI | (-4,89, -2,30) | |
| p-Wert | <0,001 | |
Tabelle 8: Anzahl der Zusatztherapien bei Uveitis im untersuchten Auge innerhalb von 6 Monaten (ITT-Population): PSV-FAI-001 und PSV-FAI-005
| ITT-Population | ||||
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-Einlage (N = 87) | Placebo-Injektion (N = 42) | FAI-Einlage (N = 101) | Placebo-Injektion (N = 52) | |
| Systemisches Steroid oder Immunosuppressivum | ||||
| Gesamtzahl der Rezidive | 21 | 24 | 25 | 14 |
| Anzahl Probanden mit mindestens einem Rezidiv | 13 (14,9%) | 16 (38,1%) | 14 (13,9%) | 11 (21,2%) |
| Unterschied zu Placebo1 | ||||
| Prozentualer Unterschied | 23,2% | 7,3% | ||
| 95% KI | (6,7%, 39,6%) | (-5,7%, 20,3%) | ||
| p-Wert | 0,003 | 0,249 | ||
| Intra-/periokuläres Steroid | ||||
| Gesamtzahl der Rezidive | 5 | 35 | 2 | 19 |
| Anzahl Probanden mit mindestens einem Rezidiv | 5(5,7%) | 24(57,1%) | 2(2%) | 19(36,5%) |
| Unterschied zu Placebo1 | ||||
| Prozentualer Unterschied | 51,4% | 34,6% | ||
| 95% KI | (35,7%, 67,1%) | (21,2%, 47,9%) | ||
| p-Wert | <0,001 | <0,001 | ||
| Topisches Steroid | ||||
| Gesamtzahl der Rezidive | 17 | 22 | 11 | 17 |
| Anzahl Probanden mit mindestens einem Rezidiv | 15(17,2%) | 18(42,9%) | 10 (9,9%) | 12(23,1%) |
| Unterschied zu Placebo1 | ||||
| Prozentualer Unterschied | 25,6% | 13,2% | ||
| 95% KI | (8,7%, 42,6%) | (0,3%, 26,0%) | ||
| p-Wert | 0,002 | 0,028 | ||
1 Der p-Wert stammt aus einem Cochran-Mantel-Haenszel Chi-Quadrat-Test für allgemeinen Zusammenhang, der die Anzahl der Probanden mit und ohne Zusatztherapie in den Behandlungsarmen vergleicht.
Tabelle 9: Anzahl der Zusatztherapien bei Uveitis im untersuchten Auge innerhalb von 36 Monaten (ITT-Population): PSV-FAI-001
| ITT-Population | ||
| FAI-Einlage (N = 87) | Placebo-Injektion (N = 42) | |
| Systemisches Steroid oder Immunsuppressivum | ||
| Gesamtzahl der Rezidive | 61 | 45 |
| Anzahl Probanden mit mindestens einem Rezidiv | 30 (34,5%) | 21 (50,0%) |
| Unterschied zu Placebo1 | ||
| Prozentualer Unterschied | 15,5% | |
| 95% KI | (-2,6%, 33,6%) | |
| p-Wert | 0,092 | |
| Intra-/periokuläres Steroid | ||
| Gesamtzahl der Rezidive | 23 | 99 |
| Anzahl Probanden mit mindestens einem Rezidiv | 17 (19,5%) | 29 (69,0%) |
| Unterschied zu Placebo1 | ||
| Prozentualer Unterschied | 49,5% | |
| 95% KI | (33,2%, 65,8%) | |
| p-Wert | <0,001 | |
| Topisches Steroid | ||
| Gesamtzahl der Rezidive | 40 | 47 |
| Anzahl Probanden mit mindestens einem Rezidiv | 24 (27,6%) | 24 (57,1%) |
| Unterschied zu Placebo1 | ||
| Prozentualer Unterschied | 29,6% | |
| 95% KI | (11,9%, 47,2%) | |
| p-Wert | 0,001 | |
1 Der p-Wert stammt aus einem Cochran-Mantel-Haenszel Chi-Quadrat-Test für allgemeinen Zusammenhang, der die Anzahl der Probanden mit und ohne Zusatztherapie in den Behandlungsarmen vergleicht.
Gegenüber den mit Placebo behandelten Probanden benötigten signifikant weniger mit ILUVIEN behandelte Patienten eine Zusatztherapie mit intra-/periokulären Steroiden (19,5% vs. 69,0%, p < 0,001) oder topischen Steroiden (27,6% vs. 57,1%, p = 0,001). Weniger Patienten benötigten eine Zusatztherapie mit systemischen Steroiden oder Immunsuppressiva (34,5% vs. 50,0%, p = 0,092).
Die Europäische Arzneimittelagentur hat für alle Untergruppen der pädiatrischen Population auf die Verpflichtung zur Vorlage von Studienergebnissen mit intravitreal angewendetem Fluocinolonacetonid zur Behandlung von diabetischem Makulaödem verzichtet. Siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen.
5.2 Pharmakokinetische Eigenschaften
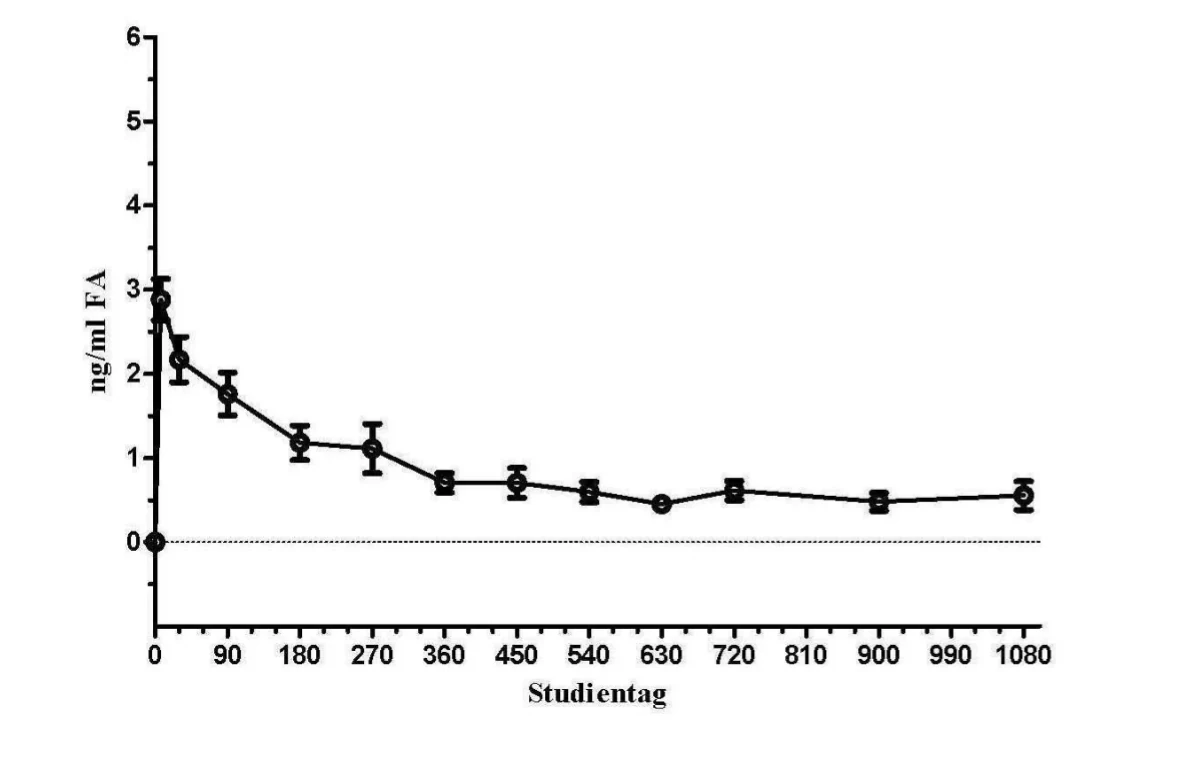
In einer Studie zur Pharmakokinetik beim Menschen (C-01-06-002, die so genannte FAMOUS-Study) lagen die Konzentrationen von Fluocinolonacetonid im Plasma zu allen Zeitpunkten von Tag 1 bis Monat 36 unterhalb der unteren Nachweisgrenze des Assays (100 pg/ml). Die Höchstkonzentrationen von Fluocinolonacetonid im Kammerwasser wurden bei den meisten Patienten am Tag 7 beobachtet. Die Fluocinolonacetonid-Konzentrationen im Kammerwasser sanken im Laufe der ersten 3-6 Monate und blieben bei nicht erneut behandelten Patienten bis zum Monat 36 im Wesentlichen gleich. Bei den erneut behandelten Patienten trat eine zweite Fluocinolonacetonid-Spitzenkonzentration auf, die der im Anschluss an die Initialdosis beobachteten glich. Nach einer erneuten Behandlung gingen die Kammerwasser-Konzentrationen von Fluocinolonacetonid auf Werte zurück, die in etwa den während der Erstbehandlung beobachteten entsprachen.
Abbildung 6: FA-Spiegel im Kammerwasser menschlicher Patienten, die 1 ILUVIEN-Implantat erhalten hatten (FAMOUS-Studie)
5.3 Präklinische Daten zur Sicherheit
Bei Mäusen und Kaninchen hat sich Fluocinolonacetonid nach systemischer Anwendung als teratogen erwiesen. Es liegen keine Daten zur Mutagenität, Kanzerogenität und Entwicklungstoxizität von intravitreal angewendetem Fluocinolonacetonid vor. Intravitreal angewendetes Fluocinolonacetonid war jedoch systemisch nicht nachweisbar und somit sind keine systemischen Auswirkungen zu erwarten.
Bei Kaninchen wurden bei Dosen, die über der klinisch angewendeten Dosis von intravitrealem Fluocinolonacetonid lagen, lokale Effekte (fokale degenerative Läsionen der Fasern in den hinteren polaren und hinteren kortikalen Bereichen der Linse) beobachtet. Lokale Effekte (fokale Vernarbung der Retina) wurden auch bei Kaninchen beobachtet, die mit Produkten behandelt wurden, die Placebo enthielten, als auch bei solchen, die mit Fluocinolonacetonid-haltigen Produkten behandelt wurden. Eine solche Vernarbung trat klinisch nicht beim Menschen auf, und sie ist vermutlich auf anatomische Unterschiede zwischen dem Kaninchen- und dem menschlichen Auge zurückzuführen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Poly(vinylalkohol)
Polyimid-Röhrchen
Silikonklebstoff
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
2 Jahre.
Nach dem Öffnen des Deckels sofort verwenden.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 30°C lagern. Nicht im Kühlschrank lagern oder einfrieren.
Die verschlossene Schale erst unmittelbar vor der Anwendung öffnen.
6.5 Art und Inhalt des Behältnisses
Das Implantat wird in einem Applikator zum einmaligen Gebrauch mit einer Injektionsnadel 25 G geliefert. Jeder sterile Applikator enthält ein hellbraunes, 3,5 mm langes zylindrisches Implantat. Der Applikator ist in einer Kunststoffschale mit Verschlussdeckel verpackt.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Applikator in einer Abwurfbox für infektiöses Material sicher entsorgen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Alimera Sciences Europe Limited
77 Sir John Rogerson’s Quay
Dublin 2
Irland
DE Tel.: 0800 664 6695
8. ZULASSUNGSNUMMER
82809.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG / VERLÄNGERUNG DER ZULASSUNG
Juli 2012
10. STAND DER INFORMATION
August 2024
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig