


Fachinformation - Imanivec 100 mg Filmtabletten
1. BEZEICHNUNG DES ARZNEI-MITTELS
Imanivec® 100 mg Filmtabletten
- 2. QUALITATIVE UND
QUANTITATIVE
ZUSAMMENSETZUNG
Jede Filmtablette enthält 100 mg Imatinib (als Mesilat).
Sonstiger Bestandteil mit bekannter Wir-kung:
Jede Filmtablette enthält 114 mg Lactose.
Vollständige Auflistung der sonstigen Be-standteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette
Orange-braune, runde (Durchmesser 11 mm), leicht bikonvexe Filmtabletten mit abgeschrägten Kanten und einer Bruchker-be auf einer Seite. Die Tablette kann in gleiche Dosen geteilt werden.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Imanivec ist angezeigt zur Behandlung von
Erwachsenen und pädiatrischen Patien-
ten mit neu diagnostizierter Philadel-phia-Chromosom (bcr-abl)-positiver (Ph+) chronischer myeloischer Leukä-mie (CML), für die eine Knochenmarkt-ransplantation als Erstbehandlungsmög-lichkeit nicht in Betracht gezogen wird.
Erwachsenen und pädiatrischen Patien-
ten mit Ph+ CML in der chronischen Phase nach Versagen einer Interferon-Alpha-Therapie, der Akzelerationsphase oder in der Blastenkrise.
Erwachsenen und pädiatrischen Patien-
ten mit neu diagnostizierter Philadel-phia-Chromosom-positiver akuter lym-phatischer Leukämie (Ph+ ALL) in Kombination mit einer Chemotherapie.
Erwachsenen Patienten mit rezidivierter
oder refraktärer Ph+ ALL als Monothe-rapie.
Erwachsenen Patienten mit myelodys-
plastischen/myeloproliferativen Erkran-kungen (MDS/MPD) in Verbindung mit Genumlagerungen des PDGF-Rezeptors (platelet-derived growth factor).
Erwachsenen Patienten mit fortgeschrit-
tenem hypereosinophilem Syndrom (HES) und/oder chronischer eosinophi-ler Leukämie (CEL) mit FIP1L1-PDGFRα-Umlagerung.
Die Wirkung von Imanivec auf das Ergeb-nis einer Knochenmarktransplantation wur-de nicht untersucht.
Imanivec ist angezeigt zur
Behandlung c-Kit-(CD 117)-positiver
nicht resezierbarer und/oder metastasier-ter maligner gastrointestinaler Stroma-tumoren (GIST) bei Erwachsenen.
adjuvanten Behandlung Erwachsener
mit signifkantem Risiko eines Rezidivs nach Resektion c-Kit-(CD 117)-positiver GIST. Patienten mit einem niedrigen oder sehr niedrigen Rezidivri-siko sollten keine adjuvante Behandlung erhalten.
Behandlung erwachsener Patienten mit
nicht resezierbarem Dermatofibrosar-coma protuberans (DFSP) und erwach-sener Patienten mit rezidivierendem und/oder metastasiertem DFSP, die für eine chirurgische Behandlung nicht in Frage kommen.
Bei erwachsenen und pädiatrischen Patien-ten mit CML basiert die Wirksamkeit von Imatinib auf den hämatologischen und zy-togenetischen Gesamtansprechraten und auf dem progressionsfreien Überleben, auf den hämatologischen und zytogenetischen Ge-samtansprechraten bei Ph+ ALL, MDS/MPD, auf der hämatologischen An-sprechrate bei HES/CEL und auf den ob-jektiven Ansprechraten bei erwachsenen Patienten mit nicht resezierbaren und/oder metastasierten GIST und DFSP und bei ad-juvanter Behandlung der GIST auf dem re-zidivfreien Überleben. Die Erfahrung mit der Anwendung von Imatinib bei Patienten mit MDS/MPD in Verbindung mit PDGFR-Genumlagerungen ist sehr be-grenzt (siehe Abschnitt 5.1). Außer bei ei-ner neudiagnostizierten CML in der chroni-schen Phase liegen keine kontrollierten Studien vor, die einen klinischen Vorteil oder ein verlängertes Überleben bei diesen Erkrankungen belegen.
4.2 Dosierung und Art der Anwendung
Dosierung
Der Beginn der Behandlung sollte von ei-nem Arzt mit Erfahrung in der Behandlung von Patienten mit hämatologischen malig-nen Erkrankungen und malignen Sarkomen vorgenommen werden, soweit zutreffend.
Für Dosen ab 400 mg (siehe Dosierungsan-leitung unten) stehen 400 mg Filmtabletten (nicht teilbar) zur Verfügung.
Die verschriebene Dosis sollte oral mit ei-ner Mahlzeit und einem großen Glas Was-ser eingenommen werden, um das Risiko gastrointestinaler Irritationen zu minimie-ren. Dosen von 400 mg oder 600 mg sollten einmal täglich verabreicht werden, während Tagesdosen von 800 mg auf zweimal täg-lich 400 mg, morgens und abends, aufge-teilt werden sollten.
Für Patienten, die nicht in der Lage sind, die Filmtabletten zu schlucken, können die Tabletten in einem Glas Wasser ohne Koh-lensäure oder Apfelsaft aufgelöst werden. Die erforderliche Anzahl Tabletten sollte in eine angemessene Menge des Getränkes (etwa 50 ml für eine 100 mg-Tablette und 200 ml für eine 400 mg-Tablette) gegeben und die Mischung mit einem Löffel umge-rührt werden. Die Suspension soll unmit-telbar nach dem vollständigen Zerfall der Tablette(n) eingenommen werden.
Dosierung bei erwachsenen Patienten mit CML
Die empfohlene Dosierung von Imanivec beträgt bei erwachsenen Patienten in der chronischen Phase der CML 400 mg/Tag. Die chronische Phase der CML liegt vor, wenn alle der folgenden Kriterien erfüllt sind: Blasten < 15% im Blut und Kno-chenmark, Basophile im peripheren Blut < 20%, Thrombozyten > 100 x 109/l.
Die empfohlene Dosierung von Imanivec beträgt bei erwachsenen Patienten in der akzelerierten Phase 600 mg/Tag. Die akze-lerierte Phase liegt vor, wenn eines der fol-genden Kriterien erfüllt ist: Blasten ≥ 15%, aber < 30% im Blut oder Knochenmark, Blasten + Promyelozyten ≥ 30% im Blut oder Knochenmark (vorausgesetzt < 30% Blasten), Basophile im peripheren Blut ≥ 20%, Thrombozyten < 100 x 109/l unab-hängig von der Therapie.
Die empfohlene Dosierung von Imanivec beträgt bei erwachsenen Patienten in der Blastenkrise 600 mg/Tag. Die Blastenkrise ist definiert als ≥ 30% Blasten im Blut oder Knochenmark oder dem Vorliegen einer extramedullären Erkrankung außer einer Hepatosplenomegalie.
Dauer der Behandlung: In klinischen Stu-dien wurde die Behandlung mit Imatinib bis zum Auftreten einer Progression der Erkrankung fortgeführt. Der Effekt eines Behandlungsstopps nach Erreichen einer kompletten zytogenetischen Remission wurde nicht untersucht.
Eine Dosiserhöhung von 400 mg auf 600 mg oder 800 mg bei Patienten in der chro-nischen Phase der Erkrankung oder von 600 mg auf maximal 800 mg (2-mal 400 mg täglich) bei Patienten in der akzelerier-ten Phase oder der Blastenkrise kann bei Abwesenheit schwerer Nebenwirkungen des Arzneimittels und bei Fehlen nicht Leukämie bedingter Neutropenie oder Thrombozytopenie unter folgenden Um-ständen in Betracht gezogen werden: Pro-
Imanivec® 100 mg Filmtabletten gression der Erkrankung (zu jeder Zeit), keine zufriedenstellende hämatologische Remission nach mindestens 3 Monaten Be-handlung, fehlende zytogenetische Remis-sion nach 12 Monaten Behandlung oder Verlust einer vorher erreichten hämatologi-schen und/oder zytogenetischen Remission. Die Patienten müssen nach einer Dosiser-höhung engmaschig überwacht werden, weil die Wahrscheinlichkeit für das Auftre-ten von Nebenwirkungen bei höheren Do-sierungen ansteigt.
Dosierung bei Kindern mit CML
Die Dosierung bei Kindern und Jugendli-chen sollte auf Basis der Körperoberfläche vorgenommen werden (mg/m2). Für Kinder und Jugendliche in der chronischen Phase der CML, bzw. weiter fortgeschrittenen Stadien der CML wird eine tägliche Dosis von 340 mg/m2 empfohlen (eine Gesamtdo-sis von 800 mg darf nicht überschritten werden). Die Gesamtdosis kann als tägliche Einmaldosis oder alternativ aufgeteilt auf zwei Applikationen – eine morgens und ei-ne abends – gegeben werden. Die Dosie-rungsempfehlung beruht zum gegenwärti-gen Zeitpunkt auf einer kleinen Zahl pädi-atrischer Patienten (siehe Abschnitte 5.1 und 5.2).
Erfahrungen mit der Behandlung von Kin-dern unter 2 Jahren liegen nicht vor.
Eine Dosiserhöhung von täglich 340 mg/m2 auf täglich 570 mg/m2 (eine Gesamtdosis von 800 mg darf nicht überschritten wer-den) bei Kindern und Jugendlichen kann bei Abwesenheit schwerer Nebenwirkun-gen des Arzneimittels und bei Fehlen nicht-Leukämie-bedingter Neutropenie oder Thrombozytopenie unter folgenden Um-ständen in Betracht gezogen werden: Pro-gression der Erkrankung (zu jeder Zeit), keine zufriedenstellende hämatologische Remission nach mindestens 3 Monaten Be-handlung, fehlende zytogenetische Remis-sion nach 12 Monaten Behandlung oder Verschwinden einer vorher erreichten hä-matologischen und/oder zytogenetischen Remission. Die Patienten müssen nach ei-ner Dosiserhöhung engmaschig überwacht werden, weil die Wahrscheinlichkeit für das Auftreten von Nebenwirkungen bei hö-heren Dosierungen ansteigt.
Dosierung bei erwachsenen Patienten mit Ph+ ALL
Die empfohlene Dosierung von Imanivec bei erwachsenen Patienten mit Ph+ ALL beträgt 600 mg/Tag. Hämatologen, die in der Behandlung dieser Erkrankung erfahren sind, sollten die Therapie in allen Phasen überwachen.
Behandlungsschema: Auf Basis der vorlie-genden Daten wurde gezeigt, dass Imatinib wirksam und sicher ist, wenn es in Kombi-nation mit Chemotherapie in einer Dosie-rung von 600 mg/Tag in der Induktionspha-se sowie in der Konsolidierungs- und Er-haltungsphase der Chemotherapie (siehe Abschnitt 5.1) bei Erwachsenen mit neu di-agnostizierter Ph+ ALL angewendet wird. Die Dauer der Imatinib-Therapie kann je nach dem ausgewählten Behandlungssche-ma variieren, aber längere Expositionen von Imatinib haben im Allgemeinen besse-re Ergebnisse erbracht.
Für erwachsene Patienten mit rezidivierter oder refraktärer Ph+ ALL ist eine Imatinib-Monotherapie mit 600 mg/Tag sicher und wirksam und kann gegeben werden, bis ei-ne Progression der Erkrankung auftritt.
Dosierung bei Kindern mit Ph+ ALL Bei Kindern sollte die Dosierung auf der Basis der Körperoberfläche (mg/m²) erfol-gen. Eine Dosis von 340 mg/m² täglich wird bei Kindern mit Ph+ ALL empfohlen (eine Gesamtdosis von 600 mg darf nicht überschritten werden).
Dosierung bei MDS/MPD
Die empfohlene Dosierung von Imanivec beträgt 400 mg/Tag bei erwachsenen Pati-enten mit MDS/MPD.
Dauer der Behandlung: In der einzigen bis-her durchgeführten klinischen Studie wurde die Behandlung mit Imatinib bis zur Pro-gression der Erkrankung fortgeführt (siehe Abschnitt 5.1). Zum Zeitpunkt der Auswer-tung betrug die mediane Behandlungsdauer 47 Monate (24 Tage bis 60 Monate).
Dosierung bei HES/CEL
Die empfohlene Dosierung von Imanivec bei erwachsenen Patienten mit HES/CEL beträgt 100 mg/Tag.
Bei Abwesenheit von Nebenwirkungen kann eine Dosissteigerung von 100 mg auf 400 mg erwogen werden, wenn Untersu-chungen ein unzureichendes Ansprechen auf die Therapie zeigen.
Die Behandlung sollte fortgesetzt werden, solange der Nutzen für den Patienten an-dauert.
Dosierung bei GIST
Die empfohlene Dosierung von Imanivec bei erwachsenen Patienten mit nicht rese-zierbaren und/oder metastasierten malignen GIST beträgt 400 mg/Tag.
Es liegen nur begrenzte Daten für den Ef-fekt einer Dosiserhöhung von 400 mg auf
600 mg oder 800 mg vor bei Patienten, de-ren Erkrankung unter der niedrigeren Do-sierung fortschreitet (siehe Abschnitt 5.1).
Dauer der Behandlung: In klinischen Stu-dien bei GIST-Patienten wurde Imatinib bis zur Progression der Erkrankung gegeben. Zum Zeitpunkt der Auswertung betrug die mediane Behandlungsdauer 7 Monate (7 Tage bis 13 Monate). Der Effekt eines Be-handlungsstopps nach Erreichen einer Re-mission wurde nicht untersucht.
Die empfohlene Dosierung von Imanivec zur adjuvanten Behandlung Erwachsener nach GIST-Resektion beträgt 400 mg/Tag. Die optimale Behandlungsdauer ist noch nicht festgelegt. Die Dauer der Behandlung in der klinischen Studie zur Unterstützung dieser Indikation betrug 36 Monate (siehe Abschnitt 5.1).
Dosierung bei DFSP
Die empfohlene Dosierung von Imanivec bei erwachsenen Patienten mit DFSP be-trägt 800 mg/Tag.
Dosisanpassung auf Grund von Nebenwir-kungen
Nichthämatologische Nebenwirkungen Wenn sich mit Imatinib schwere nicht-hämatologische Nebenwirkungen entwi-ckeln, muss die Behandlung so lange unter-brochen werden, bis das Ereignis abge-klungen ist. Danach kann die Behandlung abhängig von der anfänglichen Stärke der Nebenwirkung wieder aufgenommen wer-den.
Wenn Bilirubinerhöhungen den laborspezi-fischen oberen Normwert um mehr als das Dreifache oder wenn Erhöhungen der Le-bertransaminasen diesen Wert um mehr als das Fünffache überschreiten, muss Imatinib solange abgesetzt werden, bis die Biliru-binwerte auf weniger als das 1,5fache und die Transaminasenwerte auf weniger als das 2,5fache der laborspezifischen oberen Normwerte zurückgegangen sind. Danach kann die Behandlung mit Imatinib mit einer reduzierten täglichen Dosis fortgeführt werden. Bei Erwachsenen sollte die Dosis von 400 mg auf 300 mg bzw. von 600 mg auf 400 mg bzw. von 800 mg auf 600 mg und bei Kindern und Jugendlichen von 340 mg/m2 auf 260 mg/m2/Tag reduziert werden.
Hämatologische Nebenwirkungen Bei schwerer Neutropenie und Thrombozy-topenie werden eine Dosisreduktion oder eine Unterbrechung der Behandlung ent-sprechend folgender Tabelle empfohlen.
Imanivec® 100 mg Filmtabletten
Dosisanpassung bei Neutropenie oder Thrombozytopenie:
| HES/CEL (Startdosis 100 mg) | ANC < 1,0 x 10⁹/l und/oder Thrombozyten < 50 x 109/l |
|
| CML in der chronischen Phase, MDS/MPD und GIST (Startdosis 400 mg) HES/CEL (bei einer Do-sis von 400 mg) | ANC < 1,0 x 10⁹/l und/oder Thrombozyten < 50 x 109/l |
|
| CML in der chronischen Phase bei Kindern (bei Dosen von 340 mg/m2) | ANC < 1,0 x 10⁹/l und/oder Thrombozyten < 50 x 109/l |
|
| CML in der akzelerierten Phase und in der Blasten-krise und Ph+ ALL (Startdosis 600 mg) | aANC < 0,5 x 10⁹/l und/oder Thrombozyten < 10 x 109/l |
|
| CML in der akzelerierten Phase und in der Blasten-krise bei Kindern (Start-dosis 340 mg/m2) | aANC < 0,5 x 10⁹/l und/oder Thrombozyten < 10 x 109/l |
|
DFSP (Dosierung 800 mg) | ANC < 1,0 x 10⁹/l und/oder Thrombozyten < 50 x 109/l |
|
Imanivec® 100 mg Filmtabletten
| wieder aufnehmen. |
ANC= Absolute Zahl der neutrophilen Leukozyten
a Auftreten nach mindestens 1-monatiger Behandlung
Besondere Patientenpopulationen
Behandlung von Kindern
Es gibt keine Erfahrungen bei Kindern unter 2 Jahren mit CML und bei Kindern unter 1 Jahr mit Ph+ ALL (siehe Abschnitt 5.1). Die Erfahrung bei Kindern mit MDS/MPD, DFSP, GIST und HES/CEL ist sehr begrenzt.
Die Sicherheit und Wirksamkeit von Imatinib bei Kindern und Jugendlichen unter 18 Jahren mit MDS/MPD, DFSP, GIST und HES/CEL wurden in klinischen Studien nicht erwiesen. Zurzeit vorliegende, publizierte Daten werden in Abschnitt 5.1 zusammenge-fasst, eine Dosierungsempfehlung kann jedoch nicht gegeben werden.
Leberinsuffizienz
Imatinib wird hauptsächlich in der Leber metabolisiert. Patienten mit leichten, mäßigen oder schweren Leberfunktionsstörungen sollte die niedrigste empfohlene Dosis von 400 mg täglich gegeben werden. Die Dosis kann reduziert werden, wenn sie nicht vertragen wird (siehe Abschnitte 4.4, 4.8 und 5.2).
Klassifizierung der Leberfunktionsstörung:
| Leberfunktionsstörung | Leberfunktionstest |
| Leicht | Gesamtbilirubin = 1,5 ULN ASAT: > ULN (kann normal oder < ULN sein, wenn Ge-samtbilirubin > ULN ist) |
| Mäßig | Gesamtbilirubin > 1,5-3,0 ULN ASAT: beliebig |
| Schwer | Gesamtbilirubin > 3-10 ULN ASAT: beliebig |
ULN= Oberer Normwert für das Labor (Upper Limit of Normal) ASAT= Aspartataminotransferase
Niereninsuffizienz
Patienten mit Niereninsuffizienz oder dia-lysepflichtigen Patienten sollte die empfoh-lene Mindestdosis von 400 mg pro Tag als Anfangsdosis gegeben werden. Bei diesen Patienten ist jedoch Vorsicht geboten. Die Dosis kann reduziert werden, falls sie nicht vertragen wird. Falls sie vertragen wird, kann die Dosis im Falle fehlender Wirk-samkeit erhöht werden (siehe Abschnitte 4.4 und 5.2).
Ältere Patienten
Die Pharmakokinetik von Imatinib wurde bei Älteren nicht im Einzelnen untersucht. Bei Erwachsenen wurden keine signifikan-ten altersspezifischen Unterschiede der Pharmakokinetik in klinischen Studien be-obachtet, in denen mehr als 20% der Pati-enten 65 Jahre und älter waren. Bei älteren Patienten ist keine spezielle Dosisempfeh-lung notwendig.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vor-sichtsmaßnahmen für die Anwendung
Wenn Imatinib gemeinsam mit anderen Arzneimitteln gegeben wird, können Wech-selwirkungen auftreten. Vorsicht ist gebo-ten bei der Einnahme von Imatinib mit Pro-teaseinhibitoren, Azol-Antimykotika, be-stimmten Makroliden (siehe Abschnitt 4.5), Substraten von CYP3A4 mit einer engen therapeutischen Breite (z. B. Ciclosporin, Pimozid, Tacrolimus, Sirolimus, Ergota-min, Diergotamin, Fentanyl, Alfentanil, Terfenadin, Bortezomib, Docetaxel, Chini-din) oder Warfarin und anderen Cumarin-Derivaten (siehe Abschnitt 4.5).
Bei gleichzeitiger Anwendung von Imatinib und Arzneimitteln, die die Aktivität von CYP3A4 induzieren (z. B. Dexamethason, Phenytoin, Carbamazepin, Rifampicin, Phenobarbital oder Hypericum perforatum, auch als Johanniskraut bekannt), kann die Imatinib-Konzentration signifikant verrin-gert werden. Dadurch kann möglicherweise das Risiko eines Therapieversagens erhöht werden. Daher soll die gleichzeitige An-wendung von starken CYP3A4-Induktoren und Imatinib vermieden werden (siehe Ab-schnitt 4.5).
Hypothyreoidismus
Es wurden klinische Fälle von Hypothy-reoidismus berichtet bei Patienten nach
Thyreoidektomie, die während der Behand-lung mit Imatinib eine Levothyroxin-Ersatztherapie erhielten (siehe Abschnitt 4.5). Bei diesen Patienten sollten die TSH-Werte (Thyreoid-stimulierendes Hormon) engmaschig überwacht werden.
Hepatotoxizität
Imatinib wird hauptsächlich über die Leber metabolisiert und nur 13% werden über die Nieren ausgeschieden. Bei Patienten mit Leberfunktionsstörungen (leicht, mäßig oder schwer) müssen das periphere Blutbild und die Leberenzyme sorgfältig überwacht werden (siehe Abschnitte 4.2, 4.8 und 5.2). Es sollte beachtet werden, dass GIST-Patienten Lebermetastasen haben können, die zu einer Funktionseinschränkung der Leber führen können.
Es wurden Fälle von Leberschäden, ein-schließlich Leberversagen und Lebernekro-sen bei Imatinib berichtet. Bei der Kombi-nation von Imatinib mit hoch dosierten Chemotherapieschemata wurde ein Anstieg an schwerwiegenden Leberreaktionen fest-gestellt. Die Leberfunktion sollte sorgfältig überwacht werden, wenn Imatinib mit Chemotherapieschemata kombiniert wird, die bekanntermaßen eine Leberfunktions-
Imanivec® 100 mg Filmtabletten störung hervorrufen können (siehe Ab-schnitte 4.5 und 4.8).
Flüssigkeitsretention
Bei etwa 2,5% der Patienten mit neu diag-nostizierter CML wurde nach Einnahme von Imatinib über das Auftreten einer schweren Flüssigkeitsretention (Pleuraer-guss, Ödem, Lungenödem, Aszites, ober-flächliches Ödem) berichtet. Es wird daher das regelmäßige Wiegen der Patienten dringend empfohlen. Eine unerwartete schnelle Gewichtszunahme muss sorgfältig untersucht und soweit erforderlich müssen eine geeignete unterstützende Behandlung und therapeutische Maßnahmen eingeleitet werden. In klinischen Studien war die Häu-figkeit dieser Ereignisse bei Älteren und bei Patienten mit Herzerkrankungen in der Vorgeschichte erhöht. Daher ist bei Patien-ten mit kardialen Funktionsstörungen Vor-sicht angezeigt.
Patienten mit Herzerkrankungen
Patienten mit Herzerkrankungen, Risiko-faktoren für eine Herzinsuffizienz oder mit Niereninsuffizienz in der Vorgeschichte sollten sorgfältig überwacht werden. Alle Patienten mit Anzeichen oder Symptomen, die auf eine Herz-oder Niereninsuffizienz hindeuten, sollten untersucht und entspre-chend behandelt werden.
Bei Patienten mit hypereosinophilem Syn-drom (HES) mit okkulter Infiltration von HES-Zellen innerhalb des Myokards wur-den Einzelfälle von kardiogenem Schock/Linksherzinsuffizienz mit einer HES-Zelldegranulation nach dem Beginn der Imatinib-Therapie in Verbindung ge-bracht. Es wurde berichtet, dass der Zu-stand durch Gabe systemischer Steroide, kreislaufstützende Maßnahmen und vo-rübergehendes Absetzen von Imatinib, re-versibel war. Da gelegentlich kardiale Ne-benwirkungen im Zusammenhang mit Ima-tinib berichtet wurden, sollte bei HES/CEL-Patienten vor Beginn der Behandlung eine sorgfältige Nutzen-Risiko-Abschätzung erwogen werden.
Myelodysplastische/myeloproliferative Er-krankungen mit PDGFR-Genumlagerungen können von hohen Werten eosinophiler Granulozyten begleitet sein. Daher sollten vor der Gabe von Imatinib die Untersu-chung durch einen Kardiologen, die Auf-nahme eines Echokardiogramms und die Bestimmung von Serum-Troponin bei Pati-enten mit HES/CEL sowie mit MDS/MPD in Verbindung mit hohen Eosinophilen-Werten, erwogen werden. Wenn einer der Befunde anormal ist, sollten eine weitere Untersuchung durch einen Kardiologen sowie zu Beginn der Therapie prophylak-
tisch die gleichzeitige Gabe von systemi-schen Steroiden (1-2 mg/kg) über ein bis zwei Wochen gemeinsam mit Imatinib er-wogen werden.
Gastrointestinale Blutungen
In der Studie an Patienten mit nicht rese-zierbaren und/oder metastasierten GIST wurden sowohl gastrointestinale als auch intratumorale Blutungen beobachtet (siehe Abschnitt 4.8). Ausgehend von den verfüg-baren Daten, wurden keine Risikofaktoren (z. B. Tumorgröße, Tumorlokalisation, Ge-rinnungsstörungen) dafür gefunden, dass Patienten mit GIST einem höheren Risiko für eine der beiden Blutungsarten ausge-setzt sind. Da eine erhöhte Gefäßversor-gung und Blutungswahrscheinlichkeit Teil der Eigenschaften und des klinischen Ver-laufs von GIST sind, sollten bei allen Pati-enten Standardvorgehensweisen und Maß-nahmen für die Überwachung und Behand-lung von Blutungen angewendet werden.
Zusätzlich wurde aufgrund von Erfahrun-gen nach Markteinführung über gastral-antrale vaskuläre Ektasie (GAVE), eine sel-tene Ursache für gastrointestinale Blutun-gen, bei Patienten mit CML, ALL und an-deren Erkrankungen berichtet (siehe Ab-schnitt 4.8). Falls notwendig, kann ein Ab-bruch der Behandlung mit Imatinib in Be-tracht gezogen werden.
Tumor-Lyse-Syndrom
Wegen des möglichen Auftretens eines Tumor-Lyse-Syndroms (TLS) wird vor dem Therapiebeginn mit Imatinib die Kor-rektur einer klinisch relevanten Dehydrata-tion und die Behandlung hoher Harnsäure-spiegel empfohlen (siehe Abschnitt 4.8).
Hepatitis-B-Reaktivierung
Bei Patienten, die chronische Träger dieses Virus sind, ist eine Hepatitis-B-Reaktivierung aufgetreten, nachdem sie BCR-ABL-Tyrosinkinase-Inhibitoren er-halten hatten. Einige Fälle führten zu aku-tem Leberversagen oder zu fulminanter Hepatitis, die eine Lebertransplantation notwendig machten oder zum Tod führten.
Patienten sollten vor Beginn der Behand-lung mit Imanivec auf eine HBV-Infektion hin untersucht werden. Vor Einleitung der Behandlung bei Patienten mit positiver He-patitis-B-Serologie (einschließlich jener mit aktiver Erkrankung) sollten Experten für Lebererkrankungen und für die Behandlung von Hepatitis B zurate gezogen werden; dies sollte auch bei Patienten erfolgen, die während der Behandlung positiv auf eine HBV-Infektion getestet werden. HBV-Träger, die mit Imanivec behandelt werden, sollten während der Behandlung und über
einige Monate nach Ende der Therapie engmaschig bezüglich der Anzeichen und Symptome einer aktiven HBV-Infektion überwacht werden (siehe Abschnitt 4.8).
Phototoxizität
Die Exposition gegenüber direktem Son-nenlicht sollte vermieden oder auf ein Mi-nimum reduziert werden, da das Risiko ei-ner Phototoxizität im Zusammenhang mit der Imatinib-Behandlung besteht. Patienten sollten angewiesen werden, Maßnahmen zu ergreifen, wie das Tragen vor Sonnenlicht schützender Kleidung und die Verwendung eines Sonnenschutzmittels mit hohem Lichtschutzfaktor (LSF).
Thrombotische Mikroangiopathie BCR-ABL-Tyrosinkinase-Inhibitoren (TKIs) wurden mit der thrombotischen Mikroangiopathie (TMA) in Zusammen-hang gebracht, unter anderem in Einzel-fallberichten zu Imanivec (siehe Abschnitt 4.8). Treten bei einem Patienten, der Ima-nivec einnimmt, Labor- oder klinische Be-funde auf, die mit TMA zusammenhängen, sollte die Behandlung abgebrochen und ei-ne gründliche Untersuchung auf TMA, einschließlich der Bestimmung der ADAMTS13-Aktivität und von Anti-ADAMTS13-Antikörpern, durchgeführt werden. Wenn Anti-ADAMTS13-Antikörper in Verbindung mit einer gerin-gen ADAMTS13-Aktivität erhöht sind, sollte die Behandlung mit Imanivec nicht wieder aufgenommen werden.
Laboruntersuchungen
Ein vollständiges Blutbild muss während der Therapie mit Imatinib regelmäßig durchgeführt werden. Bei der Behandlung von Patienten mit einer CML mit Imatinib können eine Neutropenie oder eine Throm-bozytopenie auftreten. Das Auftreten dieser Zytopenien im Blut ist jedoch wahrschein-lich vom Stadium der behandelten Erkran-kung abhängig und trat häufiger bei Patien-ten in der akzelerierten Phase der CML oder der Blastenkrise auf als bei Patienten in der chronischen Phase der CML. Wie in Abschnitt 4.2 empfohlen, kann die Behand-lung mit Imatinib unterbrochen oder die Dosis reduziert werden.
Bei Patienten, die Imatinib erhalten, muss die Leberfunktion (Transaminasen, Biliru-bin, alkalische Phosphatase) in regelmäßi-gen Abständen untersucht werden.
Bei Patienten mit beeinträchtigter Nieren-funktion scheint die Plasmaexposition von Imatinib höher zu sein als bei Patienten mit normaler Nierenfunktion, möglicherweise auf Grund eines erhöhten Plasmaspiegels von alphasaurem Glycoprotein (AGP), ei-
Imanivec® 100 mg Filmtabletten nem Imatinib-bindenden Protein, bei diesen Patienten. Patienten mit Niereninsuffizienz sollten die minimale Anfangsdosis erhalten. Patienten mit schwerer Niereninsuffizienz sollten mit Vorsicht behandelt werden. Die Dosis kann bei Unverträglichkeit reduziert werden (siehe Abschnitte 4.2 und 5.2).
Eine Langzeitbehandlung mit Imatinib kann mit einer klinisch signifikanten Ver-schlechterung der Nierenfunktion einherge-hen. Die Nierenfunktion sollte daher vor Beginn der Imatinib-Therapie bestimmt und während der Therapie engmaschig überwacht werden, wobei besonders auf Patienten geachtet werden muss, die Risi-kofaktoren für eine Niereninsuffizienz auf-weisen. Wird eine Niereninsuffizienz fest-gestellt, sollten entsprechend der standardi-sierten Leitlinien geeignete Maßnahmen ergriffen und eine geeignete Behandlung eingeleitet werden.
Kinder und Jugendliche
Es gibt Fallberichte über Wachstumsverzö-gerung unter Imatinib bei Kindern und Ju-gendlichen vor der Pubertät. In einer Be-obachtungsstudie bei Kindern und Jugend-lichen mit CML wurde ein statistisch signi-fikanter Rückgang (jedoch mit unklarer kli-nischer Relevanz) der SDS-Werte (stan-dard deviation scores) der medianen Kör-pergröße nach 12 und 24 Behandlungsmo-naten für zwei kleine Untergruppen unab-hängig vom Pubertätsstatus oder Ge-schlecht berichtet. Ähnliche Ergebnisse wurden in einer Beobachtungsstudie bei Kindern und Jugendlichen mit ALL beo-bachtet. Eine enge Überwachung des Wachstums bei Kindern während der Ima-tinib-Behandlung wird empfohlen (siehe Abschnitt 4.8).
Imanivec enthält Lactose. Patienten mit der seltenen hereditären Galactose-Intoleranz, Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht einnehmen.
4.5 Wechselwirkungen mit anderen Arz-neimitteln und sonstige Wechselwirkun-gen
Wirkstoffe, welche die Plasmakonzentrati-onen von Imatinib erhöhen können: Substanzen, welche die Aktivität des Cy-tochrom-P450-Isoenzyms CYP3A4 hem-men (z. B. Proteaseinhibitoren wie Indina-vir, Lopinavir/Ritonavir, Ritonavir, Saquinavir, Telaprevir, Nelfinavir, Boce-previr; Azol-Antimykotika einschließlich Ketoconazol, Itraconazol, Posaconazol, Vo-riconazol; bestimmte Makrolide wie Eryth-romycin, Clarithromycin und Telithromy-cin), können die Verstoffwechselung von Imatinib vermindern und die Konzentratio-
nen von Imatinib erhöhen. Bei gleichzeiti-ger Einmalgabe von Ketoconazol (ein CYP3A4-Inhibitor) zeigte sich bei Proban-den eine signifikante Erhöhung der Imati-nib-Exposition (Zunahme der mittleren Cmax und AUC von Imatinib um 26% bzw. 40%). Vorsicht ist geboten bei gleichzeiti-ger Gabe von Imatinib mit Inhibitoren der CYP3A4-Familie.
Wirkstoffe, welche die Plasmakonzentrati-onen von Imatinib vermindern können: Substanzen, welche die Cytochrom-CYP3A4-Aktivität induzieren (z. B. Dexa-methason, Phenytoin, Carbamazepin, Rifampicin, Phenobarbital, Fosphenytoin, Primidon oder Hypericum perforatum auch als Johanniskraut bekannt), können die I-matinib-Konzentration signifikant vermin-dern. Dadurch kann möglicherweise das Risiko eines Therapieversagens erhöht werden. Die Vorbehandlung mit Mehrfach-dosen von 600 mg Rifampicin, gefolgt von einer Einzeldosis von 400 mg Imatinib, führte zu einer Abnahme von Cmax und AUC(0-∞) um mindestens 54% und 74% der entsprechenden Werte ohne Rifampicin-Behandlung. Vergleichbare Ergebnisse wurden bei Patienten mit malignen Glio-men beobachtet, die während der Imatinib-Behandlung enzyminduzierende antiepilep-tische Arzneimittel (EIAEDs) wie Carbamazepin, Oxcarbazepin und Phenyto-in angewendet haben. Die AUC von Imati-nib im Plasma nahm im Vergleich mit Pati-enten, die nicht mit EIAEDs behandelt wurden, um 73% ab. Die gleichzeitige An-wendung von Rifampicin oder anderen starken CYP3A4-Induktoren und Imatinib sollte vermieden werden.
Wirkstoffe, deren Plasmakonzentratio-nen durch Imatinib verändert werden können
Imatinib erhöht die mittlere Cmax und AUC von Simvastatin (CYP3A4-Substrat) 2- bzw. 3,5fach, ein Hinweis auf die Inhibition von CYP3A4 durch Imatinib. Die Anwen-dung von Imatinib mit CYP3A4-Substraten mit einer engen therapeutischen Breite (z. B. Ciclosporin, Pimozid, Tacrolimus, Si-rolimus, Ergotamin, Diergotamin, Fentanyl, Alfentanil, Terfenadin, Bortezomib, Docetaxel und Chinidin) muss daher mit Vorsicht erfolgen. Imatinib kann die Plas-makonzentration von anderen Substanzen, die über CYP3A4 metabolisiert werden, er-höhen (z. B. Triazol-Benzodiazepine, Kal-ziumkanalblocker vom Dihydropyridin-Typ, bestimmte HMG-CoA-Reduktase-Inhibitoren wie die Statine etc.).
Aufgrund des bekannten erhöhten Risikos für Blutungen in Verbindung mit der An-wendung von Imatinib (z. B. Hämorrhagie)
sollten Patienten, die eine Antikoagulation benötigen, niedermolekulares oder Stan-dardheparin anstelle von Cumarin-Derivaten wie Warfarin erhalten.
In vitro inhibiert Imatinib die Aktivität des Cytochrom-P450-Isoenzyms CYP2D6 bei den gleichen Konzentrationen, die auch die CYP3A4-Aktivität hemmen. Imatinib in ei-ner Dosierung von zweimal täglich 400 mg hatte einen inhibitorischen Effekt auf die CYP2D6-vermittelte Metabolisierung von Metoprolol, wobei Cmax und AUC von Me-toprolol um etwa 23% (90% Konfidenzin-tervall [1,16-1,30]) angehoben wurden. Do-sisanpassungen scheinen nicht erforderlich zu sein, wenn Imatinib gleichzeitig mit CYP2D6-Substraten verabreicht wird. Bei CYP2D6-Substraten mit engem therapeuti-schem Fenster wie Metoprolol ist jedoch Vorsicht geboten. Bei Patienten, die mit Metoprolol behandelt werden, sollte eine klinische Überwachung in Erwägung gezo-gen werden.
In vitro inhibiert Imatinib die O-Glukuronidierung von Paracetamol mit ei-nem Ki-Wert von 58,5 mikromol/l. In vivo wurde diese Hemmung nach der Anwen-dung von 400 mg Imatinib und 1000 mg Paracetamol nicht beobachtet. Höhere Do-sen von Imatinib und Paracetamol wurden nicht untersucht.
Daher ist Vorsicht geboten, wenn Imatinib und Paracetamol gleichzeitig in hohen Do-sen gegeben werden.
Bei Patienten, die nach Thyreoidektomie Levothyroxin erhalten, kann die Plasma-konzentration von Levothyroxin bei gleich-zeitiger Gabe von Imatinib herabgesetzt sein (siehe Abschnitt 4.4). Daher ist Vor-sicht geboten. Der Mechanismus dieser be-obachteten Wechselwirkung ist jedoch ge-genwärtig nicht bekannt.
Bei Patienten mit Ph+ ALL liegen klinische Erfahrungen mit der gleichzeitigen Gabe von Imatinib und Chemotherapeutika vor (siehe Abschnitt 5.1), jedoch sind Arznei-mittelwechselwirkungen zwischen Imatinib und Chemotherapie-Schemata nicht gut be-schrieben. Unerwünschte Wirkungen von Imatinib, d. h. Hepatotoxizität, Myelosupp-ression oder andere Nebenwirkungen, kön-nen verstärkt werden. Es wurde berichtet, dass die gleichzeitige Anwendung von L-Asparaginase mit einer erhöhten Lebertoxi-zität verbunden sein kann (siehe Abschnitt 4.8). Daher erfordert die Anwendung von Imatinib in Kombinationen besondere Vor-sicht.
Imanivec® 100 mg Filmtabletten
4.6 Fertilität, Schwangerschaft und Still-zeit
Frauen im gebärfähigen Alter
Frauen im gebärfähigen Alter müssen dar-über aufgeklärt werden, während der Be-handlung und bis mindestens 15 Tage nach Beenden der Imatinib-Behandlung eine zu-verlässige Verhütungsmethode anzuwen-den.
Schwangerschaft
Es liegen begrenzte Daten für die Verwen-dung von Imatinib bei Schwangeren vor. Wie Berichte nach Markteinführung zeig-ten, kann Imatinib Fehlgeburten oder Ge-burtsfehler verursachen, wenn es bei schwangeren Frauen angewendet wird. Tierexperimentelle Studien haben jedoch eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3) und das potenzielle Risiko für den Fetus ist nicht bekannt. Imatinib darf während der Schwangerschaft nicht angewendet werden, es sei denn, dies ist eindeutig erforderlich. Wenn es während einer Schwangerschaft angewendet wird, muss die Patientin über ein mögliches Risi-ko für den Fetus informiert werden.
Stillzeit
Es liegen begrenzte Informationen zum Übergang von Imatinib in die Muttermilch vor. Studien mit zwei stillenden Frauen ha-ben gezeigt, dass sowohl Imatinib als auch sein aktiver Metabolit in die Muttermilch übergehen können. Der Milch-Plasma-Quotient für Imatinib wurde bei einer ein-zelnen Patientin mit 0,5 und für den Meta-boliten mit 0,9 bestimmt, was auf eine grö-ßere Verteilung des Metaboliten in die Muttermilch schließen lässt. Bezüglich der Gesamtkonzentration von Imatinib und dem Metaboliten sowie der maximalen täg-lichen Milchaufnahme von Kindern kann von einer geringen Gesamtexposition aus-gegangen werden (~10% einer therapeuti-schen Dosis). Da allerdings die Wirkungen einer niedrig dosierten Exposition eines Kindes mit Imatinib nicht bekannt sind, dürfen Frauen während der Behandlung und für mindestens 15 Tage nach Beendi-gung der Behandlung mit Imatinib nicht stillen.
Fertilität
In nicht-klinischen Studien war die Fertili-tät von männlichen und weiblichen Ratten nicht beeinträchtigt wobei jedoch Auswir-kungen auf die Reproduktionsparameter beobachtet wurden (siehe Abschnitt 5.3). Studien mit Patienten, die Imatinib erhal-ten, und die den Effekt auf die Fertilität und die Gametogenese untersuchen, wurden nicht durchgeführt. Patienten, die während der Behandlung mit Imatinib um ihre Ferti-
lität besorgt sind, sollten dies mit ihrem Arzt besprechen.
4.7 Auswirkungen auf die Verkehrstüch-tigkeit und die Fähigkeit zum Bedienen von Maschinen
Patienten müssen darüber informiert wer-den, dass bei ihnen Nebenwirkungen wie Schwindel, verschwommenes Sehen oder Schläfrigkeit während der Behandlung mit Imatinib auftreten können. Daher sollte das Autofahren oder das Bedienen von Maschi-nen mit Vorsicht erfolgen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils Patienten im fortgeschrittenen Stadium ma-ligner Erkrankungen können zahlreiche und teilweise überlappende medizinische Be-funde aufweisen, die eine Kausalitätsbe-wertung unerwünschter Ereignisse wegen der Symptomvielfalt der Grunderkrankung, deren Progression und der gleichzeitigen Gabe zahlreicher anderer Arzneimittel er-schweren.
In den klinischen Studien bei CML wurde ein Abbruch der Arzneimittelbehandlung auf Grund arzneimittelbedingter Nebenwir-kungen bei 2,4% der neu diagnostizierten Patienten, bei 4% der Patienten in der spä-ten chronischen Phase nach Versagen von Interferon-Therapie, bei 4% der Patienten in der akzelerierten Phase nach Versagen von Interferon-Therapie und bei 5% der Pa-tienten in der Blastenkrise nach Versagen von Interferon-Therapie beobachtet. Bei GIST wurde die Gabe der Studienmedikati-on bei 4% der Patienten auf Grund von arz-neimittelbedingten Nebenwirkungen unter-brochen.
Die Nebenwirkungen waren bei allen Indi-kationen mit zwei Ausnahmen vergleich-bar. Myelo-suppression trat bei CML-Patienten häufiger auf als bei GIST. Dies ist wahrscheinlich auf die Grunderkrankung zurückzuführen. In der Studie an Patienten mit nicht-resezierbaren und/oder metasta-sierten GIST wiesen 7 (5%) der Patienten Blutungen auf, davon 3 Patienten GI-Blutungen Grad 3/4 nach CTC (Common Toxicity Criteria), 3 Patienten intratumorale Blutungen und 1 Patient beide Blutungsar-ten. GI-Tumoren können auch die Ursache für GI-Blutungen gewesen sein (siehe Ab-schnitt 4.4). GI- und Tumorblutungen kön-nen schwerwiegend sein und manchmal tödlich verlaufen. Die am häufigsten be-richteten behandlungsbedingten Nebenwir-kungen (≥ 10%) in beiden Indikationen wa-ren leichte Übelkeit, Erbrechen, Durchfall, Abdominalschmerzen, Ermüdung, Myalgie, Muskelkrämpfe und Hautausschlag. Ober-
flächenödeme wurden in allen Studien ge-funden und wurden vorwiegend als perior-bitale Ödeme oder Ödeme der unteren Gliedmaßen beschrieben. Diese Ödeme wa-ren jedoch selten schwer und können mit Diuretika, anderen supportiven Maßnah-men oder durch Reduktion der Imatinib-Dosis beherrscht werden.
Im Rahmen der Kombinationstherapie von Imatinib mit Hochdosis-Chemotherapie wurde bei Ph+ ALL-Patienten eine vo-rübergehende Lebertoxizität in Form erhöh-ter Transaminasenwerte und einer Bilirubi-nämie beobachtet. In Anbetracht der be-grenzten Sicherheitsdaten sind die bisher berichteten Nebenwirkungen bei Kindern konsistent mit dem bekannten Sicherheits-profil bei Erwachsenen mit Ph+ ALL. In der Sicherheitsdatenbank sind die Informa-tionen für Kinder mit Ph+ ALL sehr be-grenzt und es wurden keine neuen Sicher-heitsbedenken gefunden.
Verschiedene andere Nebenwirkungen wie Pleuraerguss, Aszites, Lungenödem und schnelle Gewichtszunahme mit oder ohne Oberflächenödeme können unter dem Be-griff „Flüssigkeitsretention“ zusammenge-fasst werden. Diese Nebenwirkungen kön-nen im Allgemeinen durch ein zeitlich be-fristetes Absetzen von Imatinib und durch Diuretika und andere geeignete supportive Maßnahmen beherrscht werden. Einige die-ser Befunde können jedoch schwer oder le-bensbedrohend sein und mehrere Patienten in der Blastenkrise verstarben nach einer komplizierten Krankengeschichte mit Pleuraerguss, Stauungsherzinsuffizienz und Nierenversagen. Es gab keine speziellen si-cherheitsrelevanten Befunde in den klini-schen Studien bei Kindern.
Nebenwirkungen
Diejenigen Nebenwirkungen, die häufiger als nur in Einzelfällen auftraten, werden im Folgenden gegliedert nach Organsystemen und nach Häufigkeitsgruppen aufgelistet. Die Häufigkeitsgruppen sind folgenderma-ßen definiert: Sehr häufig (≥1/10), häufig (≥1/100, <1/10), gelegentlich (≥1/1.000, <1/100), selten (≥1/10.000, <1/1.000), sehr selten (<1/10.000), nicht bekannt (Häufig-keit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Innerhalb jeder Häufigkeitsgruppe werden die Nebenwirkungen nach ihrer Häufigkeit angegeben, die häufigsten zuerst.
Die Nebenwirkungen und ihre Häufigkeits-angaben sind in Tabelle 1 dargestellt.
Imanivec® 100 mg Filmtabletten Tabelle 1 Tabellarische Zusammenfassung der Nebenwirkungen
| Infektionen und parasitäre Erkrankungen | |
| Gelegentlich: | Herpes zoster, Herpes simplex, Nasopharyngitis, Pneumonie1, Sinusitis, Zellulitis, In-fektionen der oberen Atemwege, Influenza, Harnwegsinfektionen, Gastroenteritis, Sep-sis |
| Selten: | Pilzinfektionen |
| Nicht bekannt: | Hepatitis-B-Reaktivierung* |
| Gutartige, bösartige und unspezifische Neubildungen (einschl. Zysten und Polypen) | |
| Selten: | Tumor-Lyse-Syndrom |
| Nicht bekannt: | Tumorblutungen/Tumornekrose* |
| Erkrankungen des Immunsystems | |
| Nicht bekannt: | Anaphylaktischer Schock* |
| Erkrankungen des Blutes und des Lymphsystems | |
| Sehr häufig: | Neutrozytopenie, Thrombozytopenie, Anämie |
| Häufig: | Panzytopenie, fiebrige Neutrozytopenie |
| Gelegentlich: | Thrombozythämie, Lymphozytopenie, Knochenmarkdepression, Eosinophilie, Lym-phadenopathie |
| Selten: | Hämolytische Anämie, thrombotische Mikroangiopathie |
| Stoffwechsel- und Ernährungsstörungen | |
| Häufig: | Appetitlosigkeit |
| Gelegentlich: | Hypokaliämie, verstärkter Appetit, Hypophosphatämie, verminderter Appetit, Dehydra-tion, Gicht, Hyperurikämie, Hyperkalzämie, Hyperglykämie, Hyponatriämie |
| Selten: | Hyperkaliämie, Hypomagnesiämie |
| Psychiatrische Erkrankungen | |
| Häufig: | Schlaflosigkeit |
| Gelegentlich: | Depression, verminderte Libido, Angstzustände |
| Selten: | Verwirrtheitszustände |
| Erkrankungen des Nervensystems | |
| Sehr häufig: | Kopfschmerzen2 |
| Häufig: | Schwindel, Parästhesie, Geschmacksstörungen, Hypästhesie |
| Gelegentlich: | Migräne, Schläfrigkeit, Synkope, periphere Neuropathie, Gedächtnisschwäche, Ischias-beschwerden, „Restless-Legs-Syndrom“, Tremor, Hirnblutung |
| Selten: | Erhöhter intrakranieller Druck, Konvulsionen, Sehnervenentzündung |
| Nicht bekannt: | Hirnödem* |
| Augenerkrankungen | |
| Häufig: | Augenlidödem, vermehrter Tränenfluss, Bindehautblutung, Konjunktivitis, trockene Augen, verschwommenes Sehen |
| Gelegentlich: | Augenschmerzen, Augenreizung, Augenhöhlenödem, Glaskörperhämorrhagie, Retinab-lutungen, Blepharitis, Makulaödem |
| Selten: | Katarakt, Glaukom, Papillenödem |
| Nicht bekannt: | Glaskörperhämorrhagie* |
| Erkrankungen des Ohrs und des Labyrinths | |
| Gelegentlich: | Schwindel, Tinnitus, Hörverlust |
| Herzerkrankungen | |
| Gelegentlich: | Palpitationen, Tachykardie, Stauungsherzinsuffizienz3, Lungenödem |
| Selten: | Arrhythmie, Vorhofflimmern, Herzstillstand, Myokardinfarkt, Angina pectoris, Perikar-derguss |
| Nicht bekannt: | Perikarditis*, Herztamponade* |
| Gefäßerkrankungen4 | |
Imanivec® 100 mg Filmtabletten
| Häufig: | Plötzliche Hautrötung („Flushes“), Hämorrhagie |
| Gelegentlich: | Hypertonie, Hämatom, subdurales Hämatom, peripheres Kältegefühl, Hypotonie, Ray-naud-Syndrom |
| Nicht bekannt: | Thrombose/Embolie* |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |
| Häufig: | Dyspnoe, Epistaxis, Husten |
| Gelegentlich: | Pleuraerguss 5, Rachen- und Kehlkopfschmerzen, Pharyngitis |
| Selten: | Rippenfellschmerzen, Lungenfibrose, pulmonale Hypertonie, Lungenblutung |
| Nicht bekannt: | Akute respiratorische Insuffizienz11*, interstitielle Lungenerkrankung* |
| Erkrankungen des Gastrointestinaltrakts | |
| Sehr häufig: | Übelkeit, Durchfall, Erbrechen, Dyspepsie, Abdominalschmerzen 6 |
| Häufig: | Flatulenz, geblähter Bauch, Magen- und Speiseröhrenreflux, Verstopfung, Mundtro-ckenheit, Gastritis |
| Gelegentlich: | Stomatitis, Mundulzera, Blutungen im Gastrointestinaltrakt 7, Aufstoßen, Meläna, Öso-phagitis, Aszites, Magengeschwür, Hämatemesis, Lippenentzündung (Cheilitis), Dys-phagie, Pankreatitis |
| Selten: | Kolitis, Ileus, Darmentzündung |
| Nicht bekannt: | Ileus/Darmobstruktion*, gastrointestinale Perforation*, Divertikulitis*, gastral-antrale vaskuläre Ektasie (GAVE-Syndrom)* |
| Leber- und Gallenerkrankungen | |
| Häufig: | Erhöhte Leberenzyme |
| Gelegentlich: | Hyperbilirubinämie, Hepatitis, Gelbsucht |
| Selten: | Leberversagen 8, Lebernekrose |
| Erkrankungen der Haut und des Unterhautzellgewebes | |
| Sehr häufig: | Periorbitale Ödeme, Dermatitis/Ekzem/Hautausschlag |
| Häufig: | Pruritus, Gesichtsödem, trockene Haut, Erythem, Alopezie, nächtliches Schwitzen, Lichtempfindlichkeitsreaktionen |
| Gelegentlich: | Pustulöser Hautausschlag, Kontusion, vermehrtes Schwitzen, Urtikaria, Hautblutungen, verstärkte Tendenz zu blauen Flecken, Hypotrichose, Hypopigmentierung der Haut, ex-foliative Dermatitis, Brüchigwerden der Nägel, Follikulitis, Petechien, Psoriasis, Purpu-ra, Hyperpigmentierung der Haut, bullöser Hautausschlag, Pannikulitis12 |
| Selten: | Akute febrile neutrophile Dermatose (Sweet-Syndrom), Verfärbung der Nägel, angio-neurotisches Ödem, bläschenförmiges Exanthem, Erythema multiforme, leukozytoklas-tische Vaskulitis, Stevens-Johnson-Syndrom, akute generalisierte exanthematöse Pustu-lose (AGEP), Pemphigus* |
| Nicht bekannt: | Hand-Fuß-Syndrom (palmar-plantare Erythrodysästhesie)*, Lichenoide Keratose*, Li-chen planus*, Toxische epidermale Nekrolyse*, arzneimittelbedingter Hautausschlag mit Eosinophilie und systemischen Symptomen (DRESS)*, Pseudoporphyrie* |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |
| Sehr häufig: | Muskelspasmen und Muskelkrämpfe, Muskel- und Skelettschmerzen einschließlich Myalgie9, Arthralgie, Knochenschmerzen10 |
| Häufig: | Anschwellen der Gelenke |
| Gelegentlich: | Gelenk- und Muskelsteifigkeit, Osteonekrose* |
| Selten: | Muskelschwäche, Arthritis, Rhabdomyolyse/Myopathie |
| Nicht bekannt: | Wachstumsverzögerung bei Kindern* |
| Erkrankungen der Nieren und Harnwege | |
| Gelegentlich: | Nierenschmerzen, Hämaturie, akutes Nierenversagen, erhöhte Miktionsfrequenz |
| Nicht bekannt: | Chronisches Nierenversagen |
| Erkrankungen der Geschlechtsorgane und der Brustdrüse | |
| Gelegentlich: | Gynäkomastie, erektile Dysfunktion, Menorrhagie, unregelmäßige Menstruation, Stö-rungen der Sexualfunktion, Schmerzen der Brustwarzen, Brustvergrößerung, Scrotumö-dem |
Imanivec® 100 mg Filmtabletten
| Selten: | Hämorrhagisches Corpus luteum/hämorrhagische Ovarialzyste |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |
| Sehr häufig: | Flüssigkeitsretention und periphere Ödeme, Müdigkeit |
| Häufig: | Schwäche, Fieberzustand, generalisierte Ödeme des Unterhautgewebes (Anasarka), Käl-tegefühl, Schüttelfrost |
| Gelegentlich: | Brustschmerzen, allgemeines Krankheitsgefühl |
| Untersuchungen | |
| Sehr häufig: | Gewichtszunahme |
| Häufig: | Gewichtsverlust |
| Gelegentlich: | Erhöhte Werte für Kreatinin, Kreatinphosphokinase, Laktatdehydrogenase und alkali-sche Phosphatase im Blut |
| Selten: | Erhöhte Amylase-Werte im Blut |
* Diese Nebenwirkungen beruhen hauptsächlich auf den Erfahrungen mit Imatinib nach der Zulassung. Dies schließt Fälle aus der Spontanerfassung ebenso ein wie schwerwiegende unerwünschte Ereignisse aus laufenden klinischen Studien, den „expanded access programmes“, klinisch-pharmakologischen Studien und explorativen Studien zu nicht zugelassenen Indikationen. Da diese Nebenwir-kungen von einer Population unbekannter Größe berichtet wurden, ist es nicht immer möglich, zuverlässig ihre Häufigkeit oder den ur-sächlichen Zusammenhang mit der Imatinib-Exposition zu bestimmen.
- 1) Pneumonien wurden am häufigsten bei Patienten mit fortgeschrittener CML und mit GIST berichtet.
- 2) Am häufigsten traten Kopfschmerzen bei GIST-Patienten auf.
- 3) Auf der Grundlage von Patientenjahren wurden kardiale Ereignisse einschließlich der Stauungsherzinsuffizienz bei Patienten mit fortgeschrittener CML häufiger beobachtet als bei Patienten mit CML in der chronischen Phase.
- 4) Plötzliche Hautrötung („Flushing“) kam am häufigsten bei Patienten mit GIST vor und Blutungen (Hämatome, Hämorrhagien) bei Patienten mit GIST und fortgeschrittener CML (akzelerierte Phase und Blastenkrise).
- 5) Pleuraergüsse wurden häufiger bei Patienten mit GIST und bei Patienten mit fortgeschrittener CML (akzelerierte Phase und Blasten-krise) als bei Patienten mit CML in der chronischen Phase berichtet.
- 6) und 7) Abdominalschmerzen und Blutungen im Gastrointestinaltrakt wurden am häufigsten bei GIST-Patienten beobachtet.
- 8) Es wurden einige tödliche Fälle von Leberversagen und Lebernekrose berichtet.
- 9) Nach Markteinführung wurden Muskel- und Skelettschmerzen während oder nach Beendigung der Behandlung mit Imatinib beo-bachtet.
- 10) Muskel- und Skelettschmerzen und ähnliche Ereignisse wurden häufiger bei CML- als bei GIST-Patienten beobachtet.
- 11) Bei Patienten mit fortgeschrittener Erkrankung, schweren Infektionen, schwerer Neutropenie und anderen schwerwiegenden Be-gleiterkrankungen wurden Todesfälle berichtet.
- 12) Einschließlich Erythema nodosum.
Veränderungen der Laborwerte
Blutbild
Bei CML traten Zytopenien und dabei be-
sonders Neutrozytopenien und Thrombozy-
topenien in allen Studien auf, mit Hinweis
auf eine höhere Häufigkeit bei hohen Do-
sen von ≥ 750 mg (Phase-I- Studie). Das
Vorkommen von Zytopenien war jedoch
ebenfalls deutlich vom Stadium der Er-
krankung abhängig, wobei die Häufigkeit
von Grad 3- oder 4-Neutrozytopenien
(ANC < 1,0 x 10⁹/l) und Thrombozytope-
nien (Thrombozyten < 50 x 109/l) in der
Blastenkrise und der akzelerierten Phase 4-
bis 6-mal höher (59–64% und 44–63% für
Neutrozytopenie bzw. Thrombozytopenie)
war als bei neu diagnostizierten Patienten
in der chronischen Phase CML (16,7%
Neutrozytopenie und 8,9% Thrombozyto-
penie). Bei neu diagnostizierten Patienten
in der chronischen Phase der CML wurden
eine Grad 4-Neutrozytopenie (ANC < 0,5 x
109/l) und Thrombozytopenie (Thrombozy-
ten < 10 x 109/l) bei 3,6% bzw. < 1% der
Patienten beobachtet. Die mittlere Dauer
der Neutrozytopenie und Thrombozytope-
nie betrug 2–3 bzw. 3–4 Wochen und konn-
te im Allgemeinen durch eine Dosisreduk-tion oder mit einer Behandlungspause von Imatinib beherrscht werden. In seltenen Fällen war jedoch ein dauerhafter Abbruch der Behandlung erforderlich. Bei Kindern mit CML waren die am häufigsten beo-bachteten Toxizitäten Grad 3- oder Grad 4-Zytopenien einschließlich Neutropenie, Thrombozytopenie und Anämie. Im Allge-meinen treten diese Nebenwirkungen in-nerhalb der ersten paar Monate der Thera-pie auf.
In der Studie an Patienten mit nicht rese-zierbaren und/oder metastasierten GIST wurde in 5,4% bzw. 0,7% der Fälle eine Grad 3- oder Grad 4-Anämie berichtet. Diese könnten zumindest bei einigen dieser Patienten mit gastrointestinalen oder intra-tumoralen Blutungen in Zusammenhang gestanden haben. Eine Grad 3- oder Grad 4-Neutropenie wurde bei 7,5% bzw. 2,7% der Patienten beobachtet und eine Grad 3-Thrombozytopenie bei 0,7% der Patienten. Kein Patient entwickelte eine Grad 4-Thrombozytopenie. Die Abnahme der wei-ßen Blutkörperchen (WBC) und der
Neutrophilenzahl trat vor allem in den ers-ten 6 Wochen der Therapie auf. Danach blieben die Werte relativ stabil.
Biochemie
Bei CML-Patienten traten deutliche Erhö-hungen der Transaminasen (< 5%) oder des Bilirubins auf (< 1%). Diese waren in der Regel durch eine Dosisreduktion oder Be-handlungspause beherrschbar (die mediane Dauer dieser Episoden betrug etwa eine Woche). Bei weniger als 1% der CML-Patienten musste die Behandlung wegen Veränderungen der Leberwerte dauerhaft abgebrochen werden. Bei GIST-Patienten (Studie B2222) wurde in 6,8% der Fälle ei-ne ALAT-Erhöhung (Alaninaminotrans-ferase) Grad 3 oder 4 und in 4,8% der Fälle eine ASAT-Erhöhung (Aspartataminotrans-ferase) Grad 3 oder 4 beobachtet. Bilirubin-erhöhungen traten bei weniger als 3% der Fälle auf.
Es wurden Fälle von zytolytischer und cho-lestatischer Hepatitis und Leberversagen berichtet; einige dieser Fälle endeten töd-lich, einschließlich eines Patienten, der eine
Imanivec® 100 mg Filmtabletten hohe Dosis Paracetamol eingenommen hat-te.
Beschreibung ausgewählter Nebenwirkun-gen:
Hepatitis B Reaktivierung
In Zusammenhang mit BCR-ABL-Tyrosinkinase-Inhibitoren wurden Hepati-tis-B-Reaktivierungen beobachtet. Einige Fälle führten zu akutem Leberversagen oder zu fulminanter Hepatitis, die eine Le-bertransplantation notwendig machten oder zum Tod führten (siehe Abschnitt 4.4).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arz-neimittel und Medizinprodukte, Abt. Phar-makovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de anzeigen.
4.9 Überdosierung
Die Erfahrung mit höheren Dosen als der empfohlenen therapeutischen Dosis ist be-grenzt. Einzelne Fälle einer Imatinib-Überdosierung wurden im Rahmen der Spontanerfassung und in der Literatur be-richtet. Im Falle einer Überdosierung sollte der Patient überwacht und eine geeignete symptomatische Behandlung durchgeführt werden. Im Allgemeinen wurde der Aus-gang dieser Fälle als „verbessert“ oder „wiederhergestellt“ berichtet. Folgende Er-eignisse wurden für unterschiedliche Do-sisbereiche berichtet:
Erwachsene
1200 bis 1600 mg (unterschiedliche Dauer zwischen 1 und 10 Tagen): Übelkeit, Erb-rechen, Durchfall, Hautausschlag, Erythem, Ödem, Schwellung, Müdigkeit, Muskel-krämpfe, Thrombozytopenie, Panzytopenie, Abdominalschmerzen, Kopfschmerzen, verminderter Appetit.
1800 bis 3200 mg (bis maximal 3200 mg täglich über 6 Tage): Schwäche, Myalgie, erhöhte Kreatinphosphokinase, erhöhtes Bi-lirubin, gastrointestinale Schmerzen. 6400 mg (Einzeldosis): In der Literatur wurde ein Fall eines Patienten berichtet, der Übelkeit, Erbrechen, Abdominalschmerzen, Fieber, Gesichtsschwellung, eine vermin-derte Zahl der Neutrophilen und erhöhte Transaminasen entwickelte.
8 bis 10 g (Einzeldosis): Erbrechen und ab-dominelle Schmerzen wurden berichtet.
Kinder und Jugendliche
Ein 3 Jahre alter Junge, der eine Einzeldo-sis von 400 mg erhalten hatte, entwickelte Erbrechen, Diarrhoe und Appetitlosigkeit, und ein weiterer 3 Jahre alter Junge, der ei-ne Dosis von 980 mg erhalten hatte, entwi-ckelte eine Abnahme der Leukozytenzahl und eine Diarrhoe.
Im Falle einer Überdosierung sollte der Pa-tient überwacht und eine geeignete unter-stützende Behandlung durchgeführt wer-den.
5. PHARMAKOLOGISCHE
EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineo-plastische Mittel, BCR-ABL-Tyrosinkinase-Inhibitoren, ATC-Code: L01EA01.
Wirkmechanismus
Imatinib ist ein niedermolekularer Protein-Tyrosinkinase-Inhibitor, der wirkungsvoll die Aktivität der Bcr-Abl-Tyrosinkinase (TK) sowie mehrere Rezeptor-TKs hemmt: Kit, der Rezeptor für den Stammzellfaktor (SCF), der durch das c-Kit-Proto-Onkogen kodiert wird, die Discoidin-Domain-Rezeptoren (DDR1 und DDR2), den Kolo-nie-stimulierenden Faktor-Rezeptor (CSF-1R) und den Blutplättchen-Wachstumsfaktor-Rezeptor alpha und beta (PDGFR-alpha und PDGFR-beta). Imatinib kann auch zelluläre Vorgänge inhibieren, die durch die Aktivierung dieser Rezeptor-kinasen vermittelt werden.
Pharmakodynamische Wirkungen Imatinib ist ein Protein-Tyrosinkinase-Inhibitor, der die Tyrosinkinase-Aktivität von Bcr-Abl auf der zellulären Ebene in vitro und in vivo sehr stark hemmt. In Bcr-Abl-positiven Zelllinien und frischen Leu-kämiezellen von Patienten mit Philadel-phia-Chromosom-positiver CML- oder aku-ter lymphatischer Leukämie (ALL) inhi-biert der Wirkstoff selektiv die Proliferation und induziert die Apoptose.
In vivo zeigt der Wirkstoff als Monothera-pie in tierischen Modellsystemen unter Verwendung von Bcr-Abl-positiven Tu-morzellen eine Anti-Tumoraktivität.
Imatinib hemmt auch die Tyrosinkinase-Aktivität des PDGF-Rezeptors (Platelet-derived growth factor, PDGF) und des Re-zeptors für Stammzellfaktor (stem cell fac-tor, SCF), c-Kit, und inhibiert PDGF- und SCF-vermittelte zelluläre Reaktionen. Bei gastrointestinalen Stromatumor (GIST) Zel-len, die eine aktivierende kit Mutation ex-primieren, inhibiert Imatinib in vitro die
Proliferation und induziert Apoptose. Die konstitutive Aktivierung des PDGF-Rezeptors oder der Abl-Protein-Tyrosinkinasen als Folge der Fusion mit verschiedenen Partnerproteinen oder die konstitutive Produktion von PDGF wurden mit der Pathogenese von MDS/MPD, HES/CEL und DFSP in Verbindung ge-bracht. Imatinib verhindert die durch Dys-regulation des PDGF-Rezeptors und durch die Abl-Kinase-Aktivität gesteuerte Signal-übertragung und Proliferation von Zellen.
Klinische Studien bei chronischer myeloi-scher Leukämie
Die Wirksamkeit von Imatinib basiert auf den hämatologischen und zytogenetischen Gesamtansprechraten und dem progressi-onsfreien Überleben. Außer bei neu diag-nostizierter CML in der chronischen Phase liegen keine kontrollierten Studien vor, die einen klinischen Vorteil wie eine Verbesse-rung der Krankheitssymptomatik oder ein verlängertes Überleben belegen.
Drei große, internationale, offene und nicht kontrollierte klinische Phase-II-Studien wurden bei Patienten mit Philadelphia-Chromosom-positiver (Ph+) CML im fort-geschrittenen Stadium, d. h. in der Blasten-krise und in der akzelerierten Phase sowie bei Patienten mit anderen Ph+-Leukämien oder bei Patienten mit einer CML in der chronischen Phase durchgeführt, bei denen eine vorangegangene Interferon-alpha(IFN)-Therapie versagte. Eine große offene, multizentrische, internationale, ran-domisierte Phase-III-Studie wurde bei Pati-enten mit neu diagnostizierter Ph+-CML durchgeführt. Darüber hinaus wurden Kin-der und Jugendliche in zwei Phase-I-Studien und einer Phase II-Studie behan-delt.
In allen klinischen Studien waren 38-40% der Patienten ≥ 60 Jahre und 10-12% der Patienten ≥ 70 Jahre alt.
Chronische Phase, neu diagnostiziert Diese Phase-III-Studie an Erwachsenen verglich die Behandlung von Imatinib al-lein mit der Kombination aus Interferon-alpha (IFN) plus Cytarabin (Ara-C). Patien-ten, die keine Remission (keine komplette hämatologische Remission [CHR] nach 6 Monaten, erhöhte Leukozytenzahl [WBC], keine gute zytogenetische Remission [MCyR] nach 24 Monaten), Verlust der Remission (Verlust CHR oder MCyR) oder schwere Unverträglichkeit gegenüber der Behandlung zeigten, konnten in den alter-nativen Behandlungsarm wechseln. Im Imatinib-Arm wurden die Patienten mit 400
Imanivec® 100 mg Filmtabletten
Mg täglich behandelt. Im IFN-Arm wurden die Patienten mit einer Zieldosierung von 5 Mio IU /m2/Tag subkutan verabreichtem IFN in Kombination mit subkutan verab-reichtem Ara-C in einer Dosierung von 20 mg/m2/Tag über 10 Tage/Monat behandelt. Insgesamt wurden 1.106 Patienten rando-misiert, 553 in jeden Arm. Die beiden Ar-me waren hinsichtlich der Ausgangsprofile der Patienten gut ausbalanciert. Das Alter betrug im Median 51 Jahre (18-70 Jahre), wobei 21,9% > 60 Jahre waren. 59% waren männlich und 41% weiblich; 89,9% waren Kaukasier und 4,7% Farbige. Sieben Jahre nach Einschluss des letzten Patienten be-trug die mediane Dauer bei der First-Line-Therapie 82 Monate im Imatinib-Arm bzw. 8 Monate im IFN-Arm. Die mediane Dauer bei der Second-Line-Therapie mit Imatinib betrug 64 Monate. Bei Patienten unter First-line-Therapie mit Imatinib lag die durchschnittlich verabreichte Tagesdosis insgesamt bei 406 ± 76 mg. Der primäre Wirksamkeitsendpunkt der Studie ist das progressionsfreie Überleben. Progression wurde definiert als eines der folgenden Er-eignisse: Progression in die akzelerierte Phase oder Blastenkrise, Tod, Verlust CHR oder MCyR oder, bei Patienten, die keine CHR erreichten, ein Anstieg der Leukozy-tenzahl trotz geeigneter therapeutischer Maßnahmen. Die wichtigsten sekundären Endpunkte sind gute zytogenetische Remis-sion, hämatologische Remission, molekula-re Remission (Ermittlung der minimalen re-sidualen Erkrankung), Zeit bis zur akzele-rierten Phase oder Blastenkrise und Überle-benszeit. Die Ansprechraten sind in Tabelle 2 dargestellt. Tabelle 2 Ansprechraten in der Studie mit neu diagnostizierter CML (84-Monatsdaten) | ||
| (Höchste Ansprechraten) | Imatinib n=553 | IFN+Ara-C n=553 |
| Hämatologische Remission | ||
| CHR n (%) | 534 (96,6%)* | 313 (56,6%)* |
| [95%-KI] | [94,7%, 97,9%] | [52,4%, 60,8%] |
| Zytogenetische Remission | ||
| Gute CyR n (%) | 490 (88,6%)* | 129 (23,3%)* |
| [95%-KI] | [85,7%, 91,1%] | [19,9%, 27,1%] |
| Komplette CyR n (%) | 456 (82,5%)* | 64 (11,6%)* |
| Partielle CyR n (%) | 34 (6,1%) | 65 (11,8%) |
| Molekulare Remission** | ||
| Gute Remission nach 12 Monaten (%) | 153/305=50,2% | 8/83=9,6% |
| Gute Remission nach 24 Monaten (%) | 73/104=70,2% | 3/12=25% |
| Gute Remission nach 84 Monaten (%) | 102/116=87,9% | 3/4=75% |
* p<0,001, Fishers exakter Test ** Prozentangaben zur molekularen Remission basieren auf den verfügbaren Proben Kriterien für die hämatologische Remission (Remission bestätigt nach ≥ 4 Wochen): Leukozyten < 10 x 109/l, Thrombozyten < 450 x 109/l, Myelozyten + Metamyelozyten < 5% im Blut, keine Blasten und Promyelozy-ten im Blut, Basophile < 20%, keine extramedulläre Beteiligung Kriterien für zytogenetische Remission: Komplett: 0% Ph+-Metaphasen, partiell: 1–35%, geringer (36–65%) oder minimal (66–95%). Eine gute Remission (0–35%) beinhaltet sowohl komplette als auch partielle Remission. Kriterien für gute molekulare Remission: Reduktion der Bcr-Abl-Transkripte im peripheren Blut ≥ 3log-Stufen (gemessen mit re-al-time quantitativer reverser Transkriptase-PCR) im Vergleich zum standardisierten Ausgangswert. | ||
Die Raten für die komplette hämatologi-sche Remission, gute zytogenetische Re-mission und komplette zytogenetische Re-mission unter First-Line-Therapie wurden nach der Kaplan-Meier-Methode geschätzt. Dazu wurde ein Nichtansprechen zum Zeit-punkt der letzten Untersuchung zensiert. Die geschätzten kumulativen Ansprechra-ten für die First-line-Therapie mit Imatinib unter Verwendung dieser Methode verbes-serten sich im Zeitraum zwischen 12 Mona-ten und 84 Monaten der Therapie folgen-dermaßen: CHR von 96,4% auf 98,4% und CCyR von 69,5% auf 87,2%.
Nach 7 Jahren Follow-up sind im Imatinib-Arm 93 (16,8%) Progressionsereignisse aufgetreten: 37 (6,7%) betrafen die Pro-gression in die akzelerierte Pha-se/Blastenkrise, 31 (5,6%) den Verlust der MCyR, 15 (2,7 %) den Verlust der CHR oder einen Anstieg der Leukozytenzahl und 10 (1,8%) CML-unabhängige Todesfälle. Dagegen gab es im IFN + Ara-C-Arm 165
(29,8%) Ereignisse, von denen 130 unter First-line-Therapie mit IFN + Ara-C aufge-treten sind.
Der geschätzte Anteil von Patienten ohne Progression in die akzelerierte Phase oder Blastenkrise nach 84 Monaten war signifi-kant höher im Iamtinib-Arm im Vergleich zum IFN-Arm (92,5% versus 85,1%, p < 0,001). Die jährliche Progressionsrate in die akzelerierte Phase oder Blastenkrise nahm im Therapieverlauf ab und betrug im vier-ten und fünften Jahr weniger als jährlich 1%. Der geschätzte Anteil von progressi-onsfrei Überlebenden nach 84 Monaten be-trug 81,2% im Imatinib-Arm und 60,6% im Kontrollarm (p < 0,001). Die jährlichen Progressionsraten für jede Art der Progres-sion nahmen ebenso bei Imatinib im zeitli-chen Verlauf ab.
Insgesamt starben 71 (12,8%) Patienten im Imatinib-Arm und 85 (15,4%) Patienten im IFN + Ara-C-Arm. Nach 84 Monaten be-
trug das geschätzte Gesamtüberleben 86,4% (83, 90) im randomisierten Imatinib-Arm versus 83,3% (80, 87) im IFN + Ara-C-Arm (p=0,073, log-rank-Test). Dieser Time-to-event-Endpunkt wird durch die hohe Rate an Therapiewechseln von IFN + Ara-C zu Imatinib stark beeinflusst. Der Einfluss der Imatinib-Behandlung auf das Überleben bei neu diagnostizierter CML in der chronischen Phase wurde weiterhin in einem retrospektiven Vergleich der oben berichteten Imatinib-Daten mit den Primär-daten aus einer anderen Phase-III-Studie untersucht, in der IFN + Ara-C (n=325) in einem identischen Therapieregime einge-setzt wurde. In dieser retrospektiven Analy-se wurde die Überlegenheit von Iamtinib gegenüber IFN + Ara-C in Bezug auf das Gesamtüberleben gezeigt (p < 0,001); in-nerhalb von 42 Monaten sind 47 (8,5%) Iamtinib-Patienten und 63 (19,4%) IFN + Ara-C-Patienten gestorben.
Imanivec® 100 mg Filmtabletten
Das Ausmaß der zytogenetischen Remissi-on und des molekularen Ansprechens hat einen deutlichen Einfluss auf die Langzeit-ergebnisse bei Imatinib-Patienten. Ge-schätzte 96% (93%) der Patienten, die in-nerhalb von 12 Monaten eine CCyR (PCyR) erreicht hatten, zeigten nach 84 Monaten keine Progression in die akzele-rierte Phase/Blastenkrise. Dagegen waren nur 81% der Patienten, die innerhalb von 12 Monaten eine MCyR zeigten, nach 84 Monaten ohne Progression in die fortge-schrittene CML (p < 0,001 insgesamt, p=0,25 zwischen CCyR und PCyR). Für Patienten mit einer Reduktion der Bcr-Abl-Transkripte von mindestens 3 Logarithmen nach 12 Monaten betrug die Wahrschein-lichkeit, progressionsfrei in die akzelerierte Phase/Blastenkrise zu bleiben, 99% nach 84 Monaten. Ähnliche Ergebnisse wurden auf der Basis einer Analyse zum Zeitpunkt nach 18 Monaten gefunden.
In dieser Studie waren Dosissteigerungen von 400 mg auf 600 mg täglich und dann von 600 mg auf 800 mg täglich erlaubt. Nach einem Follow-up von 42 Monaten trat bei 11 Patienten ein innerhalb von 4 Wo-chen bestätigter Verlust der zytogeneti-schen Remission auf. Von diesen 11 Patien-ten wurde bei 4 Patienten die Dosis auf 800 mg täglich gesteigert. Bei 2 von diesen trat erneut eine zytogenetische Remission auf (bei einem partiell und bei einem komplett, wobei letzterer auch eine molekulare Re-mission erreichte), während von den 7 Pati-enten ohne Dosiserhöhung nur bei einem erneut eine komplette zytogenetische Re-mission auftrat. Die Häufigkeit einiger Ne-benwirkungen war bei den 40 Patienten, bei denen die Dosis auf 800 mg täglich erhöht wurde, größer im Vergleich zur Patienten-population vor der Dosiserhöhung (n = 551). Zu den häufigeren Nebenwirkungen zählten gastrointestinale Blutungen, Kon-junktivitis und Transaminasen- oder Biliru-binerhöhungen. Andere Nebenwirkungen wurden mit geringerer oder gleicher Häu-figkeit berichtet.
Chronische Phase, nach Interferon-Versagen
532 erwachsene Patienten wurden mit einer Startdosis von 400 mg behandelt. Die Pati-enten verteilten sich auf nachfolgend ge-nannte drei Hauptgruppen: Keine Verbesse-rung des hämatologischen Befundes (29%), keine Verbesserung des zytogenetischen Befundes (35%) oder Intoleranz gegenüber Interferon (36%). Die Patienten waren vor-her im Median über 14 Monate mit einer IFN-Therapie von ≥ 25 x 106 IU/Woche behandelt worden und befanden sich alle mit einem medianen Zeitabstand von 32 Monaten nach Diagnosestellung in der spä-ten chronischen Phase. Der primäre Wirk-samkeitsparameter der Studie war das Ausmaß der guten zytogenetischen Remis-sion („major cytogenetic response“, kom-plette plus partielle Remission, 0 bis 35% Ph+-Metaphasen im Knochenmark).
In dieser Studie wiesen 65% der Patienten eine gute zytogenetische Remission auf, die bei 53% (bestätigt 43%) der Patienten komplett war (vgl. Tabelle 3). Eine kom-plette hämatologische Remission wurde bei 95% der Patienten erreicht.
Akzelerierte Phase
235 erwachsene Patienten in der akzelerier-ten Phase wurden in die Studie einge-schlossen. Die ersten 77 Patienten began-nen die Behandlung mit 400 mg. Das Prüf-protokoll wurde anschließend ergänzt, um höhere Dosen zu ermöglichen, und die ver-bleibenden 158 Patienten begannen die Be-handlung mit 600 mg.
Der primäre Wirksamkeitsparameter war das Ausmaß der hämatologischen Remissi-on: Komplette hämatologische Remission, keine Leukämie mehr nachweisbar (Ver-schwinden der Blasten aus Knochenmark und Blut, jedoch keine komplette hämato-logische Rekonstitution) oder Wiederein-tritt in die chronische Phase der CML. Bei 71,5% der Patienten konnte eine hämatolo-gische Remission nachgewiesen werden (vgl. Tabelle 3). Als wichtiges Ergebnis zeigte sich bei 27,7% der Patienten auch
eine gute zytogenetische Remission, die bei 20,4% (bestätigt 16%) der Patienten kom-plett war. Bei den Patienten, die mit 600 mg behandelt wurden, betragen die gegen-wärtigen Schätzungen für ein medianes progressionsfreies Überleben und ein Ge-samtüberleben 22,9 bzw. 42,5 Monate.
Myeloische Blastenkrise
260 Patienten in der myeloischen Blasten-krise wurden in die Studie eingeschlossen. 95 (37%) waren mit einer Chemotherapie in der akzelerierten Phase oder der Blasten-krise vorbehandelt worden („vorbehandelte Patienten“), 165 (63%) der Patienten nicht („nicht vorbehandelte Patienten“). Die ers-ten 37 Patienten begannen die Behandlung mit 400 mg. Das Prüfprotokoll wurde an-schließend ergänzt, um höhere Dosen zu ermöglichen, und die verbleibenden 223 Patienten begannen die Behandlung mit 600 mg.
Der primäre Wirksamkeitsparameter war das Ausmaß der hämatologischen Remissi-on: als entweder komplette hämatologische Remission, keine mehr nachweisbare Leu-kämie oder Wiedereintritt in die chronische Phase der CML. Es wurden die gleichen Kriterien, wie in der Studie mit Patienten in der akzelerierten Phase angewendet. Bei dieser Studie zeigten 31% der Patienten ei-ne hämatologische Remission (36% bei den nicht vorbehandelten Patienten und 22% bei den vorbehandelten Patienten) (Tabelle 3). Das Ausmaß der Remission war eben-falls bei den mit 600 mg behandelten Pati-enten höher (33%) als bei den mit 400 mg behandelten Patienten (16%, p=0,0220). Bei den nicht vorbehandelten und bei den vorbehandelten Patienten ergab sich eine mediane Überlebenszeit von 7,7 bzw. 4,7 Monaten.
Lymphatische Blastenkrise
Eine begrenzte Anzahl von Patienten wurde in Phase-I-Studien aufgenommen (n=10). Die hämatologische Remissionsrate betrug 70% mit einer 2–3-monatigen Ansprech-dauer.
Tabelle 3 Ansprechraten in den CML-Studien an Erwachsenen
Studie 0110 37-Monatsdaten Chronische Phase, IFN-Versagen (n=532) | Studie 0109 40,5-Monatsdaten Akzelerierte Phase (n=235) | Studie 0102 38-Monatsdaten Myeloische Blastenkri-se (n=260) | |
| % der Patienten (CI95%) | |||
Imanivec® 100 mg Filmtabletten
Hämatologische Remission1 Komplette hämatologische Remission (CHR) Keine Leukämie mehr nachweisbar (NEL) Wiedereintritt in die chronische Phase (RTC) | 95% (92,3-96,3) 95% Nicht zutreffend Nicht zutreffend | 71% (65,3-77,2) 42% 12% 17% | 31% (25,2–36,8) 8% 5% 18% |
Gute zytogenetische Remission2 Komplett (Bestätigt3)[95% CI] Partiell | 65% (61,2-69,5) 53% (43%) [38,6-47,2] 12% | 28% (22,0-33,9) 20% (16%) [11,3-21,0] 7% | 15% (11,2–20,4) 7% (2%) [0,6–4,4] 8% |
1Kriterien für die hämatologische Remission (Remission bestätigt nach ≥ 4 Wochen): CHR: Studie 0110: Leukozyten < 10 x 109/l, Thrombozyten < 450 x 109/l, Myelozyten + Metamyelozyten < 5% im Blut, keine Blasten und Promyelozyten im Blut, Basophile < 20%, keine extramedulläre Beteiligung. Studien 0102 und 0109: ANC ≥ 1,5 x 10⁹/l, Thrombozyten ≥100 x 109/l, keine Blasten im Blut, Blasten im Knochenmark < 5% und keine extramedulläre Erkran-kung. NEL Gleiche Kriterien wie beim CHR jedoch mit ANC ≥1 x 10⁹/l und Thrombozyten ≥ 20 x 109/l (nur Studien 0102 und 0109) RTC < 15% Blasten im Knochenmark und peripheren Blut, < 30% Blasten und Promyelozyten im Knochenmark und peripheren Blut, < 20% Basophile im peripheren Blut, keine andere extramedulläre Erkrankung außer Milz und Leber (nur Studien 0102 und 0109) 2Kriterien für zytogenetische Remission: Eine gute Remission beinhaltet sowohl komplette als auch partielle Remission. Komplett: (0% Ph+-Metaphasen), partiell (1–35%). 3Eine komplette zytogenetische Remission wurde durch eine zweite zytogenetische Untersuchung des Knochenmarks bestätigt, die mindestens einen Monat nach der anfänglichen Knochenmarksuntersuchung durchgeführt wurde. | |||
Pädiatrische Patienten
Insgesamt 26 pädiatrische Patienten < 18 Jahren mit entweder CML in der chroni-schen Phase (n=11) oder CML in der Blas-tenkrise bzw. mit Ph+ akuter Leukämie (n=15) wurden in eine Dosis-Eskalationsstudie der Phase I aufgenom-men. Es handelte sich um eine Gruppe in-tensiv vorbehandelter Patienten, von denen 46% zuvor eine Knochenmarktransplantati-on und 73% eine Chemotherapie mit meh-reren Wirkstoffen erhalten hatten. Die Pati-enten wurden mit Imatinib-Dosierungen von 260 mg/m2/Tag (n=5), 340 mg/m2/Tag (n=9), 440 mg/m2/Tag (n=7) und 570 mg/m2/Tag (n=5) behandelt. Unter den 9 Patienten mit CML in der chronischen Pha-se und verfügbaren zytogenetischen Daten erreichten 4 (44%) bzw. 3 (33%) eine kom-plette bzw. partielle zytogenetische Remis-sion, was einer Rate von 77% guter zytoge-netischer Remission (MCyR) entspricht.
Insgesamt 51 pädiatrische Patienten mit neu diagnostizierter und unbehandelter CML in der chronischen Phase wurden in eine offe-ne, multizentrische, einarmige Phase-II-Studie eingeschlossen. Die Patienten wur-den bei Abwesenheit einer dosislimitieren-den Toxizität ununterbrochen mit 340 mg/m2/Tag Imatinib behandelt. Die Be-handlung mit Imatinib induziert bei neu di-agnostizierten Kindern mit CML ein ra-sches Ansprechen mit einer kompletten hämatologischen Ansprechrate (CHR) von 78% nach 8-wöchiger Therapie. Die hohe komplette hämatologische Ansprechrate
geht mit der Entwicklung einer kompletten zytogenetischen Ansprechrate (CCR) in Höhe von 65% einher. Dies ist vergleichbar mit den Ergebnissen, die bei Erwachsenen beobachtet wurden. Zusätzlich wurde bei 16% ein partielles zytogenetisches Anspre-chen beobachtet, was insgesamt einer guten zytogenetischen Remissionsrate von 81% entspricht. Die Mehrheit der Patienten, die eine CCR erreichten, entwickelten die CCR innerhalb von 3 bis 10 Monaten mit einer medianen Zeit bis zum Ansprechen von 5,6 Monaten, basierend auf der Kaplan-Meier-Schätzung.
Klinische Studien bei Ph+ ALL
Neu diagnostizierte Ph+ ALL
In einer kontrollierten Studie (ADE10) mit Imatinib vs. Chemotherapie induzierter Be-handlung bei 55 neu diagnostizierten Pati-enten im Alter von 55 Jahren und älter er-zeugte die Imatinib-Monotherapie eine sig-nifikant höhere komplette hämatologische Ansprechrate als die Chemotherapie (96,3% vs. 50%; p=0,0001). Wenn Imatinib im Rahmen einer Notfalltherapie bei Pati-enten, die nicht oder nur schlecht auf die Chemotherapie ansprachen, gegeben wur-de, resultierte dies bei 9 von 11 Patienten (81,8%) in einem kompletten hämatologi-schen Ansprechen. Die klinische Wirkung war nach 2-wöchiger Therapie bei den Ima-tinib-Patienten mit einer stärkeren Redukti-on von bcr-abl-Transkripten verbunden als im Chemotherapie-Arm (p=0,02). Nach-dem alle Patienten Imatinib und eine Kon-
solidierungschemotherapie (siehe Tabelle
- 4) nach Induktion erhielten, waren die Wer-te der bcr-abl-Transkripte nach 8 Wochen in beiden Armen identisch. Wie auf Grund des Studiendesigns erwartet, wurden keine Unterschiede bei der Remissionsdauer, dem krankheitsfreien Überleben oder dem Ge-samtüberleben beobachtet, obwohl Patien-ten mit komplettem molekularen Anspre-chen und bleibender minimaler Resterkran-kung ein besseres Ergebnis sowohl im Hin-blick auf die Remissionsdauer (p=0,01) als auch auf das krankheitsfreie Überleben (p=0,02) zeigten.
Die Ergebnisse, die in einer Population von 211 neu diagnostizierten Ph+ ALL-Patienten in vier unkontrollierten klinischen Studien (AAU02, ADE04, AJP01 und AUS01) beobachtet wurden, stimmen mit den oben beschriebenen Ergebnissen über-ein. Die Kombination von Imatinib mit chemotherapeutischer Induktion (siehe Ta-belle 4) resultierte in einer kompletten hä-matologischen Ansprechrate von 93% (147 von 158 auswertbaren Patienten) und in ei-ner guten zytogenetischen Ansprechrate von 90% (19 von 21 auswertbaren Patien-ten). Die komplette molekulare Ansprech-rate betrug 48% (49 von 102 auswertbaren Patienten). Das krankheitsfreie Überleben (Disease-free survival, DFS) und das Ge-samtüberleben (overall survival, OS) über-schritten konstant 1 Jahr und waren der his-torischen Kontrolle in zwei Studien (AJP01 und AUS01) überlegen (DFS: p < 0,001; OS: p < 0,0001).
Tabelle 4Angewendete Chemotherapie-Schemata in Kombination mit Imatinib
Imanivec® 100 mg Filmtabletten
| Studie ADE10 | |
| Vorphase | DEX 10 mg/m2 oral, Tage 1-5; |
| CP 200 mg/m2 i.v., Tage 3, 4, 5; | |
| MTX 12 mg intrathekal, Tag 1 | |
| Remissionsinduktion | DEX 10 mg/m2 oral, Tage 6-7, 13-16; |
| VCR 1 mg i.v., Tage 7, 14; | |
| IDA 8 mg/m2 i.v. (0.5 h), Tage 7, 8, 14, 15; | |
| CP 500 mg/m2 i.v.(1 h) Tag 1; | |
| Ara-C 60 mg/m2 i.v., Tage 22-25, 29-32 | |
| Konsolidierungstherapie I, III, V | MTX 500 mg/m2 i.v. (24 h), Tage 1, 15; |
| 6-MP 25 mg/m2 oral, Tage 1-20 | |
| Konsolidierungstherapie II, IV | Ara-C 75 mg/m2 i.v. (1 h), Tage 1-5; |
| VM26 60 mg/m2 i.v. (1 h), Tage 1-5 | |
| Studie AAU02 | |
| Induktionstherapie (de novo Ph+ ALL) | Daunorubicin 30 mg/m2 i.v., Tage 1-3, 15-16; |
| VCR 2 mg Gesamtdosis i.v., Tage 1, 8, 15, 22; | |
| CP 750 mg/m2 i.v., Tage 1, 8; | |
| Prednison 60 mg/m2 oral, Tage 1-7, 15-21; | |
| IDA 9 mg/m2 oral, Tage 1-28; | |
| MTX 15 mg intrathekal, Tage 1, 8, 15, 22; | |
| Ara-C 40 mg intrathekal, Tage 1, 8, 15, 22; | |
| Methylprednisolon 40 mg intrathekal, Tage 1, 8, 15, 22 | |
| Konsolidierung (de novo Ph+ ALL) | Ara-C 1.000 mg/m2/12 h i.v.(3 h), Tage 1-4; |
| Mitoxantron 10 mg/m2 i.v. Tage 3-5; | |
| MTX 15 mg intrathekal, Tag 1; | |
| Methylprednisolon 40 mg intrathekal, Tag 1 | |
| Studie ADE04 | |
| Vorphase | DEX 10 mg/m2 oral, Tage 1-5; |
| CP 200 mg/m2 i.v., Tage 3-5; | |
| MTX 15 mg intrathekal, Tag 1 | |
| Induktionstherapie I | DEX 10 mg/m2 oral, Tage 1-5; |
| VCR 2 mg i.v., Tage 6, 13, 20; | |
| Daunorubicin 45 mg/m2 i.v., Tage 6-7, 13-14 | |
| Induktionstherapie II | CP 1 g/m2 i.v. (1 h), Tage 26, 46; |
| Ara-C 75 mg/m2 i.v. (1 h), Tage 28-31, 35-38, 42-45; | |
| 6-MP 60 mg/m2 oral, Tage 26-46 | |
| Konsolidierungstherapie | DEX 10 mg/m2 oral, Tage 1-5; |
| Vindesin 3 mg/m2 i.v., Tag 1; | |
| MTX 1,5 g/m2 i.v. (24 h), Tag 1; | |
| Etoposid 250 mg/m2 i.v. (1 h) Tage 4-5; | |
| Ara-C 2x2 g/m2 i.v. (3 h, q 12 h), Tag 5 | |
| Studie AJP01 | |
| Induktionstherapie | CP 1,2 g/m2 i.v. (3 h), Tag 1; |
| Daunorubicin 60 mg/m2 i.v. (1 h), Tag 1-3; | |
| Vincristin 1,3 mg/m2 i.v., Tage 1, 8, 15, 21; | |
| Prednisolon 60 mg/m2/Tag oral | |
| Konsolidierungstherapie | Alternierender Chemotherapiezyklus: Hochdosis-Chemotherapie mit MTX 1 g/m2 i.v. (24 h), |
| Tag 1, und Ara-C 2 g/m2 i.v. (q 12 h), Tage 2-3, über 4 Zyklen | |
| Erhaltung | VCR 1,3 g/m2 i.v., Tag 1; |
| Prednisolon 60 mg/m2 oral, Tage 1-5 | |
| Studie AUS01 | |
Imanivec® 100 mg Filmtabletten
| Induktions-Konsolidierungs-therapie | Hyper-CVAD-Regime: CP 300 mg/m2 i.v. (3 h, q 12 h), Tage 1-3; |
| Vincristin 2 mg i.v., Tage 4, 11; | |
| Doxorubicin 50 mg/m2 i.v. (24 h), Tag 4; | |
| DEX 40 mg/Tag an den Tagen 1-4 und 11-14, alternierend mit MTX 1 g/m2 i.v. (24 h), Tag | |
| 1, Ara-C 1 g/m2 i.v. (2 h, q 12 h), Tage 2-3 (insgesamt 8 Zyklen) | |
| Erhaltung | VCR 2 mg i.v. monatlich über 13 Monate; |
| Prednisolon 200 mg oral, 5 Tage pro Monat über 13 Monate | |
| Alle Behandlungsregime schließen die Gabe von Steroiden zur ZNS-Prophylaxe ein. | |
| Ara-C: Cytosinarabinosid; CP: Cyclophosphamid; DEX: Dexamethason; MTX: Methotrexat; 6-MP: 6-Mercaptopurin; | |
| VM26: Teniposid; VCR: Vincristin; IDA: Idarubicin; i.v.: intravenös | |
Pädiatrischen Patienten
In der Studie I2301 wurde eine Gesamtanzahl von 93 Kindern, Jugendlichen und jungen erwachsenen Patienten (im Alter von 1 bis 22 Jahren) mit Ph+ ALL in eine offene, multizentrische, sequenzielle, nicht-randomisierte Phase-III-Kohortenstudie eingeschlossen und nach einer Induktions-Phase mit Imatinib (340 mg/m²/Tag) in Kombination mit einer intensiven Chemotherapie behandelt. Imatinib wurde in den Kohorten 1 bis 5 intermittierend mit ansteigender Dauer und zunehmend früherem Behandlungsstart von Kohorte zu Ko-horte verabreicht. Kohorte 1 erhielt Imatinib in der niedrigsten und Kohorte 5 in der höchsten Intensität (längste Dauer in Tagen mit kontinuierlicher täglicher Dosierung mit Imatinib während des ersten Chemotherapie-Zyklus). Die kontinuierliche tägliche Gabe von Imatinib bei Patienten aus Kohorte 5 (n=50) in Kombination mit einer Chemotherapie in der frühen Behandlungsphase verbesserte die Ereignis-freie Überlebenszeit (event-free survival, EFS) über 4 Jahre, verglichen mit historischen Kontrollen (n=120), die eine Stan-dardchemotherapie ohne Imatinib erhielten (entspricht 69,6% vs 31,6%). Das geschätzte 4-Jahres-Gesamtüberleben bei Patienten in Kohorte 5 lag bei 83,6% verglichen mit 44,8% bei den historischen Kontrollen. 20 von 50 (40%) Patienten in Kohorte 5 bekamen hä-matopoetische Stammzelltransplantationen.
Tabelle 5 Angewendete Chemotherapie-Schemata in Kombination mit Imatinib in der Studie I2301
| Konsolidierungsblock 1 (3 Wochen) | VP-16 (100 mg/m2/Tag, i.v.): Tage 1-5 Ifosfamid (1,8 g/m2/Tag, i.v.): Tage 1-5 MESNA (360 mg/m2/Dosis q3h, x 8 Dosen/Tag, i.v.): Tage 1-5 G-CSF (5 μg/kg, s.c.): Tage 6-15 oder bis ANC > 1500 post nadir i.th. Methotrexat (alters-angepasst): Tag 1 AUSSCHLIESSLICH Dreifach-i.th.-Therapie (alters-angepasst): Tag 8, 15 |
| Konsolidierungsblock 2 (3 Wochen) | Methotrexat (5 g/m2 über 24 Stunden, i.v.): Tag 1 Leucovorin (75 mg/m2 bei Stunde 36, i.v.; 15 mg/m2 i.v. oder p.o. q6h x 6 Dosen)iii: Tage 2 und 3 Dreifach-i.th.-Therapie (alters-angepasst): Tag 1 ARA-C (3 g/m2/Dosis q12 h x 4, i.v.): Tage 2 und 3 G-CSF (5 μg/kg, s.c.): Tage 4-13 oder bis ANC > 1500 post nadir |
| Reinduktionsblock 1 (3 Wochen) | VCR (1,5 mg/m2/Tag, i.v.): Tage 1, 8, und 15 DAUN (45 mg/m2/Tag Bolus, i.v.): Tage 1 und 2 CPM (250 mg/m2/Dosis q12h x 4 Dosen, i.v.): Tage 3 und 4 PEG-ASP (2500 IE/m2, i.m.): Tag 4 G-CSF (5 μg/kg, s.c.): Tage 5-14 oder bis ANC > 1500 post nadir Dreifach-i.th.-Therapie (alters-angepasst): Tage 1 und 15 DEX (6 mg/m2/Tag, p.o.): Tage 1-7 und 15-21 |
| Intensivierungsblock 1 (9 Wochen) | Methotrexat (5 g/m2 über 24 Stunden, i.v.): Tage 1 und 15 Leucovorin (75 mg/m2 bei Stunde 36, i.v.; 15 mg/m2 i.v. oder p.o. q6h x 6 Dosen)iii: Tage 2, 3, 16 und 17 Dreifach-i.th.-Therapie (alters-angepasst): Tage 1 und 22 VP-16 (100 mg/m2/Tag, i.v.): Tage 22-26 CPM (300 mg/m2/Tag, i.v.): Tage 22-26 MESNA (150 mg/m2/Tag, i.v.): Tage 22-26 G-CSF (5 μg/kg, s.c.): Tage 27-36 oder bis ANC > 1500 post nadir ARA-C (3 g/m2, q12h, i.v.): Tage 43, 44 L-ASP (6000 IE/m2, i.m.): Tag 44 |
| Reinduktionsblock 2 (3 Wochen) | VCR (1,5 mg/m2/Tag, i.v.): Tage 1, 8 und 15 DAUN (45 mg/m2/Tag Bolus, i.v.): Tage 1 und 2 CPM (250 mg/m2/Dosis q12h x 4 Dosen, i.v.): Tage 3 und 4 PEG-ASP (2500 IE/m2, i.m.): Tag 4 G-CSF (5 μg/kg, s.c.): Tage 5-14 oder bis ANC > 1500 post nadir Dreifach-i.th.-Therapie (alters-angepasst): Tage 1 und 15 DEX (6 mg/m2/Tag, p.o.): Tage 1-7 und 15-21 |
Imanivec® 100 mg Filmtabletten
| Intensivierungsblock 2 (9 Wochen) | Methotrexat (5 g/m2 über 24 Stunden, i.v.): Tage 1 und 15 Leucovorin (75 mg/m2 bei Stunde 36, i.v.; 15 mg/m2 i.v. oder p.o. q6h x 6 Dosen)iii: Tage 2, 3, 16 und 17 Dreifach-i.th.-Therapie (alters-angepasst): Tage 1 und 22 VP-16 (100 mg/m2/Tag, i.v.): Tage 22-26 CPM (300 mg/m2/Tag, i.v.): Tage 22-26 MESNA (150 mg/m2/Tag, i.v.): Tage 22-26 G-CSF (5 μg/kg, s.c.): Tage 27-36 oder bis ANC > 1500 post nadir ARA-C (3 g/m2, q12h, i.v.): Tage 43, 44 L-ASP (6000 IE/m2, i.m.): Tag 44 |
Erhaltung (8-Wochenzyklen) Zyklen 1–4 | MTX (5 g/m2 über 24 Stunden, i.v.): Tag 1 Leucovorin (75 mg/m2 bei Stunde 36, i.v.; 15 mg/m2 i.v. or p.o. q6h x 6 Dosen)iii: Tage 2 und 3 Dreifach-i.th.-Therapie (alters-angepasst): Tage 1, 29 VCR (1,5 mg/m2, i.v.): Tage 1, 29 DEX (6 mg/m2/Tag, p.o.): Tage 1-5; 29-33 6-MP (75 mg/m2/Tag, p.o.): Tage 8-28 Methotrexat (20 mg/m2/Woche, p.o.): Tage 8, 15, 22 VP-16 (100 mg/m2, i.v.): Tage 29-33 CPM (300 mg/m2, i.v.): Tage 29-33 MESNA i.v. Tage 29-33 G-CSF (5 μg/kg, s.c.): Tage 34-43 |
Erhaltung (8-Wochenzyklen) Zyklus 5 | Kraniale Bestrahlung (nur Block 5) 12 Gy in 8 Fraktionen für alle Patienten mit CNS1 und CNS2 bei der Diagnose 18 Gy in 10 Fraktionen für Patienten mit CNS3 bei der Diagnose VCR (1,5 mg/m2/Tag, i.v.): Tage 1, 29 DEX (6 mg/m2/Tag, p.o.): Tage 1-5; 29-33 6-MP (75 mg/m2/Tag, p.o.): Tage 11-56 (Zurückhalten von 6-MP während der Tage 6-10 mit kranialer Bestrahlung beginnend an Tag 1 von Zyklus 5. Beginn mit 6-MP am ersten Tag nach Beendigung der kranialen Bestrahlung.) Methotrexat (20 mg/m2/Woche, p.o.): Tage 8, 15, 22, 29, 36, 43, 50 |
Erhaltung (8-Wochenzyklen) Zyklen 6-12 | VCR (1,5 mg/m2/Tag, i.v.): Tage 1, 29 DEX (6 mg/m2/Tag, p.o.): Tage 1-5; 29-33 6-MP (75 mg/m2/Tag, p.o.): Tage 1-56 Methotrexat (20 mg/m2/Woche, p.o.): Tage 1, 8, 15, 22, 29, 36, 43, 50 |
G-CSF = Granulozyten-Kolonie stimulierender Faktor, VP-16 = Etoposid, MTX = Methotrexat, i.v. = intravenös, s.c. = subkutan, i.th. = intrathekal, p.o. = oral, i.m. = intramuskulär, ARA-C = Cytarabin, CPM = Cyclophosphamid, VCR = Vincristin, DEX = Dexame-thason, DAUN = Daunorubicin, 6-MP = 6-Mercaptopurin, E.Coli L-ASP = L-Asparaginase, PEG-ASP = PEG Asparaginase, MESNA= Natrium-2-mercapto-ethansulfonat, iii= oder bis MTX-Spiegel < 0,1 μM ist, q6h = alle 6 Stunden, Gy= Gray
Die Studie AIT07 war eine multizentrische,
offene, randomisierte Phase-II/III-Studie,
die 128 Patienten (1 bis < 18 Jahren) ein-
schloss, die mit Imatinib in Kombination
mit einer Chemotherapie behandelt wurden.
Sicherheitsdaten dieser Studie scheinen in
Einklang mit dem Sicherheitsprofil von I-
matinib bei Patienten mit Ph+ ALL zu sein.
Rezidivierende/refraktäre Ph+ ALL
Die Anwendung von Imatinib als Monothe-
rapie bei Patienten mit rezidivieren-
der/refraktärer Ph+ ALL ergab bei 53 von
411 Patienten, die hinsichtlich eines An-
sprechens auswertbar waren, eine hämato-
logische Ansprechrate von 30% (9% kom-
plettes Ansprechen) und eine gute zytoge-
netische Ansprechrate von 23%. (Von den
411 Patienten wurden 353 in einem „ex-
panded access program“ ohne Sammlung
der primären Ansprechdaten behandelt.)
Die mediane Zeit bis zum Fortschreiten der
Erkrankung reichte bei der Gesamtpopula-
tion von 411 Patienten mit rezidivieren-
der/refraktärer Ph+ ALL von 2,6 bis 3,1
Monaten, und das mediane Gesamtüberle-ben bei den 401 auswertbaren Patienten reichte von 4,9 bis 9 Monaten. Die Daten waren ähnlich, wenn bei einer Re-Analyse nur Patienten eingeschlossen wurden, die 55 Jahre oder älter waren.
Klinische Studien bei MDS/MPD
Erfahrungen mit Imatinib in dieser Indika-tion sind sehr begrenzt. Sie beruhen auf den hämatologischen und zytogenetischen An-sprechraten. Es gibt keine kontrollierten Studien, die einen klinischen Nutzen oder ein verlängertes Überleben zeigen. Es wur-de eine offene, multizentrische Phase-II-Studie (Studie B2225) durchgeführt, in der Imatinib bei Patienten mit verschiedenen lebensbedrohlichen Erkrankungen in Ver-bindung mit Abl-, Kit- oder PDGFR-Protein-Tyrosinkinasen untersucht wurde. In diese Studie waren 7 Patienten mit MDS/MPD eingeschlossen, die mit täglich 400 mg Imatinib behandelt wurden. Drei Patienten hatten eine komplette hämatolo-
gische Remission (CHR) und ein Patient eine partielle hämatologische Remission (PHR). Zum Zeitpunkt der ursprünglichen Analyse entwickelten drei von vier Patien-ten mit entdeckter PDGFR-Genumlagerung eine hämatologische Remission (2 CHR und 1 PHR). Das Alter dieser Patienten be-trug 20 bis 72 Jahre.
Es wurde eine Beobachtungsstudie in Form eines Registers (Studie L2401) durchge-führt, um Langzeitdaten zur Sicherheit und Wirksamkeit bei Patienten, die an myelo-proliferativen Neoplasien mit PDGFR-Genumlagerung leiden und mit Imatinib behandelt wurden, zu sammeln. Die 23 Pa-tienten, die in das Register aufgenommen wurden, erhielten im Median eine Tagesdo-sis von 264 mg (Spanne: 100 bis 400 mg) über eine mediane Zeitdauer von 7,2 Jahren (Spanne: 0,1 bis 12,7 Jahre). Wegen des beobachtenden Charakters dieses Registers waren Daten zu hämatologischen, zytoge-netischen und molekularen Bewertungen von 22 bzw. 9 bzw. 17 der 23 eingeschlos-
Imanivec® 100 mg Filmtabletten senen Patienten verfügbar. Unter der kon-servativen Annahme, dass Patienten mit fehlenden Daten als „Non-Responder" be-trachtet werden, wurde ein CHR bei 20/23 (87%), ein CCyR bei 9/23 (39,1 %) und ein MR bei 11/23 (47,8%) Patienten beobach-tet. Wenn die „Response Rate" bei Patien-ten mit mindestens einer validen Bewertung berechnet wurde, betrug diese für CHR 20/22 (90,9%), für CCyR 9/9 (100%) und für MR 11/17 (64,7%).
Über weitere 24 Patienten mit MDS/MPD wurde in 13 Publikationen berichtet. 21 Pa-tienten erhielten Imatinib in einer Dosie-rung von täglich 400 mg, während die an-deren drei Patienten niedrigere Dosen er-hielten. Bei elf Patienten wurde eine PDGFR-Genumlagerung entdeckt. 9 von Ihnen erzielten eine CHR und 1 eine PHR. Das Alter dieser Patienten lag zwischen 2 und 79 Jahren. Nach der aktualisierten In-formation in einer kürzlich erschienenen Publikation wurde gezeigt, dass alle diese Patienten in der zytogenetischen Remission verblieben sind (Dauer 32-38 Monate). Dieselbe Publikation berichtete über Lang-zeit-Folgedaten von 12 MDS/MPD-Patienten mit PDGFR-Genumlagerung (5 Patienten aus der Studie B2225). Diese Pa-tienten erhielten Imatinib über median 47 Monate (24 Tage – 60 Monate). Bei 6 von diesen Patienten beträgt der Follow-up jetzt mehr als 4 Jahre. Elf Patienten erzielten ei-ne schnelle CHR; bei zehn verschwanden die zytogenetischen Anomalien komplett und es trat eine Verminderung oder ein Verschwinden der Fusionstranskripte ein, gemessen mittels RT-PCR. Hämatologische und zytogenetische Remissionen wurden über einen medianen Zeitraum von 49 (19-
- 60) Monaten bzw. 47 (16-59) Monaten auf-rechterhalten. Das Gesamtüberleben liegt bei 65 (25-234) Monaten seit Diagnosestel-lung. Bei Gabe von Imatinib an Patienten ohne genetische Translokation wird gene-rell keine Verbesserung erzielt.
Es gibt keine kontrollierten Studien bei pä-diatrischen Patienten mit MDS/MPD. In 4
Publikationen wurde über 5 Patienten mit MDS/MPD in Zusammenhang mit PDGFR-Genumlagerungen berichtet. Das Alter dieser Patienten reichte von 3 Mona-ten bis 4 Jahren und Imatinib wurde in ei-ner Dosierung von 50 mg täglich oder in Dosen von 92,5 bis 340 mg/m² täglich ge-geben. Alle Patienten zeigten komplettes hämatologisches, zytogenetisches und/oder klinisches Ansprechen.
Klinische Studien bei HES/CEL
Es wurde eine offene, multizentrische Pha-se-II-Studie (Studie B2225) durchgeführt, in der Imatinib bei verschiedenen Patien-tenpopulationen mit lebensbedrohenden Erkrankungen in Verbindung mit Abl-, Kit- oder PDGFR-Protein-Tyrosinkinasen un-tersucht wurde. In dieser Studie wurden 14 Patienten mit HES/CEL mit täglich 100 mg bis 1.000 mg Imatinib behandelt. Weitere 162 Patienten mit HES/CEL, über die in 35 Fallberichten und Fallreihen berichtet wur-de, erhielten Imatinib in Dosen von täglich 75 mg bis 800 mg. Zytogenetische Anoma-lien wurden bei 117 aus der Gesamtpopula-tion von 176 Patienten festgestellt. Bei 61 von diesen 117 Patienten wurde eine FIP1L1-PDGFRα-Fusionskinase identifi-ziert. In 3 weiteren Publikationen wurden vier Patienten gefunden, die ebenfalls FIP1L1-PDGFRα-positiv waren. Alle 65 FIP1L1-PDGFRα-Fusionskinase-positiven Patienten erzielten eine komplette hämato-logische Remission, die über Monate an-hielt (von 1+ bis 44+ Monaten, zensiert zum Berichtszeitpunkt). Wie in einer kürz-lich veröffentlichten Publikation berichtet, erzielten 21 dieser 65 Patienten auch eine komplette molekulare Remission mit einem medianen Follow-up von 28 Monaten (13-67 Monate). Das Alter dieser Patienten lag zwischen 25 und 72 Jahren. Zusätzlich wurden von den Prüfern in den Fallberich-ten Verbesserungen in der Symptomatolo-gie und anderen anormalen organischen Dysfunktionen berichtet. Über Verbesse-rungen wurde berichtet beim Herzen, Ner-vensystem, Haut-/Unterhautzellgewebe,
Atemwege/Brustraum/Mediastinum, Ske-lettmuskulatur/Bindegewebe/Gefäße und Gastrointestinaltrakt.
Es gibt keine kontrollierten Studien bei pä-diatrischen Patienten mit HES/CEL. In 3 Publikationen wurde über drei (3) Patienten mit HES und CEL in Zusammenhang mit PDGFR-Genumlagerungen berichtet. Das Alter dieser Patienten reichte von 2 bis 16 Jahren und Imatinib wurde in einer Dosie-rung von 300 mg /m2 täglich oder in Dosen von 200 bis 400 mg täglich gegeben. Alle Patienten zeigten komplettes hämatologi-sches, komplettes zytogenetisches und/oder komplettes molekulares Ansprechen.
Klinische Studien bei nicht resezierbaren und/oder metastasierten GIST
Eine offene, randomisierte, unkontrollierte, multinationale Phase-II-Studie wurde bei Patienten mit nicht resezierbaren oder me-tastasierten malignen gastrointestinal Stro-matumoren (GIST) durchgeführt. In diese Studie wurden 147 Patienten aufgenommen und in 2 Gruppen randomisiert, die entwe-der 400 mg oder 600 mg Imatinib einmal täglich oral bis zu 36 Monate erhielten. Die Patienten hatten ein Alter zwischen 18 und 83 Jahren und die pathologische Diagnose eines Kit-positiven, malignen, nicht rese-zierbaren und/oder metastasierten GIST. Die Immunhistochemie wurde routinemä-ßig mit einem Kit-Antikörper (A-4502, po-lyklonales Kaninchen-Antiserum, 1 :100; DAKO Corporation, Carpinteria, Kalifor-nien) durchgeführt, entsprechend einem Analyseprotokoll, das einen Avidin-Biotin-Peroxidase-Komplex nach Antigen-Demaskierung verwendet.
Der primäre Wirksamkeitsnachweis basier-te auf den objektiven Ansprechraten. Die Tumoren mussten an mindestens einer Stel-le messbar sein, und die Definition der Re-mission beruhte auf den Kriterien der Southwestern Oncology Group (SWOG). Die Resultate sind in Tabelle 6 dargestellt.
Tabelle 6 Beste Tumorremission in der Studie STIB2222 (GIST)
| Beste Remission | Beide Dosierungen (n=147) 400 mg (n=73) 600 mg (n=74) n (%) |
| Komplette Remission | 1 (0,7) |
| Partielle Remission | 98 (66,7) |
| Unveränderter Zustand | 23 (15,6) |
| Krankheitsprogression | 18 (12,2) |
| Nicht auswertbar | 5 (3,4) |
| Unbekannt | 2 (1,4 ) |
Imanivec® 100 mg Filmtabletten
Es gab keinen Unterschied in den An-sprechraten zwischen den zwei Dosierun-gen. Eine beträchtliche Zahl der Patienten, die zum Zeitpunkt der Interimanalyse einen unveränderten Krankheitszustand aufwie-sen, erreichte bei längerer Behandlung (medianer Follow up 31 Monate) eine par-tielle Remission. Die mediane Zeit bis zur Remission betrug 13 Wochen (95%-KI 12-23). Die mediane Zeit bis zum Therapiever-sagen betrug bei Respondern 122 Wochen (95 %-Kl 106-147), während sie bei der Gesamtstudienpopulation bei 84 Wochen lag (95%-KI 71-109). Das mediane Ge-samtüberleben wurde nicht erreicht. Die Kaplan-Meier-Schätzung für das Überleben nach 36 Monaten beträgt 68%.
In zwei klinischen Studien (Studie B2222 und Intergroup-Studie S0033) wurde die tägliche Dosis von Imatinib auf 800 mg bei Patienten erhöht, die unter den niedrigeren Dosen von 400 mg oder 600 mg täglich progredient waren. Die tägliche Dosis wur-de bei insgesamt 103 Patienten auf 800 mg erhöht. Nach der Dosissteigerung erreichten 6 Patienten eine partielle Remission und 21 Patienten eine Stabilisierung ihrer Erkran-kung, entsprechend einem klinischen Ge-samtnutzen von 26%. Auf der Grundlage der verfügbaren Sicherheitsdaten scheint bei Patienten, die unter den niedrigeren Do-sen von 400 mg oder 600 mg täglich pro-
gredient waren, eine Erhöhung der Dosis auf 800 mg täglich das Sicherheitsprofil von Imatinib nicht zu beeinflussen.
Klinische Studien bei adjuvanter Behand-lung der GIST
In der adjuvanten Indikation wurde Imati-nib in einer multizentrischen, doppelblin-den, placebokontrollierten Langzeit-Phase-III-Studie (Z9001), in die 773 Patienten eingeschlossen waren, untersucht. Das Al-ter dieser Patienten reichte von 18 bis 91 Jahren. Es wurden Patienten mit histologi-scher Diagnose von primären, aufgrund immunochemischer Untersuchungen Kit-Protein exprimierenden GIST mit einer Tumorgröße von ≥ 3 cm in der maximalen Ausdehnung und mit vollständiger Resekti-on der primären GIST innerhalb von 14 bis 70 Tagen vor dem Einschluss in die Studie aufgenommen. Nach der Resektion der primären GIST wurden die Patienten in ei-nen der beiden Studienarme randomisiert: ein Jahr lang 400 mg Imatinib oder Place-bo.
Der primäre Endpunkt der Studie war das rezidivfreie Überleben (recurrence-free survival – RFS), definiert als Zeitspanne vom Zeitpunkt der Randomisierung bis zum Zeitpunkt des Rezidivs oder des To-deszeitpunktes, gleich welcher Ursache.
Imatinib verlängerte das RFS signifikant, wobei der 75%-Anteil rezidivfreier Patien-ten in der Imatinib-Gruppe 38 Monate be-trug gegenüber 20 Monate in der Placebo-Gruppe (95 %-KIs 30 bis nicht schätzbar bzw. 14 bis nicht schätzbar; Hazard Ratio = 0,398 [0,259 – 0,610], p < 0,0001). Nach einem Jahr war das Gesamt-RFS unter Ima-tinib signifikant besser als unter Placebo (97,7 % vs. 82,3 %, p < 0,0001). Das Re-zidivrisiko war somit im Vergleich zu Pla-cebo um etwa 89 % reduziert (Hazard Ratio = 0,113 [0,049 – 0,264]).
Das Rezidivrisiko bei Patienten nach Ope-ration der primären GIST wurde retrospek-tiv auf der Basis der folgenden prognosti-schen Faktoren beurteilt: Tumorgröße, mi-totischer Index, Tumorlokalisation. Die Da-ten zum mitotischen Index waren für 556 der 713 Patienten der Intent-to-treat (ITT)-Population verfügbar. Die Ergebnisse der Subgruppenanalysen nach der Risikoklassi-fikation des United States National Institu-tes of Health (NIH) und des Armed Forces Institute of Pathology (AFIP) werden in Tabelle 7 gezeigt. In den Gruppen mit ei-nem niedrigen und sehr niedrigen Risiko wurde kein Vorteil festgestellt. Es wurde kein Gesamtüberlebensvorteil festgestellt.
Tabelle 7 Übersicht der RFS-Amalysen der Z9001-Studie nach der NIH und AFIP-Risikoklassifikation
| Risikofaktor | Risikostufe | % Patienten | Zahl der Ereignisse/Zahl der Patienten | Gesamt-Hazard Ratio (95%-KI)* | RFS Anteil (%) | |
| 12 Monate | 24 Monate | |||||
| Imatinib vs. Placebo | Imatinib vs. Placebo | Imatinib vs. Placebo | ||||
| NIH | Gering | 29,5 | 0/86 vs. 2/90 | N.E. | 100 vs. 98,7 | 100 vs. 95,5 |
| Intermediär | 25,7 | 4/75 vs. 6/78 | 0,59 (0,17; 2,10) | 100 vs. 94,8 | 97,8 vs. 89,5 | |
| Hoch | 44,8 | 21/140 vs. 51/127 | 0,29 (0,18;0,49) | 94,8 vs. 64,0 | 80,7 vs. 46,6 | |
| AFIP | Sehr gering | 20,7 | 0/52 vs. 2/63 | N.E. | 100 vs. 98,1 | 100 vs. 93,0 |
| Gering | 25,0 | 2/70 vs. 0/69 | N.E. | 100 vs. 100 | 97,8 vs. 100 | |
| Intermediär | 24,6 | 2/70 vs. 11/67 | 0,16 (0,03; 0,70) | 97,9 vs. 90,8 | 97,9 vs. 73,3 | |
| Hoch | 29,7 | 16/84 vs. 39/81 | 0,27 (0,15; 0,48) | 98,7 vs. 56,1 | 79,9 vs. 41,5 | |
* Gesamte Follow-up-Periode; NE – Nicht bestimmbar
Eine zweite multizentrische, offene Phase-III-Studie (SSG XVIII/AIO) verglich eine Behandlung mit täglich 400 mg Imatinib über 12 Monate mit einer Behandlung über 36 Monate bei GIST-Patienten nach chirur-gischer Resektion und einem der folgenden Merkmale: Tumordurchmesser > 5 cm und Mitoserate > 5/50 High Power Fields (HPF); oder Tumordurchmesser > 10 cm mit jeglicher Mitoserate oder Tumor jegli-cher Größe mit Mitoserate > 10/50 HPF oder Tumorruptur in die peritoneale Kavi-tät. Insgesamt 397 Patienten stimmten der Studienteilnahme zu und wurden randomi-siert (199 Patienten im 12-Monatsarm und 198 Patienten im 36-Monatsarm), das me-
diane Alter betrug 61 Jahre (Bereich von 22 bis 84 Jahre). Die mediane Beobachtungs-zeit betrug 54 Monate (vom Tag der Rand-omisierung bis zum Tag der letzten Daten-erhebung). Die Zeitspanne zwischen der Randomisierung des ersten Patienten und dem Tag der letzten Datenerhebung betrug 83 Monate.
Der primäre Endpunkt der Studie war das Rezidiv-freie Überleben (RFS) und wurde definiert als die Zeit vom Tag der Rando-misierung bis zum Tag des Auftretens des Rezidivs oder des Todes aufgrund jeglicher Ursache.
Die Behandlung mit Imatinib über einen Zeitraum von 36 Monaten verlängerte sig-nifikant das RFS im Vergleich mit 12 Mo-naten Behandlung (mit einer Gesamt-Hazard Ratio (HR) = 0,46 [0,32, 0,65], p < 0,0001) (Tabelle 8, Abbildung 1).
Zusätzlich verlängerte die 36-monatige Be-handlung mit Imatinib signifikant das Ge-samtüberleben im Vergleich mit der 12-monatigen Behandlung (HR = 0,45 [0,22, 0,89], p = 0,0187) (Tabelle 8, Abbildung 2).
Eine längere Behandlungsdauer (> 36 Mo-nate) könnte die Entstehung eines weiteren
Imanivec® 100 mg Filmtabletten 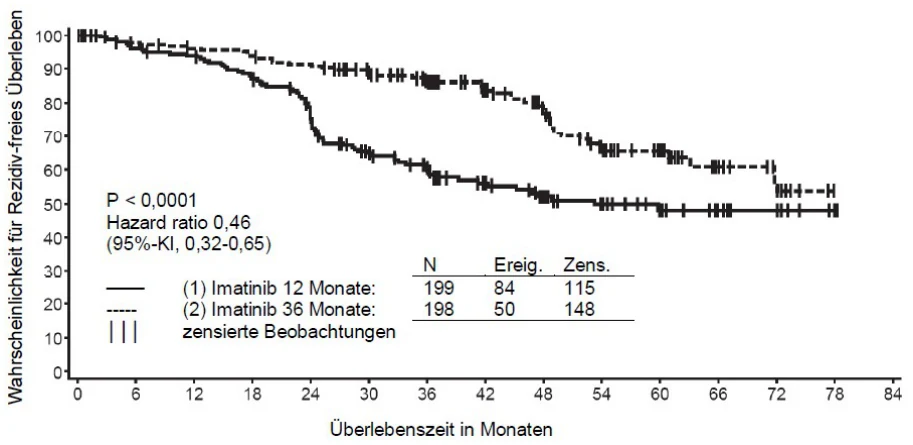
Rezidivs hinauszögern. Der Einfluss dieser Erkenntnis auf das Gesamtüberleben bleibt jedoch unbekannt.
Die Gesamtzahl an Todesfällen betrug 25 für den 12-Monatsarm und 12 für den 36-Monatsarm.
Die Behandlung mit Imatinib über einen Zeitraum von 36 Monaten war in der ITT-Analyse, das heißt unter Auswertung der gesamten Studienpopulation, der Behand-lung über einen Zeitraum von 12 Monaten überlegen. In einer geplanten Subgrup-penanalyse nach Mutationstyp lag die HR für RFS bei 0,35 [95 %-KI: 0,22, 0,56] für
eine 36-monatige Behandlung für Patienten mit Exon-11-Mutation. Wegen der geringen Anzahl an beobachteten Ereignissen kön-nen keine Rückschlüsse auf andere, weni-ger häufig auftretende Mutationssubgrup-pen gezogen werden.
Tabelle 8 12-monatige und 36-monatig Behandlung mit Imatinib (SSGXVIII/AIO-Studie)
| 12-monatige Behandlung | 36-monatige Behandlung | |
| RFS | % (Kl) | % (Kl) |
| 12 Monate | 93,7 (89,2-96,4) | 95,9 (91,9-97,9) |
| 24 Monate | 75,4 (68,6-81,0) | 90,7 (85,6-94,0) |
| 36 Monate | 60,1 (52,5-66,9) | 86,6 (80,8-90,8) |
| 48 Monate | 52,3 (44,0-59,8) | 78,3 (70,8-84,1) |
| 60 Monate | 47,9 (39,0-56,3) | 65.6 (56,1-73,4) |
| Überleben | ||
| 36 Monate | 94,0 (89,5-96,7) | 96,3 (92,4-98,2) |
| 48 Monate | 87,9 (81,1-92,3) | 95,6 (91,2-97,8) |
| 60 Monate | 81,7 (73,0-87,8) | 92,0 (85,3-95,7) |
Abbildung 1 Kaplan-Meier-Schätzung für den primären Endpunkt Rezidiv-freies Überleben (ITT-Population)
Patienten mit Risiko: Ereignisse (1) 199:0 182:8 177:12 163:25 137:46 105:65 88:72 61:77 49:81 36:83 27:84 14:84 10:84 2:84 0:84 (2) 198:0 189:5 184:8 181:11 173:18 152:22 133:25 102:29 82:35 54:46 39:47 21:49 8:50 0:50
Imanivec® 100 mg Filmtabletten 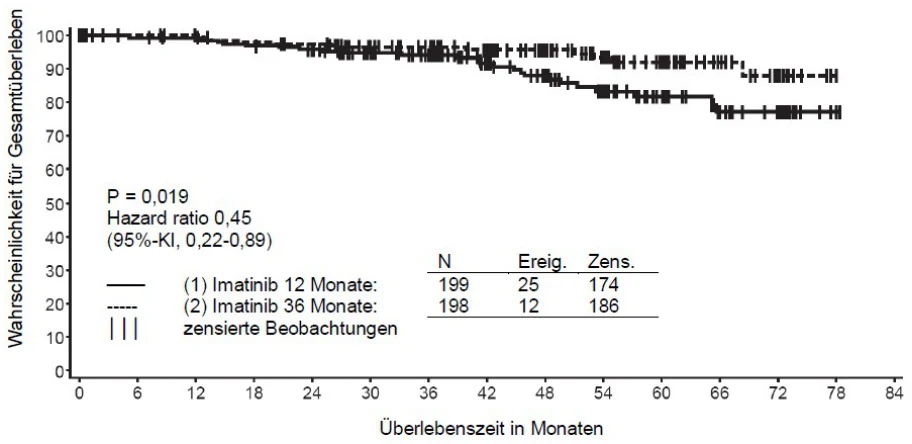 Abbildung 2 Kaplan-Meier-Schätzung für das Gesamtüberleben (ITT-Population)
Patienten mit Risiko: Ereignisse (1) 199:0 190:2 188:2 183:6 176:8 156:10 140:11 105:14 87:18 64:22 46:23 27:25 20:25 2:25 0:25 (2) 198:0 196:0 192:0 187:4 184:5 164:7 152:7 119:8 100:8 76:10 56:11 31:11 13:12 0:12
Es gibt keine kontrollierten Studien bei Kindern und Jugendlichen mit c-Kit positi-vem GIST. In 7 Publikationen wurde über 17 Patienten mit GIST (mit oder ohne Kit und PDGFR-Mutationen) berichtet. Das Al-ter dieser Patienten reichte von 8 bis 18 Jahren und Imatinib wurde in Dosen von 300 bis 800 mg täglich sowohl in der Ad-juvanz als auch in der metastasierten Situa-tion gegeben.
Für die Mehrheit der pädiatrischen Patien-ten, die gegen GIST behandelt wurden, fehlten Daten hinsichtlich c-Kit oder PDGFR-Mutationen, die zu verschiedenen klinischen Ergebnissen geführt haben könn-ten.
Klinische Studien bei DFSP
Es wurde eine offene, multizentrische Pha-se-II-Studie (Studie B2225) bei 12 Patien-ten mit DSFP durchgeführt, die mit täglich 800 mg Imatinib behandelt wurden. Das Alter der DFSP-Patienten betrug 23-75 Jah-re; das DFSP war zum Zeitpunkt des Ein-tritts in die Studie metastasiert mit lokalen Rezidiven nach initialer chirurgischer Re-sektion und wurde als nicht behandelbar durch weitere chirurgische Resektionen be-urteilt. Der primäre Wirksamkeitsnachweis beruhte auf objektiven Ansprechraten. Von den 12 eingeschlossenen Patienten spra-chen 9 an, ein Patient komplett und 8 teil-weise. Drei der Patienten mit teilweisem Ansprechen wurden nach anschließender Operation als krankheitsfrei eingestuft. Die mediane Behandlungsdauer in der Studie B2225 betrug 6,2 Monate bei einer maxi-malen Behandlungsdauer von 24,3 Mona-ten. Über weitere 6 DFSP-Patienten, die mit Imatinib behandelt wurden, wurde in 5 publizierten Fallberichten berichtet; ihr Al-ter betrug 18 Monate bis 49 Jahre. Die er-
wachsenen Patienten, über die in der publi-zierten Literatur berichtet wird, wurden mit täglich 400 mg (4 Fälle) oder 800 mg (1 Fall) Imatinib behandelt. Fünf (5) Patienten sprachen an, 3 vollständig und 2 teilweise. Die mediane Behandlungsdauer lag in der publizierten Literatur zwischen 4 Wochen und mehr als 20 Monaten. Die Translokati-on t(17:22)[(q22:q13)] oder ihr Genprodukt waren bei fast allen Patienten, die auf die Imatinib-Behandlung ansprachen, vorhan-den.
Es gibt keine kontrollierten Studien mit pä-diatrischen Patienten mit DFSP. In 3 Publi-kationen wurde über 5 Patienten mit DFSP und PDGFR-Genumlagerungen berichtet. Die Altersspanne dieser Patienten reichte vom Neugeborenen bis 14 Jahre und Imati-nib wurde in einer Dosierung von 50 mg täglich oder in Dosen von 400 bis 520 mg/m² täglich gegeben. Alle Patienten zeig-ten teilweises und/oder komplettes Anspre-chen.
5.2 Pharmakokinetische Eigenschaften
Pharmakokinetik von Imatinib
Die Pharmakokinetik von Imatinib wurde in einem Dosisbereich von 25 bis 1.000 mg untersucht. Es wurden die pharmakokineti-schen Profile im Plasma am Tag 1 und am Tag 7 oder 28 untersucht, an denen die Gleichgewichtskonzentrationen (Steady-State) erreicht wurden.
Resorption
Die mittlere absolute Bioverfügbarkeit von Imatinib beträgt 98%. Nach einer oralen Dosis fand sich eine hohe interindividuelle Variabilität der Plasma-AUC-Spiegel von Imatinib. Nach Gabe mit einer fettreichen Mahlzeit wird die Resorptionsrate von Ima-
tinib verglichen mit dem Nüchternzustand geringfügig vermindert (11% Abnahme der Cmax und Verlängerung der tmax um 1,5 Stunden) mit einer geringen Reduktion der AUC (7,4%). Der Einfluss eines vorherge-henden gastrointestinalen Eingriffs auf die Resorption des Wirkstoffs wurde nicht un-tersucht.
Verteilung
Bei klinisch relevanten Konzentrationen von Imatinib betrug bei In-vitro-Experimenten die Plasmaproteinbindung etwa 95%, hauptsächlich gebunden an Al-bumin und alpha-saures Glykoprotein und mit nur geringer Bindung an Lipoprotein.
Biotransformation
Der beim Menschen hauptsächlich zirkulie-rende Metabolit ist das N-demethylierte Piperazinderivat, welches in vitro eine ähn-liche Wirkung wie der unveränderte Wirk-stoff aufweist. Die Plasma-AUC dieses Me-taboliten beträgt nur 16% der AUC von I-matinib. Die Plasmaproteinbindung des N-demethylierten Metaboliten ist mit derjeni-gen der Muttersubstanz vergleichbar.
Imatinib und sein N-Demethyl-Metabolit machten zusammen etwa 65% der zirkulie-renden Radioaktivität (AUC(0-48h)) aus. Die verbleibende zirkulierende Radioaktivität bestand aus einer Anzahl von Nebenmeta-boliten.
In-vitro-Untersuchungen zeigten, dass CYP3A4 das wesentliche humane P450 Enzym für die Biotransformation von Ima-tinib darstellt. Aus einer Reihe potenzieller Begleitmedikationen (Paracetamol, Aciclo-vir, Allopurinol, Amphotericin, Cytarabin, Erythromycin, Fluconazol, Hydroxyharn-stoff, Norfloxacin, Penicillin V) zeigten nur
Imanivec® 100 mg Filmtabletten
Erythromycin (IC50 50 μM) und Fluconazol (IC50 118 μM) eine Hemmung des Imatini-bmetabolismus, die möglicherweise klini-sche Relevanz hat.
Imatinib erwies sich in vitro als ein kompe-titiver Hemmstoff von Markersubstraten für CYP2C9, CYP2D6 und CYP3A4/5. Die Ki-Werte in humanen Lebermikrosomen betrugen 27; 7,5 bzw. 7,9 μmol/l. Die ma-ximalen Plasmakonzentrationen von Imati-nib lagen bei Patienten zwischen 2 und 4 μmol/l. Von daher ist eine Hemmung des CYP2D6- und/oder CYP3A4/5-vermittelten Metabolismus von gleichzeitig angewendeten Arzneimitteln möglich. Ima-tinib interferierte nicht mit der Biotrans-formation von 5-Fluorouracil, aber es inhi-bierte auf Grund einer kompetitiven Hem-mung von CYP2C8 (Ki = 34,7 μM) den Metabolismus von Paclitaxel. Dieser Ki-Wert ist weit höher als der erwartete Plas-maspiegel von Imatinib bei Patienten. Da-her ist keine Interaktion bei gleichzeitiger Gabe von entweder 5-Fluorouracil oder Paclitaxel und Imatinib zu erwarten.
Elimination
Basierend auf dem Wiederauffinden von Verbindungen nach einer oralen Gabe von 14C-markiertem Imatinib werden etwa 81% der Dosis innerhalb von 7 Tagen in den Fä-zes (68% der Dosis) und im Urin (13% der Dosis) wiedergefunden. Unverändert blei-ben etwa 25% der Imatinib-Dosis (5% im Urin, 20% in den Fäzes), der Rest sind Me-taboliten.
Plasmapharmakokinetik
Nach oraler Anwendung bei Probanden be-trug die Halbwertszeit t1/2 etwa 18 Stunden. Dies weist darauf hin, dass eine einmal täg-liche Dosierung möglich ist. Die Zunahme der mittleren AUC war im Bereich von 25–1.000 mg Imatinib nach oraler Anwendung linear und dosisproportional. Es gab nach wiederholter Gabe von Imatinib keine Ver-änderungen der Kinetik und die Akkumula-tion betrug nach einmal täglicher Anwen-dung im Gleichgewichtszustand (Steady-State) das 1,5–2,5fache.
Pharmakokinetik bei GIST-Patienten Bei Patienten mit GIST war die Exposition im Steady-State 1,5-fach höher als bei CML-Patienten bei gleicher Dosierung (400 mg täglich). Auf der Grundlage vor-läufiger populationspharmakokinetischer Untersuchungen bei GIST-Patienten gibt es drei Variablen (Albumin, Leukozytenzahl (WBC) und Bilirubin), die einen statistisch signifikanten Einfluss auf die Pharmakoki-netik von Imatinib haben. Niedrige Al-buminspiegel verursachten eine verminder-te Clearance (CL/f) und höhere Leukozy-
tenzahlen die zu einer verminderten Clearance (Cl/f) führten. Diese Auswirkun-gen sind jedoch nicht ausgeprägt genug, um eine Dosisanpassung zu rechtfertigen. Bei dieser Patientenpopulation können Leber-metastasen möglicherweise zu Leberinsuf-fizienz und reduzierter Metabolisierung führen.
Populationspharmakokinetik
Die Analyse der Populationspharmakokine-tik bei CML-Patienten ergab einen geringen Einfluss des Alters auf das Verteilungsvo-lumen (12% Zunahme bei Patienten > 65 Jahre alt). Diese Veränderung scheint kli-nisch nicht signifikant zu sein. Der Einfluss des Körpergewichts auf die Clearance von Imatinib zeigt sich darin, dass bei einem Patienten von 50 kg eine mittlere Clearance von 8,5 l/h erwartet werden kann, während bei einem Patienten von 100 kg die Clearance auf 11,8 l/h ansteigt. Diese Ver-änderungen begründen keine Dosisanpas-sung nach kg Körpergewicht. Es gibt kei-nen geschlechtsspezifischen Einfluss auf die Kinetik von Imatinib.
Pharmakokinetik bei Kindern und Jugend-lichen
Wie bei erwachsenen Patienten wurde Ima-tinib sowohl in Phase-I- als auch in Phase-II-Studien bei pädiatrischen Patienten nach oraler Gabe schnell absorbiert. Bei den Kindern und Jugendlichen führten Dosie-rungen von 260 bzw. 340 mg/m2/Tag zu ei-ner vergleichbaren Exposition wie Dosen von 400 mg bzw. 600 mg bei Erwachsenen. Der Vergleich zwischen der AUC(0-24) am Tag 8 und am Tag 1 bei einer Dosierung von 340 mg/m2/Tag resultierte in einer 1,7fachen Akkumulation bei wiederholter einmal täglicher Dosierung.
Basierend auf der gepoolten Analyse der Populationspharmakokinetik bei pädiatri-schen Patienten mit hämatologischen Er-krankungen (CML, Ph+ ALL oder andere hämatologische Erkrankungen, die mit Ima-tinib behandelt werden) steigt die Clearance von Imatinib mit zunehmender Körperober-fläche (body surface area, BSA). Nach der Korrektur des BSA-Effekts haben andere demographische Faktoren wie Alter, Kör-pergewicht und Body-Mass-Index keine klinisch signifikanten Auswirkungen auf die Exposition von Imatinib. Die Analyse bestätigte, dass die Exposition von Imatinib bei pädiatrischen Patienten, die einmal täg-lich 260 mg/m² (täglich nicht mehr als 400 mg) oder einmal täglich 340 mg/m² (täglich nicht mehr als 600 mg) erhielten, ver-gleichbar war mit der von erwachsenen Pa-tienten, die einmal täglich 400 mg oder 600 mg Imatinib erhielten.
Beeinträchtigung der Organfunktionen Imatinib und seine Metaboliten werden nicht in bedeutendem Ausmaß durch die Nieren ausgeschieden. Patienten mit leich-ter und mäßiger Niereninsuffizienz schei-nen eine höhere Plasmaexposition zu haben als Patienten mit normaler Nierenfunktion. Der Anstieg ist etwa 1,5- bis 2-fach, ent-sprechend einem 1,5-fachen Anstieg von AGP im Plasma, an das Imatinib stark bin-det. Die Clearance von ungebundenem Imatinib ist wahrscheinlich vergleichbar zwischen Patienten mit Niereninsuffizienz und Patienten mit normaler Nierenfunktion, da die renale Ausscheidung nur einen un-bedeutenden Eliminationsweg für Imatinib darstellt (siehe Abschnitte 4.2 und 4.4).
Obwohl die Ergebnisse der pharmakokine-tischen Analyse eine beträchtliche interin-dividuelle Variabilität zeigten, stieg die mittlere Imatinib-Exposition bei Patienten mit unterschiedlichem Ausmaß von Leber-funktionsstörungen im Vergleich zu Patien-ten mit normaler Leberfunktion nicht an (siehe Abschnitte 4.2, 4.4 und 4.8).
5.3 Präklinische Daten zur Sicherheit
Das präklinische Sicherheitsprofil von Ima-tinib wurde an Ratten, Hunden, Affen und Kaninchen untersucht.
Toxizitätsstudien nach wiederholter Gabe zeigten bei Ratten, Hunden und Affen leichte bis mäßige hämatologische Verän-derungen, die bei Ratten und Hunden mit Veränderungen des Knochenmarks einher-gingen.
Die Leber war das Zielorgan bei Ratten und Hunden. Leichte bis mäßige Anstiege der Transaminasen und geringe Abnahmen von Cholesterin, Triglyzeriden, des Gesamtpro-teins und der Albuminspiegel wurden in beiden Spezies beobachtet. In der Rattenle-ber wurden keine histopathologischen Ver-änderungen gefunden. Schwere Lebertoxi-zität mit erhöhten Leberenzymen, Leber-zellnekrose, Gallengangsnekrose und Gal-lengangshyperplasie wurde bei Hunden nach zweiwöchiger Behandlung beobach-tet.
Nierentoxizität mit fokaler Mineralisierung und Dilatation der renalen Tubuli und einer tubulären Nekrose wurde bei Affen nach zweiwöchiger Behandlung beobachtet. Er-höhte Blutharnstoffwerte (BUN) und Krea-tininspiegel wurden bei einigen dieser Tiere gefunden. Bei Ratten wurde eine Hyperpla-sie des Übergangsepithels in der Nierenpa-pille und in der Harnblase bei Dosen > 6 mg/kg in einer 13-Wochenstudie ohne Än-derungen der Serum- oder Urinparameter festgestellt. Eine erhöhte Rate opportunisti-
Imanivec® 100 mg Filmtabletten scher Infektionen trat unter chronischer I-matinib-Behandlung auf.
In einer Affenstudie über 39 Wochen konn-te bei der niedrigsten Dosierung von 15 mg/kg, die etwa einem Drittel der maxima-len Humandosis von 800 mg/Tag bezogen auf die Körperoberfläche entsprach, kein NOAEL (No Observed Adverse Effect Le-vel) festgestellt werden. Die Behandlung ergab bei diesen Versuchstieren eine Ver-schlechterung normalerweise unterdrückter Malariainfektionen.
Imatinib zeigte keine genotoxischen Eigen-schaften in einem in vitro bakteriellen Zell-test (Ames Test), einem in vitro Säugetier-zelltest (Maus-Lymphoma-Test) und einem in vivo Rattenmikrokerntest. Positive ge-notoxische Effekte wurden für Imatinib in einem in vitro Säugetierzelltest (Ovarialzel-len des Chinesischen Hamsters) auf klasto-gene Effekte (Chromosomenaberrationen) bei Vorliegen einer metabolischen Aktivie-rung gefunden. Zwei Zwischenprodukte im Herstellungsprozess, die sich auch im End-produkt finden, zeigten im Ames Test Mu-tagenität. Eines dieser Zwischenprodukte war auch im Maus-Lymphoma-Test positiv.
Männliche Ratten, die in einer Fertilitäts-studie 70 Tage lang mit 60 mg/kg, was et-wa der maximalen klinischen Dosierung von 800 mg/Tag bezogen auf die Körper-oberfläche entspricht, vor der Verpaarung behandelt wurden, zeigten ein vermindertes Hoden- und Nebenhodengewicht und eine verringerte Spermienmotilität. Dies wurde bei Dosen ≤ 20 mg/kg nicht gefunden. Eine leichte bis mäßige Verminderung der Spermatogenese wurde auch bei Hunden unter oralen Dosen von > 30 mg/kg beo-bachtet. Wenn weibliche Ratten 14 Tage vor der Verpaarung und bis zum 6. Tag der Gestation behandelt wurden, ergab sich kein Effekt auf die Verpaarung oder auf die Zahl trächtiger Tiere. Bei einer Dosierung von 60 mg/kg hatten weibliche Ratten ei-nen signifikanten Verlust von Feten nach der Implantation und eine verminderte An-zahl lebender Feten. Dies war bei Dosen ≤ 20 mg/kg nicht nachweisbar.
In einer oralen Studie zur prä- und postna-talen Entwicklung bei Ratten wurde in der Gruppe mit 45 mg/kg/Tag am Tag 14 oder 15 der Tragzeit ein roter vaginaler Ausfluss beobachtet. Bei der gleichen Dosis war die Anzahl der Totgeburten ebenso erhöht wie die Zahl der Nachkommen, die in den Ta-gen 0 bis 4 post partum starben. In der F1-Generation war in der gleichen Dosisgrup-pe das gemittelte Körpergewicht von der Geburt bis zur versuchsgemäßen Tötung der Tiere reduziert und die Anzahl der
Jungtiere, die den Zeitpunkt der Ablösung des Präputiums erreichten, war leicht ver-mindert. Die Fertilität der F1-Generation war nicht beeinträchtigt, während eine er-höhte Anzahl von Resorptionen der Feten und eine verminderte Zahl von lebensfähi-gen Feten bei der Gruppe mit 45 mg/kg/Tag beobachtet wurden. Der „No Observed Effect Level“ (NOEL) betrug sowohl für die Muttertiere als auch für die F1-Generation 15 mg/kg/Tag (ein Viertel der maximalen Dosis beim Menschen von 800 mg).
Imatinib war teratogen bei Ratten, wenn es während der Organogenese in Dosen von ≥ 100 mg/kg gegeben wurde, was etwa der maximalen klinischen Dosierung von 800 mg/Tag bezogen auf die Körperoberfläche entspricht. Die teratogenen Effekte beinhal-teten Exenzephalie oder Enzephalozele so-wie fehlende/reduzierte frontale sowie feh-lende parietale Knochen. Diese Effekte wurden bei Dosen von ≤ 30 mg/kg nicht gesehen.
Hinsichtlich der bekannten Zielorgane bei erwachsenen Ratten wurden in der toxiko-logischen Studie zur juvenilen Entwicklung von Ratten (Tag 10 bis Tag 70 nach der Geburt) keine neuen Zielorgane identifi-ziert. In dieser Studie wurden Effekte auf das Wachstum sowie eine Verzögerung der Vaginalöffnung und der Vorhautablösung ungefähr bei der 0,3- bis 2fachen durch-schnittlichen pädiatrischen Exposition bei der höchsten empfohlenen Dosis von 340 mg/m2 beobachtet. Zusätzlich wurde Mor-talität bei juvenilen Tieren (etwa zum Zeit-punkt des Abstillens) ungefähr bei der 2fachen durchschnittlichen pädiatrischen Exposition bei der höchsten empfohlenen Dosis von 340 mg/m2 beobachtet.
In einer zweijährigen Kanzerogenitätsstudie an Ratten resultierte die Gabe von 15, 30 und 60 mg/kg/Tag Imatinib in einer statis-tisch signifikanten Reduktion der Lebens-dauer der männlichen Tiere bei 60 mg/kg/Tag und der weiblichen Tiere bei Dosen von ≥ 30 mg/kg/Tag. Die histopa-thologische Untersuchung der verstorbenen Tiere ergab Kardiomyopathie (beide Ge-schlechter), chronische progressive Ne-phropathie (Weibchen) und Papillome der Präputialdrüse als vorrangige Todesursache oder als Grund für die Tötung der Tiere. Die Zielorgane für neoplastische Verände-rungen waren Nieren, Harnblase, Harnröh-re, Präputial- und Klitorisdrüse, Dünndarm, Nebenschilddrüsen, Nebennierendrüsen und Antrum.
Die Papillome/Karzinome der Präputial- bzw. Klitorisdrüse wurden bei Dosen von
30 mg/kg/Tag und mehr festgestellt. Dies entspricht (auf der Grundlage der AUC) etwa dem 0,5- bzw. 0,3fachen der täglichen Dosis von 400 mg/Tag bzw. 800 mg/Tag bei Erwachsenen und (auf der Grundlage der AUC) dem 0,4fachen der täglichen Do-sis von 340 mg/m2/Tag bei Kindern. Der „No Observed Effect Level” (NOEL) be-trug 15 mg/kg/Tag. Die renalen Adeno-me/Karzinome, die Papillome der Harnbla-se und Harnröhre, die Adenokarzinome des Dünndarms, die Adenome der Neben-schilddrüsen, die benignen und malignen medullären Tumoren der Nebennierendrü-sen und die Papillome/Karzinome des Ant-rums wurden bei 60 mg/kg/Tag beobachtet, entsprechend (auf der Grundlage der AUC) dem etwa 1,7- bzw. 1fachen der täglichen Dosis von 400 mg/Tag bzw. 800 mg/Tag und (auf der Grundlage der AUC) dem 1,2fachen der täglichen Dosis von 340 mg/m2/Tag bei Kindern und Jugendli-chen. Der „No Observed Effect Level“ (NOEL) betrug 30 mg/kg/Tag.
Der Mechanismus und die Bedeutung die-ser Befunde für den Menschen aus der Kanzerogenitätsstudie an Ratten sind noch nicht geklärt.
Nichtneoplastische Läsionen, die in frühe-ren präklinischen Studien nicht gesehen wurden, betrafen das kardiovaskuläre Sys-tem, das Pankreas, die endokrinen Organe und die Zähne. Die wichtigsten Verände-rungen beinhalteten kardiale Hypertrophie und Dilatation, die bei einigen Tieren zu Anzeichen einer Herzinsuffizienz führten.
Der Wirkstoff Imatinib zeigt ein Umweltri-siko für Sedimentorganismen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern:
Lactose-Monohydrat
Maisstärke
Hyprolose (53,4-80,5% m/m Hydroxypropoxy-Gruppen)
Mikrokristalline Cellulose
Crospovidon (Typ A)
Hochdisperses Siliciumdioxid
Magnesiumstearat (Ph.Eur.) [pflanzlich]
Filmüberzug:
Eisen (III)-oxid
Eisen(III)-hydroxid-oxid x H2O
Opadry White
bestehend aus:
Titandioxid (E171)
Poly(vinylalkohol)
Macrogol 3000
Talkum
6.2 Inkompatibilitäten
Imanivec® 100 mg Filmtabletten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonde-ren Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Blisterpackung (PVC/PE/PVDC-Film/Aluminium-Folie): 20, 60 und 120 Filmtabletten, in einer Faltschachtel.
Es werden möglicherweise nicht alle Pa-ckungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Keine besonderen Anforderungen für die Beseitigung.
Nicht verwendetes Arzneimittel oder Ab-fallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
TAD Pharma GmbH
Heinz-Lohmann Straße 5
27472 Cuxhaven
Tel.: (04721) 606-0
Fax: (04721) 606-333
E-Mail: info@tad.de
8. ZULASSUNGSNUMMER
Zul.-Nr.: 94207.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung:
- 17. Mai 2016
Datum der letzten Verlängerung der Zulas-sung: 21.09.2020
10. STAND DER INFORMATION
März 2024
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig