Fachinformation - NANOTOP
1. Bezeichnung des Arzneimittels
NANOTOP, 0,5 mg
Kit für ein radioaktives Arzneimittel
2. Qualitative und Quantitative Zusammensetzung
Jede Durchstechflasche enthält 0,5 Milligramm nanokolloidales Humanalbumin.
Mindestens 95 % der nanokolloidalen Albuminpartikel haben einen Durchmesser ≤ 80 nm.
NANOTOP wird aus Humanserumalbumin aus Humanblutspenden hergestellt, die gemäß den Verordnungen der EC getestet wurden. Das Radionuklid ist nicht Bestandteil des Kits.
Sonstige(r) Bestandteil(e) mit bekannter Wirkung:
Natrium: 0,009 mmol (0,2 mg) pro Durchstechflasche Die vollständige Auflistung der sonstigen Bestandteile, siehe Ab-schnitt 6.1.
3. Darreichungsform
Kit für ein radioaktives Arzneimittel
Weißes oder nahezu weißes Lyophilisat
Pulver zur Herstellung einer Injektionslösung
Zur Radiomarkierung mit Natrium[99mTc]pertechnetat Injektionslö-sung
4. Klinische Angaben
4.1 Anwendungsgebiete
Dieses Arzneimittel ist ein Diagnostikum. NANOTOP ist für die Anwendung bei Erwachsenen, Kindern und Jugendlichen bestimmt. Nach Radiomarkierung mit Natrium(99mTc) pertechnetat Injektionslösung wird die so erhaltene Suspension mit nanokolloidalem Technetium(99mTc)-markiertem Albumin für folgende Zwecke verwendet:
Für die Lymphszintigraphie zum Nachweis der Integrität des
Lymphsystems und der Differenzierung zwischen venösen und lymphatischen Obstruktionen.
Für die präoperative Bildgebung und die intraoperative Dar-
stellung der Sentinel- (Wächter-) Lymphknoten bei Melanom, Mammakarzinom, Peniskarzinom, Plattenepithelkarzinom der Mundhöhle und Vulvakarzinom.
4.2 Dosierung und Art der Anwendung
Dieses Arzneimittel sollte nur von geschultem medizinischem Fachpersonal mit technischer Erfahrung in der Durchführung und Interpretation von Sentinel-Lymphknoten-Mapping-Verfahren verabreicht werden.
Dosierung
Erwachsene und ältere Personen
Empfohlene Aktivitätswerte:
Scanuntersuchungen des Lymphsystems: Die empfohlene Ak-
tivität bei einzelnen oder mehreren subkutanen (interstitiellen) Injektionen liegt zwischen 20 und 110 MBq je Injektionsstelle. ● Nachweis von Sentinel-(Wächter-)Lymphknoten:
- Die Dosis richtet sich nach dem zeitlichen Abstand zwi-schen der Injektion und der Bildaufnahme bzw. Operation.
- Melanom: 10 - 120 MBq in mehreren Dosen durch intrader-male peritumorale Injektion.
Mammakarzinom: 5 - 200 MBq in mehreren Dosen von jeweils 5 - 20 MBq als intradermale oder subdermale oder periareoläre Injektion (oberflächliche Tumore) und als intratumorale oder peritumorale Injektion (tief liegende Tumore).
- Peniskarzinom: 40 - 130 MBq in mehreren Dosen zu je 20 MBq intradermal um den Tumor herum.
- Plattenepithelkarzinom der Mundhöhle: 15 - 120 MBq als einzelne oder mehrere peritumorale Injektionen.
- Vulvakarzinom: 60 - 120 MBq als peritumorale Injektion.
Nierenfunktionsstörung/Leberfunktionsstörung
Die zu verabreichende Aktivität erfordert sorgfältige Erwägungen, da bei diesen Patienten eine erhöhte Strahlenbelastung möglich ist.
Kinder und Jugendliche
Die bei Kindern und Jugendlichen anzuwendenden Aktivitäten sind dem empfohlenen Aktivitätsbereich für Erwachsene entsprechend unter Anpassung an das jeweilige Körpergewicht zu berechnen. Die Pediatric Task Group der European Association of Nuclear Medici-ne (EANM 1990) empfiehlt die zu verabreichende Aktivität anhand des Körpergewichts entsprechend der nachstehenden Tabelle zu berechnen.
Körpergewicht
(kg)
Teil der Erwach-
senen-Dosis
Körpergewicht
(kg)
Teil der Erwach-senen-Dosis
3 0,1 32 0,65 4 0,14 34 0,68 6 0,19 36 0,71 8 0,23 38 0,73 10 0,27 40 0,76 12 0,32 42 0,78 14 0,36 44 0,80 16 0,40 46 0,82 18 0,44 48 0,85 20 0,46 50 0,88 22 0,50 52 - 54 0,90 24 0,53 56 - 58 0,92 26 0,56 60 - 62 0,96 28 0,58 64 - 66 0,98 30 0,62 68 0,99
Für die Anwendung bei Kindern kann das Arzneimittel vor der Ver-abreichung verdünnt werden, siehe Abschnitt 12.
Art der Anwendung:
Zur Mehrfachdosierung.
Lymphszintigraphie: Das Präparat wird abhängig von der
untersuchten anatomischen Region und von der Zeitspanne zwischen Injektion und Darstellung durch eine oder mehrere subkutane Injektionen verabreicht. Das injizierte Volumen sollte 0,2 - 0,3 ml je Injektionsstelle nicht übersteigen. Je Injektionsstelle dürfen nicht mehr als 0,5 ml appliziert werden. Vor der subkutanen Injektion ist durch Aspiration sicherzustellen, dass nicht versehentlich ein Blutgefäß punktiert wurde. ● Nachweis von Sentinel-(Wächter-) Lymphknoten:
- Melanom: Die Aktivität wird in vier Dosen rund um den Tu-mor/die Narbe appliziert, indem Volumen von jeweils 0,1 - 0,2 ml injiziert werden.
- Mammakarzinom: Es wird eine einzelne Injektion eines kleinen Volumens (0,2 ml) empfohlen. Unter bestimmten Umständen/Bedingungen können Mehrfachinjektionen durchgeführt werden. Bei oberflächlichen Injektionen kön-nen große Injektionsvolumen den normalen Lymphfluss beeinträchtigen. Daher werden Volumen von 0,05 - 0,5 ml empfohlen. Bei peritumoralen Injektionen können größere Volumen (z.B. 0,5 - 1,0 ml) verwendet werden.
- Peniskarzinom: Die Dosis sollte 30 Minuten nach lokaler Sprühanästhesie durch intradermale Injektion in drei oder vier Depots von jeweils 0,1 ml um den Tumor herum appli-ziert werden (insgesamt 0,3 - 0,4 ml). Bei großen Tumoren, die nicht auf die Eichel beschränkt sind, kann das Präparat in die Vorhaut appliziert werden.
- Plattenepithelkarzinom der Mundhöhle: Die Aktivität wird in zwei bis vier Dosen um den Tumor/die Narbe herum in einem Gesamtvolumen von 0,1 - 1,0 ml appliziert.
Vulvakarzinom: Die Aktivität wird in vier peritumoralen Do-sen in einem Gesamtvolumen von 0,2 ml appliziert.
Vorsichtsmaßnahmen vor / bei der Handhabung bzw. vor / während der Anwendung des Arzneimittels
Vor der Anwendung am Patienten muss das Arzneimittel radiomar-kiert werden. Anweisungen zur extemporanen Zubereitung des Arz-neimittels vor der Anwendung, siehe Abschnitt 12.
Vorbereitung des Patienten, siehe Abschnitt 4.4.
Dieses Arzneimittel ist nicht für die regelmäßige oder kontinuierli-che Anwendung bestimmt.
Die radiomarkierte Injektionssuspension (nanokolloidales Tech-netium(99mTc)-markiertes Albumin) unmittelbar vor Entnahme der Patientendosis aus der Durchstechflasche leicht aufschütteln. Vor der Injektion die Spritze mehrfach schwenken.
Erhalt der Aufnahme
Scanuntersuchungen des Lymphsystems: Die Injektion wird
subkutan verabreicht nachdem durch Aspiration überprüft wurde, dass kein Blutgefäß versehentlich punktiert wurde. Bei der Darstellung der unteren Gliedmaßen werden die dynamischen Bilder sofort nach der Injektion und die statischen Bilder 30 - 60 Minuten später aufgenommen. Bei der parasternalen Lymphdarstellung können wiederholte Injektionen und zusätzliche Aufnahmen erforderlich sein. ● Nachweis von Sentinel- (Wächter-) Lymphknoten (SLN):
- Melanom: Die Bildaufnahmen bei der Lymphszintigraphie erfolgen direkt nach der Injektion und in regelmäßigen Abständen bis zum Sichtbarwerden des Sentinel-Lymphknotens.
- Mammakarzinom: Szintigraphische Scans der Brust und der axillaren Region können zu einem frühen Zeitpunkt (15 - 30 min) und zu einem späten Zeitpunkt (3 Stunden) nach der Injektion angefertigt werden.
- Peniskarzinom: Dynamische Bilder können unmittelbar nach der Injektion aufgenommen werden, gefolgt von der Aufnahme statischer Bilder 30 Minuten, 90 Minuten und 2 Stunden nach der Injektion unter Verwendung einer Doppel-kopf-Gammakamera.
- Plattenepithelkarzinom der Mundhöhle: dynamische Erfas-sung für 20 bis 30 Minuten, beginnend unmittelbar nach der Injektion. Es werden zwei oder drei gleichzeitige statische Aufnahmen von einer oder beiden Seiten in der anterioren und lateralen Projektion empfohlen. Statische Aufnahmen können nach 2 Stunden, 4 bis 6 Stunden oder kurz vor der Operation wiederholt werden. Die SPECT-Bildgebung kann die Darstellung von Sentinel-Lymphknoten verbessern, insbesondere in der Nähe der Injektionsstelle. Es können mehrmalige Injektionen und eine Wiederholung der Bildge-bung in Erwägung gezogen werden, allerdings ist eine Neck Dissection vorzuziehen, um zu vermeiden, einen falsch-ne-gativen Sentinel-Lymphknoten zu übersehen.
- Vulvakarzinom: Die Bilderfassung soll beginnend nach der Injektion und danach alle 30 min erfolgen, bis der/die Sen-tinel-Lymphknoten sichtbar sind. Die Injektion und die Bil-derfassung können am Tag vor der Operation oder am Tag der Operation durchgeführt werden. Es werden eine planare Bilderfassung für 3 bis 5 Minuten in der anterioren und la-teralen Ansicht und anschließende SPECT/CT-Aufnahmen empfohlen.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den (die) Wirkstoff(e) oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile oder einen der Be-standteile des radioaktiven Arzneimittels.
Insbesondere ist die Anwendung von nanokolloidalem Technetium(99mTc)-markiertem Albumin bei Patienten mit bekannter Überempfindlichkeit gegenüber Humanalbumin-haltigen Arzneimitteln kontraindiziert.
Bei Patienten mit völliger Lymphobstruktion ist eine Lymphszinti-graphie wegen der Gefahr von Strahlennekrosen an der Injektions-stelle nicht ratsam.
Während der Schwangerschaft ist eine Lymphszintigraphie des Beckenraums aufgrund der Akkumulierung in den Beckenlymphknoten strikt gegenindiziert.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die
Anwendung
Potenzielle Überempfindlichkeit oder anaphylaktische Reaktionen Die Möglichkeit einer Überempfindlichkeit, einschließlich schwer-wiegender, lebensbedrohlicher, tödlicher anaphylaktischer/anaphy-laktoider Reaktionen, ist stets in Betracht zu ziehen. Wenn Überempfindlichkeits- oder anaphylaktische Reaktionen auf-treten ist die Anwendung des Arzneimittels sofort abzubrechen und, falls erforderlich, eine intravenöse Behandlung einzuleiten. Um im Notfall unverzüglich reagieren zu können, sollten entsprechende Arzneimittel und Instrumente (u. a. Trachealtubus und Beatmungs-gerät) griffbereit sein.
Individuelle Nutzen/Risikobeurteilung
Bei jedem Patienten muss die Strahlenbelastung durch den voraus-sichtlichen Nutzen gerechtfertigt sein. Die verabreichte Aktivität sollte in jedem Fall so gering wie möglich sein, um dennoch die er-forderlichen diagnostischen Informationen zu erhalten.
Nierenfunktionsstörung/Leberfunktionsstörung
Bei diesen Patienten ist eine sorgfältige Nutzen-Risiko-Abwägung durchzuführen, da eine erhöhte Strahlenbelastung möglich ist (sie-he Abschnitt 4.2).
Kinder und Jugendliche
Information zur Anwendung bei Kindern und Jugendlichen, siehe Abschnitt 4.2.
Es ist eine sorgfältige Nutzen-Risiko-Abwägung erforderlich, da die effektive Dosis je MBq höher als bei Erwachsenen ist (siehe Ab-schnitt 11).
Vorbereitung der Patienten
Ausreichende Flüssigkeitszufuhr des Patienten vor Beginn der Un-tersuchung und häufiges Wasserlassen in den ersten Stunden nach der Untersuchung sind notwendig, um die Strahlung zu verringern.
Nach der Untersuchung
In den ersten 24 Stunden nach der Injektion sollte der enge Kontakt mit Kleinkindern und schwangeren Frauen vermieden werden.
Besondere Warnhinweise
Es wird dringend empfohlen, bei jeder Anwendung von NANOTOP bei einem Patienten den Namen und die Chargen-Nummer des Pro-dukts zu protokollieren, um eine Verbindung zwischen dem Patien-ten und der Charge des Produkts zu erhalten.
Standardmethoden zur Verhinderung von Infektionen, die durch die Verwendung von Arzneimitteln aus menschlichem Blut oder Blut-plasma vorbereitet umfassen die Auswahl der Spender, das Scree-ning von Einzelspenden und Plasma-Pools auf spezifische Marker für Infektionen und die Einbeziehung wirksamer Fertigungsschritte für die Inaktivierung/Entfernung von Viren. Trotzdem kann bei der Zubereitung von Arzneimitteln aus menschlichem Blut oder Blut-plasma die Möglichkeit der Übertragung infektiöser Erreger nicht völlig ausgeschlossen werden.
Dies gilt auch für unbekannte oder neu auftretende Viren und andere Krankheitserreger.
Es gibt keine Berichte über Virus-Übertragungen mit Albumin, das durch etablierte Verfahren entsprechend der Spezifikationen des Europäischen Arzneibuches hergestellt wurde.
Bei Patienten mit vollständiger lymphatischer Obstruktion wird auf-grund der potenziellen Strahlenbelastung an den Injektionsstellen von einer Lymphszintigraphie abgeraten. Die subkutane Injektion ist ohne Druck in lockeres Bindegewebe zu applizieren. Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Durchstechflasche, d. h. es ist nahezu “natriumfrei”. Hinweise zur Vermeidung von Gefahren für die Umwelt siehe Ab-schnitt 6.6.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige
Wechselwirkungen
Es sind keine Studien zu Wechselwirkungen bei Erwachsenen oder Kindern durchgeführt worden.
Für Lymphangiographien verwendete jodierte Kontrastmittel können die Lymphszintigraphie mit nanokolloidalem Techneti-um(99mTc)-markiertem Albumin beeinträchtigen.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Wenn es erforderlich ist einer Frau im gebärfähigen Alter ein radio-aktives Arzneimittel zu verabreichen, ist es wichtig festzustellen, ob sie schwanger ist. Jede Frau, deren Periode ausgeblieben ist, muss als schwanger angesehen werden, solange das Gegenteil nicht be-wiesen ist. Bei Zweifeln hinsichtlich einer möglichen Schwanger-schaft (bei Ausbleiben der Periode, unregelmäßiger Periode etc.) sollten der Patientin (wenn möglich) alternative Techniken, die kei-ne Strahlenbelastung beinhalten, angeboten werden.
Schwangerschaft
Nuklearmedizinische Untersuchungen bei Schwangeren beinhalten auch eine Strahlenexposition des Fötus. Aus diesem Grunde sollten in der Schwangerschaft nur Untersuchungen bei vitaler Indikation durchgeführt werden, wenn der zu erwartende Nutzen das Risiko für die Mutter und den Fötus bei Weitem überwiegt. Während der Schwangerschaft ist eine Lymphszintigraphie des Be-ckenraums aufgrund der Akkumulierung in den Pelvislymphknoten strengstens kontraindiziert (siehe Abschnitt 4.3).
Stillzeit
Vor Verabreichung eines radioaktiven Arzneimittels an Stillende ist zu prüfen, ob eine Verschiebung der Untersuchung auf einen Zeit-punkt nach Beendigung der Stillperiode möglich ist und ob im Hin-blick auf eine möglichst geringe Ausscheidung von Radioaktivität in die Muttermilch das geeignete radioaktive Arzneimittel gewählt wurde.
Falls die Anwendung notwendig ist, sollte das Stillen für 24 Stunden unterbrochen und die Muttermilch verworfen werden. In den ersten 24 Stunden nach der Injektion sollte der enge Kontakt mit Kleinkindern vermieden werden.
Fertilität
Es sind keine Studien zur Fertilität durchgeführt worden.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit
zum Bedienen von Maschinen
NANOTOP hat keinen oder einen vernachlässigbaren Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Ma-schinen.
4.8 Nebenwirkungen
Der folgenden Tabelle ist zu entnehmen, wie die Häufigkeiten in die-sem Abschnitt angegeben sind:
Sehr häufig (≥ 1/10)
Häufig (≥ 1/100 bis < 1/10)
Gelegentlich (≥ 1/1.000 bis < 1/100)
Selten (≥ 1/10.000 bis < 1/1.000)
Sehr selten (< 1/10.000)
Nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar)
Erkrankungen des Immunsystems
Häufigkeit nicht bekannt: Proteinallergische (Überempfindlich-keits-)Reaktion und Überempfindlichkeitsreaktionen (einschließlich einer sehr seltenen lebensbedrohlichen Anaphylaxie). Sehr selten: Lokale Reaktionen, Hautausschlag, Juckreiz, Schwin-del, Blutdruckabfall
Andere Erkrankungen
Ionisierende Strahlen können Krebs und Erbgutveränderungen ver-ursachen. Da die effektive Dosis bei Verabreichung der maximalen empfohlenen Aktivität von 200 MBq zur Darstellung der Sentinel-Lymphknoten bei Mammakarzinom 0,4 mSv beträgt, ist die Wahr-scheinlichkeit des Auftretens solcher unerwünschter Wirkungen voraussichtlich gering.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulas-sung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Ver-dachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger  Allee 3, D-53175 Bonn, Website: http://www.bfarm.de, anzuzeigen. Zur Sicherheit im Hinblick auf übertragbare Erreger, siehe Abschnitt 4.4.
4.9 Überdosierung
Da nanokolloidales Technetium(99mTc)-markiertes Albumin kaum durch Urin und Fäzes ausgeschieden wird, kann für den Fall der Applikation einer Überdosis an Radioaktivität keine praktische Maß-nahme empfohlen werden, mit der die Strahlenbelastung der Ge-webe zufriedenstellend vermindert werden könnte.
5. Pharmakologische Eigenschaften
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: [99mTc]Technetium-Nanokolloid (ATC-code: V09DB01).
Pharmakodynamische Wirkungen
In den für diagnostische Untersuchungen verwendeten chemi-schen Konzentrationen ist keine pharmakodynamische Wirkung von nanokolloidalem Technetium(99mTc)-Albumin zu erwarten.
5.2 Pharmakokinetische Eigenschaften
Verteilung
Nach subkutaner Injektion in das Bindegewebe werden 30 - 40 % der verabreichten nanokolloidalen Technetium(99mTc)-Albumin-Par-tikel in die Lymphkapillaren filtriert. Die kolloidalen Nanopartikel aus Technetium(99mTc)-Albumin werden dann entlang der Lymph-gefäße zu den regionären Lymphknoten und Hauptlymphstämmen transportiert und schließlich von den retikulären Zellen der funk-tionstüchtigen Lymphknoten aufgenommen.
Elimination
Ein Teil der injizierten Dosis wird an der Injektionsstelle durch His-tiozyten phagozytiert. Ein weiterer Teil gelangt in die Blutbahn und wird vorwiegend in den RES-Zellen von Leber, Milz und Knochen-mark gespeichert. Spuren der verabreichten Dosis werden renal ausgeschieden.
5.3 Präklinische Daten zur Sicherheit
In toxikologischen Studien an Mäusen und Ratten wurden nach einer einzelnen intravenösen Injektion von 800 mg bzw. 950 mg keine Todesfälle und auch keine bedeutenden pathologischen Veränderungen bei der Sektion festgestellt. Weder bei Mäusen noch bei Ratten wurden nach subkutaner Injektion von 1 g nanokolloidalen Albuminpartikeln/kg Körpergewicht in 0,9 %-iger Kochsalzlösung lokale Reaktionen beobachtet.
Diese Dosen entsprechen dem Inhalt von 50 Flaschen des Arzneimit-tels je kg Körpergewicht, somit ungefähr dem 3.500fachen der maximalen Humandosis.
Dieses Arzneimittel ist nicht zur regelmäßigen oder kontinuierlichen Verabreichung bestimmt.
Mutagenitätsstudien sowie Langzeitstudien zur Karzinogenese wurden nicht durchgeführt.
Es liegen keine Studien zur Reproduktionstoxizität vor.
6. Pharmazeutische Angaben
6.1 Liste der sonstigen Bestandteile
Zinn(II)-chlorid-Dihydrat
Glucose
Poloxamer 238
Natriummonohydrogenphosphat -Dihydrat (Ph. Eur.), E339 Dodecanatriumfitat
6.2 Inkompatibilitäten
Das Arzneimittel darf, außer mit den unter Abschnitt 12 aufgeführ-ten, nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
24 Monate
Nach Radiomarkierung: 12 Stunden.
Nach Radiomarkierung nicht über 25 °C lagern.
Die chemische und physikalische Stabilität nach Radiomarkierung wurde für 12 Stunden bei 25 °C nachgewiesen. Aus mikrobiolo-gischer Sicht sollte das Produkt sofort verwendet werden, es sei denn, die Methode des Öffnens/ der Radiomarkierung/ der Verdün-nung schließt das Risiko einer mikrobiologischen Kontamination aus.
Wenn es nicht sofort verwendet wird, liegen die Lagerungszeiten und -bedingungen in der Verantwortung des Anwenders.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 25 °C lagern.
Die Durchstechflaschen im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Für Aufbewahrungsbedingungen dieses Arzneimittels nach Radio-markierung, siehe Abschnitt 6.3.
Das radioaktiv markierte Arzneimittel ist entsprechend den nationa-len Anforderungen für radioaktive Materialien zu lagern.
6.5 Art und Inhalt des Behältnisses
10 ml-Durchstechflaschen aus Borsilikatglas (Typ I Ph. Eur.) mit einem synthetischen Gummistopfen und einer Aluminiumbördel-kappe verschlossen.
Packungsgröße: 5 Durchstechflaschen
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und
sonstige Hinweise zur Handhabung
Allgemeine Warnhinweise
Radioaktive Arzneimittel dürfen nur von dazu berechtigten Personen in speziell dafür bestimmten klinischen Bereichen in Empfang ge-nommen, gehandhabt und verabreicht werden. Entgegennahme, Lagerung, Anwendung, Transport und Entsorgung unterliegen den Anordnungen und/oder entsprechenden Genehmigungen der örtlich zuständigen Aufsichtsbehörden.
Radioaktive Präparationen dürfen nur unter Berücksichtigung der Anforderungen an die radiologische Sicherheit und die pharmaze-utische Qualität zubereitet werden. Geeignete aseptische Vorkeh-rungen sollten getroffen werden.
Der Inhalt der Durchstechflaschen ist nur für die Herstellung von nanokolloidalem Technetium(99mTc)-Albumin vorgesehen und darf nicht direkt am Patienten angewendet werden, ohne dass vorher die Zubereitung erfolgt.
Anweisungen zur extemporanen Zubereitung des Arzneimittels vor der Anwendung siehe Abschnitt 12.
Wenn die Integrität der Durchstechflasche zu irgendeinem Zeit-punkt während der Zubereitung dieses Arzneimittels zweifelhaft ist, sollte es nicht verwendet werden.
Die Verabreichung sollte auf eine Weise erfolgen, dass das Risiko einer Kontamination des Arzneimittels und die Strahlenbelastung der Anwender minimiert werden. Es muss für eine angemessene Abschirmung gesorgt sein.
Der Inhalt des Kits vor der extemporanen Zubereitung ist nicht ra-dioaktiv. Nach der Zugabe von Natrium(99mTc)pertechnetat, Ph. Eur. ist eine geeignete Abschirmung der fertigen Zubereitung zu gewährleisten.
Die Anwendung von radioaktiven Arzneimitteln birgt Risiken für andere Personen aufgrund der äußeren Strahlenexposition oder aufgrund von Kontaminationen durch verschütteten Urin, Erbro-chenes oder andere biologische Flüssigkeiten. Daher sind gee-ignete Strahlenschutzvorkehrungen entsprechend den nationalen Vorschriften zu treffen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprech-end den nationalen Anforderungen zu beseitigen.
7. Inhaber der Zulassung
ROTOP Pharmaka GmbH
Bautzner Landstraße 400
01328 Dresden, Deutschland
Tel.: +49 (0) 351 - 26 310 100
Fax: +49 (0) 351 - 26 310 303
E-Mail: service@rotop-pharmaka.de
8. Zulassungsnummer(n)
82367.00.00
9. Datum der Erteilung der Zulassung/Verlängerung der
Zulassung
Datum der Erteilung der Zulassung: 08. Dezember 2011 Datum der letzten Verlängerung der Zulassung: 11. März 2019
10. Stand der Information
04.2022
11. Dosimetrie
Technetium (99mTc) wird mittels eines (99Mo/99mTc)-Generators produziert und zerfällt unter Emission von Gammastrahlung mit einer mittleren Energie von 141 keV und einer Halbwertszeit von 6,02 Stunden zu Technetium (99Tc), das in Anbetracht seiner lan-gen Halbwertszeit von 2,13 x 10⁵ Jahren quasi als stabil betrachtet werden kann.
Strahlenexposition
Lymphszintigraphie
Die Strahlenbelastung wird nach der MIRD-Methode berechnet. Nachstehend sind die von einem 70 kg schweren Patienten nach subkutaner Injektion von kolloidalen 99mTc-Humanalbumin-Parti-keln aufgenommenen Strahlendosen angegeben. Die aufgeführten Daten basieren auf MIRD-Werten für den Standardmenschen und dem MIRD-S-Faktor und wurden aus biologischen Daten zur Organ-aufnahme und Blutclearance berechnet.
Organ Absorbierte Dosis (μGy/MBq) Injektionsstelle 12000
Lymphknoten 590
Leber 16
Harnblasenwand 9,7
Milz 4,1
Rotes Knochenmark 5,7
Ovarien 5,9
Hoden 3,5
Ganzkörper 4,6
Die effektive Dosis, die sich durch subkutane Applikation einer ma-ximalen empfohlenen Aktivität von 110 MBq bei einem Erwachse-nen mit 70 kg ergibt, beträgt etwa 0,44 mSv.
Bei einer verabreichten Aktivität von 110 MBq wirkt auf das Ziel-organ (Lymphknoten) eine typische Strahlendosis von 65 mGy ein, und auf das kritische Organ (Injektionsstelle) wirkt eine typische Strahlendosis von 1.320 mGy ein.
Nachweis von Sentinel-(Wächter-) Lymphknoten
Bei der subkutanen Verabreichung zur Darstellung von Sentinel-Lymphknoten wird davon ausgegangen, dass die Dosis an der In-jektionsstelle, die je nach Ort, injiziertem Volumen, Anzahl der In-jektionen und Retention stark variiert, aufgrund der relativ geringen Strahlenempfindlichkeit der Haut und des geringen Beitrags zur effektiven Gesamtdosis zu vernachlässigen ist.
Im Fall der Darstellung von Sentinel-Lymphknoten bei Mammakar-zinom beruhen die nachstehend aufgeführten Daten (ICRP 106) auf der Annahme, dass keine Leckage auftritt und die absorbierte Dosis in der restlichen Brust gleich der Dosis in der Lunge ist.
Absorbierte Dosis pro applizierter Aktivitätseinheit (mGy/MBq)
Organ
6 Stunden vor der Ent-fernung
18 Stunden vor der Ent-fernung
Erwach-
sene
15-jährige Erwach-
sene
15-jährige
Nebennieren 0,00079 0,00093 0,0014 0,0016 Harnblasenwand 0,000021 0,000039 0,000036 0,000068 Knochenoberfläche 0,0012 0,0015 0,0021 0,0026 Gehirn 0,000049 0,000058 0,000087 0,00010 Brust 0,0036 0,0039 0,0064 0,0069 Gallenblasenwand 0,00053 0,00072 0,00093 0,0013
Magen-Darm-Trakt
Magen 0,00092 0,0013 0,0016 0,0023 Dünndarm 0,00011 0,00015 0,0002 0,00027 Kolon 0,000083 0,00019 0,00014 0,00033 Darmwand, oberer
Dickdarm 0,00012 0,00028 0,00020 0,00049
Darmwand, unterer
Dickdarm 0,000038 0,00007 0,000066 0,00012
Herz 0,0041 0,0052 0,0071 0,0091 Nieren 0,00031 0,00042 0,00054 0,00073 Leber 0,0011 0,0014 0,0019 0,0024 Lunge 0,0036 0,0039 0,0064 0,0069 Muskeln 0,00066 0,00083 0,0012 0,0015
Oesophagus 0,0036 0,0050 0,0062 0,0087 Ovarien 0,000041 0,000048 0,000071 0,000083 Pankreas 0,00097 0,0011 0,0017 0,0020 Rotes Knochenmark 0,00086 0,00092 0,0015 0,0016 Haut 0,0012 0,0014 0,0021 0,0024
Milz 0,00068 0,00083 0,0012 0,0015 Thymus 0,0036 0,0050 0,0062 0,0087 Schilddrüse 0,00047 0,00062 0,00082 0,0011 Uterus 0,000041 0,000064 0,000071 0,00011 Restliche Organe 0,00066 0,00083 0,0012 0,0015
Effektive Dosis pro
applizierter Aktivi-
tätseinheit (mSv/
MBq)
0,0012 0,0014 0,0020 0,0024
Die effektive Dosis, die sich durch subkutane Applikation einer ma-ximalen empfohlenen Aktivität von 200 MBq bei einem Erwachse-nen mit 70 kg ergibt, wenn die Injektionsstelle 18 Stunden nach der Injektion entfernt wird, beträgt etwa 0,4 mSv.
12. Anweisungen zur Zubereitung von radioaktiven Arzneimitteln
Entnahmen sollten unter aseptischen Bedingungen durchgeführt werden. Die Durchstechflaschen dürfen nicht geöffnet werden, be-vor der Stopfen desinfiziert wurde. Die Lösung ist durch den Stop-fen hindurch mit einer Einzeldosisspritze, die mit einer geeigneten Abschirmung und einer sterilen Einwegnadel ausgestattet ist, oder mit einem zugelassenen automatisierten Applikationssystem auf-zuziehen.
Wenn zu irgendeinem Zeitpunkt während der Zubereitung des Arz-neimittels die Integrität der Durchstechflasche zweifelhaft ist, darf es nicht verwendet werden.
Arbeitsanleitung
NANOTOP enthält keine Konservierungsstoffe.
Bei der Zubereitung sind aseptisches Arbeiten und die Beachtung des Strahlenschutzes notwendig.
Die Bildung von nanokolloidalem Technetium(99mTc)-markiertem Albumin hängt vom Vorhandensein einer ausreichenden Menge Zinn im reduzierten Zustand ab. Oxidation kann die Qualität der Zu-bereitung ungünstig beeinflussen. Luftzufuhr ist deshalb strikt zu vermeiden.
Da bei subkutaner Applikation nur ca. 1 - 2 % der verabreichten Akti-vität in Lymphknoten angereichert wird, sollte die spezifische Aktivi-tät des verabreichten nanokolloidalen Technetium(99mTc)-Albumins so hoch wie möglich sein. Deshalb wird empfohlen, frisches Eluat eines kurzfristig zuvor eluierten Generators zur radiochemischen Markierung zu verwenden. Die Markierung sollte so kurzzeitig wie möglich vor der Anwendung des Arzneimittels mit der höchstmög-lichen Aktivität durchgeführt werden.
Für die Anwendung bei Kindern kann das Arzneimittel bis zu 1:50 mit 0,9 % Natriumchlorid-Injektionslösung verdünnt werden.
Radiochemische Markierung / Herstellung einer Injektionssuspen-sion
- 1.
Durchstechflasche mit NANOTOP in eine geeignete Bleiab-
schirmung stellen.
- 2. 185 - 5.550 MBq in 1 - 5 ml Natrium(99mTc)Pertechnetat-Injekti-
onslösung Ph. Eur. mit steriler Spritze in die Durchstechflasche geben. Mit der eingestochenen Spritze den Überdruck in der Durchstechflasche durch Entnahme des gleichen Volumens Schutzgas ausgleichen. Keine Entlüftungsnadel verwenden!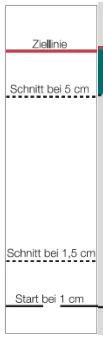
- 3. Trockensubstanz durch wiederholtes Schwenken lösen, 10 Mi-nuten bei Raumtemperatur stehen lassen.
- 4. Die Injektionssuspension unmittelbar vor Entnahme der Pati-entendosis aus der Durchstechflasche leicht aufschütteln. Vor der Injektion die Spritze mehrfach schwenken.
Eigenschaften der fertigen Suspension
Volumen 1 - 5 ml
Farbe klar, farblos
Partikel zu mehr als 95 % kleiner 80 nm Radiomarkiertes Kolloid ≥ 95 % pH-Wert 7 - 8
Überprüfung der Markierungsausbeute
Die radiochemische Markierung der gebrauchsfertigen Injektions-suspension wird mittels Dünnschichtchromatographie überprüft.
Methode A:
Träger Silicagel 60
Eluent Aceton
Laufstrecke 10 - 15 cm
Entwicklungszeit 15 - 20 Minuten
Detektion Geeigneter Detektor
Nanokolloidales Technetium(99mTc)-markiertes Albumin bleibt am Startpunkt, freies (99mTc)Pertechnetat wandert mit der Laufmittelfront.
Die gebrauchsfertige Injektionssuspension soll nicht mehr als 5 % freies (99mTc)Pertechnetat enthalten und muss innerhalb von 12 Stunden verwendet werden.
(Alternative) Methode B:
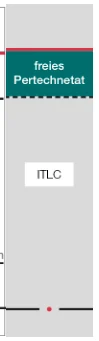
Träger ITLC-SA
Eluent Methylethylketon
(MEK) Laufstrecke 5 cm
Entwicklungszeit 5 - 10 Minuten
Detektion Geeigneter Detektor
Nanokolloidales Technetium(99mTc)-markiertes
Albumin bleibt am Startpunkt, freies (99mTc)
Pertechnetat wandert mit der Laufmittelfront.
Die gebrauchsfertige Injektionssuspension soll nicht mehr als 5 % freies (99mTc)Pertechnetat enthalten und muss innerhalb von 12 Stunden verwendet werden.
Detektion mittels Radioaktivitätszähler ohne Ortsauflösung: Nach dem Entwickeln der Streifen werden sie aus der Chromato-graphiekammer entnommen, an der Luft getrocknet und an der vorgeschriebenen Stelle zerschnitten. Die Radioaktivität beider Abschnitte wird separat gemessen. Die Aktivität des oberen Ab-schnitts wird zur Gesamtaktivität ins Verhältnis gesetzt.
Detektion mittels Radioaktivitätsscanner:
Nach dem Entwickeln der Streifen werden sie aus der Chromato-graphiekammer entnommen, an der Luft getrocknet, die Aktivitäts-verteilung wird gemessen und als Chromatogramm dargestellt. Der Anteil der einzelnen Peaks wird berechnet.
Verunreinigungen [%] = Aktivität des oberen Abschnitts x 100 %
Aktivität beider Abschnitte
- 13. Verkaufsabgrenzung
Verschreibungspflichtig