


Fachinformation - Zoledronsäure SUN 4 mg/5 ml Konzentrat zur Herstellung einer Infusionslösung
1. BEZEICHNUNG DES ARZNEIMITTELS
Zoledronsäure SUN 4 mg/5 ml Konzentrat zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
1 Durchstechflasche mit 5 ml Konzentrat enthält 4 mg Zoledronsäure, entsprechend 4,264 mg Zoledronsäure-Monohydrat.
1 ml des Konzentrats enthält 0,8 mg Zoledronsäure (als Monohydrat).
1 Durchstechflasche enthält weniger als 1 mmol Natrium.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Konzentrat zur Herstellung einer Infusionslösung
Klare, farblose, sterile Lösung mit pH zwischen 5,7 und 6,7 und einer Osmolalität zwischen 280 und 340 mOsm/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
- Prävention skelettbezogener Komplikationen (pathologische Frakturen, Wirbelkompressionen, Bestrahlung oder Operation am Knochen oder tumorinduzierte Hyperkalzämie) bei erwachsenen Patienten mit fortge-schrittenen, auf das Skelett ausgedehnten, Tumorerkrankungen.
- Behandlung erwachsener Patienten mit tumorinduzierter Hyperkalzämie (TIH).
4.2 Dosierung und Art der Anwendung
Zoledronsäure SUN darf Patienten nur von Ärzten mit Erfahrung bei der Anwendung von intravenösen Bisphos-phonaten verschrieben und verabreicht werden. An Patienten, die mit Zoledronsäure behandelt werden, sollen die Packungsbeilage und die Erinnerungskarte für Patienten ausgehändigt werden.
Dosierung
Prävention skelettbezogener Komplikationen bei Patienten mit fortgeschrittenen, auf das Skelett ausgedehnten, Tumorerkrankungen
Erwachsene und ältere Patienten
Die empfohlene Dosis zur Prävention skelettbezogener Ereignisse bei Patienten mit fortgeschrittenen, auf das Skelett ausgedehnten, Tumorerkrankungen beträgt 4 mg Zoledronsäure in Abständen von 3-4 Wochen.
Diese Patienten sollten zusätzlich 500 mg Kalzium und 400 I.E. Vitamin D pro Tag oral erhalten.
Bei der Entscheidung, Patienten mit Knochenmetastasen zur Prävention skelettbezogener Komplikationen zu be-handeln, sollte berücksichtigt werden, dass die Wirkung nach 2-3 Monaten eintritt.
Behandlung der TIH
Erwachsene und ältere Patienten
Die empfohlene Dosierung bei Hyperkalzämie (Albumin-korrigierter Serum-Kalzium-Spiegel ≥ 12,0 mg/dl oder 3,0 mmol/l) beträgt eine Einzeldosis 4 mg Zoledronsäure.
Nierenfunktionsstörungen
TIH
Die Behandlung mit Zoledronsäure SUN bei Patienten mit TIH und einer schweren Nierenfunktionsstörung sollte nur nach vorheriger Nutzen-Risiko-Beurteilung der Behandlung erwogen werden. In den klinischen Studien waren Patienten mit einem Serum-Kreatinin > 400 µmol/l oder > 4,5 mg/dl ausgeschlossen. Bei Patienten mit TIH und einem Serum-Kreatinin < 400 µmol/l oder < 4,5 mg/dl sind keine Dosisanpassungen erforderlich (siehe Abschnitt 4.4).
Prävention skelettbezogener Komplikationen bei Patienten mit fortgeschrittenen, auf das Skelett ausgedehnten, Tumorerkrankungen
Zu Beginn der Behandlung mit Zoledronsäure SUN sollte bei Patienten mit multiplem Myelom oder metastatischen Knochenläsionen aufgrund solider Tumoren das Serum-Kreatinin und die Kreatinin-Clearance (CrCl) bestimmt werden. Die CrCl wird aus dem Serum-Kreatinin unter Verwendung der Cockcroft-Gault-Formel berechnet. Bei Patienten, die bereits vor Beginn der Behandlung eine schwere Nierenfunktionsstörung aufweisen, die für diese Patientenpopulation als CrCl < 30 ml/min definiert ist, wird Zoledronsäure SUN nicht empfohlen. In den klinischen Studien mit Zoledronsäure waren Patienten mit einem Serum-Kreatinin > 265 µmol/l oder > 3,0 mg/dl ausgeschlos-sen.
Bei Patienten mit Knochenmetastasen, die vor Beginn der Therapie eine leichte bis mittelschwere Nierenfunktions-störung aufweisen, die bei dieser Patientenpopulation als CrCl 30-60 ml/min definiert ist, werden folgende Dosie-rungen von Zoledronsäure SUN empfohlen (siehe auch Abschnitt 4.4):
| Kreatinin-Clearance zu Beginn der Behandlung (ml/min) | Empfohlene Dosierung Zoledronsäure* |
|---|---|
| > 60 | 4,0 mg Zoledronsäure |
| 50-60 | 3,5 mg* Zoledronsäure |
| 40-49 | 3,3 mg* Zoledronsäure |
| 30-39 | 3,0 mg* Zoledronsäure |
* Die Dosierungen wurden berechnet unter Annahme einer Ziel-AUC von 0,66 (mg·h/l) (CrCl=75 ml/min). Die verminderten Dosen für Patienten mit Nierenfunktionsstörungen lassen erwarten, dass die gleiche AUC erreicht wird, wie sie bei Patienten mit einer Kreatinin-Clearance von 75 ml/min beobachtet wurde.
Nach Beginn der Behandlung sollte vor jeder Gabe von Zoledronsäure SUN das Serum-Kreatinin gemessen und auf die weitere Behandlung verzichtet werden, wenn sich die Nierenfunktion verschlechtert hat. In den klinischen Studien wurde eine Verschlechterung der Nierenfunktion wie folgt definiert:
- Bei Patienten mit normalem Serum-Kreatinin zu Beginn der Behandlung (< 1,4 mg/dl oder < 124 µmol/l) ein Anstieg um 0,5 mg/dl oder 44 µmol/l.
- Bei Patienten mit erhöhtem Serum-Kreatinin zu Beginn der Behandlung (> 1,4 mg/dl oder > 124 µmol/l) ein Anstieg um 1,0 mg/dl oder 88 µmol/l.
In klinischen Studien wurde die Behandlung mit Zoledronsäure erst dann erneut aufgenommen, wenn die Kreatinin-Werte nur noch maximal 10 % über dem Ausgangswert lagen (siehe Abschnitt 4.4). Die Therapie mit Zoledronsäure sollte mit der gleichen Dosis wie vor der Unterbrechung der Behandlung wieder aufgenommen werden.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Zoledronsäure bei Kindern im Alter von 1 bis 17 Jahren ist nicht erwiesen. Zurzeit vorliegende Daten werden in Abschnitt 5.1 beschrieben; eine Dosierungsempfehlung kann jedoch nicht gegeben werden.
Art der Anwendung
Intravenöse Anwendung.
Das in 100 ml weiterverdünnte Zoledronsäure SUN 4 mg/5 ml Konzentrat zur Herstellung einer Infusionslösung (siehe Abschnitt 6.6) sollte auf einmal als intravenöse Infusion über mindestens 15 Minuten gegeben werden.
Bei Patienten mit leichter bis mittelschwerer Nierenfunktionsstörung werden verringerte Dosen von Zoledronsäure SUN empfohlen (siehe oben Abschnitt „Dosierung“ und Abschnitt 4.4).
Anweisungen zur Zubereitung der verminderten Dosen von Zoledronsäure SUN
Entnehmen Sie das jeweils entsprechende Volumen des Infusionslösungskonzentrats:
- 4,4 ml für eine Dosis von 3,5 mg
- 4,1 ml für eine Dosis von 3,3 mg
- 3,8 ml für eine Dosis von 3,0 mg
Hinweise zur Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6. Die entnommene Menge des Infusionslösungskonzentrats muss in 100 ml steriler 0,9%iger Natriumchloridlösung oder 5%iger Glucoselösung verdünnt werden. Die Dosis muss in einer einzigen intravenösen Infusion über mindestens 15 Minuten verabreicht werden.
Das Zoledronsäure SUN Konzentrat darf nicht mit kalziumhaltigen Lösungen oder anderen Infusionslösungen mit bivalenten Kationen wie Ringer-Laktat-Lösung gemischt werden und sollte als intravenöse Einzellösung über eine eigene Infusionslinie gegeben werden.
Vor und nach der Gabe von Zoledronsäure SUN müssen die Patienten ausreichend hydratisiert sein.
Hinweise zur Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
- Überempfindlichkeit gegen den Wirkstoff, andere Bisphosphonate oder einen der in Abschnitt 6.1 genann-ten sonstigen Bestandteile
- Stillen (siehe Abschnitt 4.6)
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Allgemein
Vor der Applikation von Zoledronsäure SUN muss eingeschätzt werden, ob die Patienten in einem adäquaten Hydratationszustand sind.
Eine Hyperhydratation ist bei Patienten mit einem Risiko für eine Herzinsuffizienz zu vermeiden.
Die üblicherweise mit einer Hyperkalzämie in Zusammenhang stehenden metabolischen Parameter wie z.B. die Serumspiegel von Kalzium, Phosphat und Magnesium sollten nach Einleitung der Therapie mit Zoledronsäure SUN sorgfältig überwacht werden. Bei Auftreten von Hypokalzämie, Hypophosphatämie oder Hypomagnesiämie kann eine kurzzeitige Substitution notwendig werden. Unbehandelte Patienten mit Hyperkalzämie weisen im Allgemei-nen eine Nierenfunktionsstörung auf. Deshalb sollte für eine sorgfältige Überwachung der Nierenfunktion gesorgt werden.
Patienten, die mit Zoledronsäure SUN behandelt werden, sollten nicht gleichzeitig andere Zoledronsäure-haltigen Arzneimittel (zur Behandlung der Osteoporose oder einer anderen nicht krebsbedingten Knochenerkrankung) oder andere Bisphosphonate erhalten, weil die kombinierte Wirkung dieser Stoffe nicht bekannt ist.
Niereninsuffizienz
Bei Patienten mit TIH und Hinweisen auf eine Verschlechterung der Nierenfunktion ist darauf zu achten, dass der potenzielle Nutzen einer Behandlung mit Zoledronsäure gegenüber möglichen Risiken überwiegt.
Bei der Entscheidung zur Behandlung von Patienten mit Knochenmetastasen zur Prävention skelettbezogener Ereignisse sollte berücksichtigt werden, dass der Behandlungseffekt nach 2-3 Monaten einsetzt.
Zoledronsäure wurde mit Berichten von Nierenfunktionsstörungen in Zusammenhang gebracht. Faktoren, die die Wahrscheinlichkeit einer Verschlechterung der Nierenfunktion erhöhen können, sind unter anderem Dehydratation, vorbestehende Nierenfunktionsstörungen, mehrere Behandlungszyklen mit Zoledronsäure und anderen Bisphos-phonaten sowie die Anwendung anderer nephrotoxischer Arzneimittel. Auch wenn das Risiko bei einer Dosierung von 4 mg Zoledronsäure, gegeben über 15 Minuten, verringert ist, kann dennoch eine Verschlechterung der Nie-renfunktion auftreten. Über eine Verschlechterung der Nierenfunktion, einschließlich der weiteren Zunahme bis zur Niereninsuffizienz und Notwendigkeit einer Dialysebehandlung, wurde bei Patienten nach der Initialdosis oder nach einmaliger Dosis von 4 mg Zoledronsäure berichtet. Ein Anstieg des Serum-Kreatinins tritt bei einigen Patienten auch unter chronischer Anwendung von Zoledronsäure in der empfohlenen Dosis zur Prävention skelettbezogener Ereignisse auf, wenngleich weniger häufig.
Vor jeder Gabe von Zoledronsäure sollten die Serum-Kreatinin-Werte der Patienten bestimmt werden. Zu Beginn der Behandlung von Patienten mit Knochenmetastasen mit leichten und mittelschweren Nierenfunktionsstörungen werden niedrigere Dosen von Zoledronsäure empfohlen. Bei Hinweis auf eine Verschlechterung der Nierenfunktion während der Behandlung sollte Zoledronsäure abgesetzt werden. Zoledronsäure sollte erst dann erneut gegeben werden, wenn die Serum-Kreatinin-Werte nur noch maximal 10 % über dem Ausgangswert liegen. Die Behandlung mit Zoledronsäure sollte mit der gleichen Dosierung wie vor der Behandlungsunterbrechung wieder aufgenommen werden.
Angesichts eines möglichen Einflusses von Zoledronsäure auf die Nierenfunktion, kann wegen des Fehlens von Daten zur klinischen Verträglichkeit bei Patienten mit schweren Nierenfunktionsstörungen zu Beginn der Behand-lung (in klinischen Studien definiert als Serum-Kreatinin ≥ 400 µmol/l oder ≥ 4,5 mg/dl bei Patienten mit TIH bzw. ≥ 265 µmol/l oder ≥ 3,0 mg/dl bei Patienten mit Tumoren und Knochenmetastasen) sowie nur begrenzter pharma-kokinetischer Daten bei Patienten mit schweren Nierenfunktionsstörungen zu Beginn der Behandlung (Kreatinin-Clearance < 30 ml/min) die Anwendung von Zoledronsäure bei Patienten mit schweren Nierenfunktionsstörungen nicht empfohlen werden.
Leberinsuffizienz
Da für die Behandlung von Patienten mit schweren Leberfunktionsstörungen nur wenige klinische Daten verfügbar sind, können für diese Patienten keine speziellen Empfehlungen gegeben werden.
Osteonekrose
Osteonekrosen im Kieferbereich
Über Osteonekrosen im Kieferbereich (ONJ) wurde gelegentlich in klinischen Studien und nach Markteinführung bei Patienten berichtet, die mit Zoledronsäure behandelt wurden. Die Erfahrungen nach der Markteinführung und die Fachliteratur deuten auf eine höhere Häufigkeit von Berichten über ONJ bei einigen Tumorarten (fortgeschrit-tener Brustkrebs, multiples Myelom) hin. Eine Studie zeigte, dass die Inzidenz von ONJ bei Myelompatienten höher war als bei Patienten mit anderen Krebsarten (siehe Abschnitt 5.1).
Der Beginn der Behandlung oder eines neuen Behandlungszyklus sollte bei Patienten mit nicht-verheilten, offenen Weichteilläsionen im Mund, außer in medizinischen Notfallsituationen, verschoben werden.
Eine zahnärztliche Untersuchung mit angemessener präventiver Zahnbehandlung und eine individuelle Nutzen-Risiko-Bewertung werden vor der Behandlung mit Bisphosphonaten bei Patienten mit begleitenden Risikofaktoren empfohlen.
Die folgenden Risikofaktoren sollten in Betracht gezogen werden, wenn das individuelle Risiko für das Auftreten einer ONJ bestimmt wird:
- Potenz des Bisphosphonats (höheres Risiko für hoch potente Substanzen), Art der Anwendung (höheres Risiko bei parenteraler Anwendung) und kumulative Bisphosphonat-Dosis.
- Krebs, Begleiterkrankungen (z.B. Anämie, Koagulopathien, Infektion), Rauchen.
- Begleitende Therapien: Chemotherapie, Angiogenese-Inhibitoren (siehe Abschnitt 4.5), Strahlentherapie an Kopf und Hals, Kortikosteroide.
- Zahnerkrankungen in der Vorgeschichte, mangelhafte Mundhygiene, periodontale Erkrankung, invasive Zahnbehandlungen (z.B. Zahnextraktionen) und schlechtsitzende Zahnprothese.
Während der Behandlung mit Zoledronsäure sollten alle Patienten ermutigt werden, auf eine gute Mundhygiene zu achten, routinemäßige zahnärztliche Kontrolluntersuchungen durchführen zu lassen und sofort über Symptome im Mund, wie Lockerung der Zähne, Schmerzen oder Schwellungen oder das Nichtverheilen von Wunden oder Sek-retaustritt zu berichten. Während der Behandlung sollten invasive zahnärztliche Eingriffe nur nach sorgfältiger Ab-wägung durchgeführt und die zeitliche Nähe zur Verabreichung von Zoledronsäure vermieden werden. Bei Patien-ten, bei denen während der Behandlung mit Bisphosphonaten eine Osteonekrose im Kieferbereich auftritt, kann ein dentaler Eingriff zur Verschlechterung des Zustandes führen. Für Patienten, bei denen invasive dentale Ein-griffe erforderlich sind, gibt es keine Daten, die darauf hinweisen, ob eine Unterbrechung der Bisphosphonat-Be-handlung das Risiko einer Osteonekrose im Kieferbereich vermindert.
Der Behandlungsplan für Patienten, die eine Osteonekrose im Kieferbereich entwickeln, sollte in enger Zusam-menarbeit zwischen dem behandelnden Arzt und einem Zahnarzt oder Kieferchirurgen mit Expertise bei der Be-handlung von Kieferosteonekrosen erstellt werden.
Eine vorübergehende Unterbrechung der Zoledronsäure-Behandlung sollte in Erwägung gezogen werden, bis der Zustand behoben ist und die dazu beitragenden Risikofaktoren soweit möglich begrenzt werden können.
Osteonekrose anderer anatomischer Lokalisationen
Bei der Anwendung von Bisphosphonaten wurde über Knochennekrosen des äußeren Gehörgangs berichtet, und zwar hauptsächlich im Zusammenhang mit Langzeitbehandlungen. Zu den möglichen Risikofaktoren für eine Kno-chennekrose des äußeren Gehörgangs zählen die Anwendung von Steroiden und chemotherapeutischen Behand-lungen und/oder lokale Risikofaktoren wie z.B. Infektionen oder Traumata. Die Möglichkeit einer Knochennekrose des äußeren Gehörgangs sollte bei Patienten, die Bisphosphonate erhalten und mit Ohrsymptomen, einschließlich chronischer Ohreninfektionen, vorstellig werden, in Betracht gezogen werden.
Zusätzlich gab es sporadische Berichte über Knochennekrosen anderer Lokalisationen, einschließlich Hüfte und Femur, die vor allem bei erwachsenen Krebspatienten berichtet wurden, die mit Zoledronsäure behandelt wurden.
Muskel- und Skelettschmerzen
Im Rahmen der Spontanerfassung von Nebenwirkungen wurden starke und gelegentlich zur Einschränkung der Beweglichkeit führende Knochen-, Gelenk- und Muskelschmerzen berichtet bei Patienten, die Zoledronsäure an-gewendet haben. Diese Berichte waren jedoch selten. Der Zeitpunkt des Auftretens der Symptome variierte vom ersten Tag nach Beginn der Behandlung bis zu mehreren Monaten später. Bei den meisten Patienten besserten sich die Symptome nach Beendigung der Behandlung. Bei einem Teil der Patienten traten die Symptome nach Reexposition mit Zoledronsäure oder einem anderen Bisphosphonat wieder auf.
Atypische Femurfrakturen
Atypische subtrochantäre und diaphysäre Femurfrakturen wurden unter Bisphosphonat-Therapie berichtet, vor al-lem bei Patienten unter Langzeitbehandlung gegen Osteoporose. Diese transversalen oder kurzen Schrägfraktu-ren können überall entlang des Oberschenkelknochens auftreten, direkt unterhalb des Trochanter minor bis direkt oberhalb der Femurkondylen. Diese Frakturen entstehen nach einem minimalen Trauma oder ohne Trauma und manche Patienten verspüren Oberschenkel- oder Leistenschmerzen oft im Zusammenhang mit Anzeichen einer Niedrig-Energie-Fraktur in bildgebenden Verfahren Wochen bis Monate vor dem Auftreten einer manifesten Femur-fraktur. Frakturen treten häufig bilateral auf. Aus diesem Grund sollte bei Patienten, die mit Bisphosphonaten be-handelt werden und eine Femurschaftfraktur hatten, der kontralaterale Femur ebenfalls untersucht werden. Über eine schlechte Heilung dieser Frakturen ist ebenfalls berichtet worden. Bei Patienten mit Verdacht auf eine atypi-sche Femurfraktur sollte ein Absetzen der Bisphosphonat-Therapie, vorbehaltlich einer Beurteilung des Patienten, auf Grundlage einer individuellen Nutzen-Risiko-Bewertung in Betracht gezogen werden.
Während einer Behandlung mit Bisphosphonaten sollte den Patienten geraten werden, über jegliche Oberschen-kel-, Hüft- oder Leistenschmerzen zu berichten und jeder Patient mit diesen Symptomen sollte auf eine unvollstän-dige Femurfraktur hin untersucht werden.
Hypokalzämie
Hypokalzämie wurde bei mit Zoledronsäure behandelten Patienten berichtet. Herzrhythmusstörungen und neuro-logische Nebenwirkungen (einschließlich Konvulsionen, Hypästhesie und Tetanie) wurden als Folge von Fällen einer schweren Hypokalzämie berichtet. Fälle von schwerer Hypokalzämie, die eine Hospitalisierung erforderten, wurden berichtet. In einigen Fällen kann eine Hypokalzämie lebensbedrohlich sein (siehe Abschnitt 4.8). Vorsicht ist geboten, wenn Zoledronsäure zusammen mit anderen Arzneimitteln angewendet wird, von denen bekannt ist, dass sie eine Hypokalzämie verursachen. Diese könnten einen synergistischen Effekt haben, der zu einer schwe-ren Hypokalzämie führt (siehe Abschnitt 4.5). Das Serumkalzium muss bestimmt werden und eine Hypokalzämie muss vor Beginn der Therapie mit Zoledronsäure korrigiert werden. Die Patienten müssen angemessen mit Kal-zium und Vitamin D versorgt werden.
Zoledronsäure SUN enthält Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Dosis, d.h. es ist nahezu „natriumfrei“. Wenn jedoch zur Verdünnung von Zoledronsäure SUN eine Kochsalzlösung (0,9 % w/v Natriumchloridlösung) vor der Verabreichung verwendet wird, ist die erhaltene Menge an Natrium höher.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
In klinischen Studien wurde Zoledronsäure gemeinsam mit häufig verwendeten antitumorösen Arzneimitteln sowie mit Diuretika, Antibiotika und Analgetika angewandt, ohne dass klinisch erkennbare Wechselwirkungen aufgetreten wären. Zoledronsäure wird nur unwesentlich an Plasmaproteine gebunden und hemmt in vitro keine humanen P450-Enzyme (siehe Abschnitt 5.2). Spezielle klinische Studien zu Wechselwirkungen wurden jedoch nicht durch-geführt.
Vorsicht ist geboten, wenn Bisphosphonate gleichzeitig mit Aminoglykosiden, Calcitonin oder Schleifendiuretika angewendet werden, weil diese Substanzklassen einen additiven Effekt zeigen können, der zu einem niedrigeren Serum-Kalzium-Spiegel über einen länger als erforderlichen Zeitraum führen kann (siehe Abschnitt 4.4).
Vorsicht ist geboten, wenn Zoledronsäure zusammen mit anderen Arzneimitteln gegeben wird, die möglicherweise ebenfalls die Nierenfunktion beeinträchtigen könnten. Es ist auch auf eine möglicherweise während der Behand-lung auftretende Hypomagnesiämie zu achten.
Bei Patienten mit Multiplem Myelom kann das Risiko für eine Verschlechterung der Nierenfunktion erhöht sein, wenn Zoledronsäure zusammen mit Thalidomid angewendet wird.
Vorsicht ist geboten, wenn Zoledronsäure zusammen mit anti-angiogenetischen Arzneimitteln angewendet wird, da eine erhöhte Inzidenz von ONJ bei Patienten beobachtet wurde, die gleichzeitig mit diesen Arzneimitteln be-handelt wurden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Es liegen keine hinreichenden Daten über die Verwendung von Zoledronsäure bei Schwangeren vor. Tierexperi-mentelle Studien mit Zoledronsäure haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Das potenzi-elle Risiko für den Menschen ist nicht bekannt. Zoledronsäure sollte nicht während der Schwangerschaft ange-wendet werden. Frauen im gebärfähigen Alter sollte empfohlen werden, eine Schwangerschaft zu vermeiden.
Stillzeit
Es ist nicht bekannt, ob Zoledronsäure in die Muttermilch übergeht. Zoledronsäure ist in der Stillzeit kontraindiziert (siehe Abschnitt 4.3).
Fertilität
Zoledronsäure wurde bei Ratten hinsichtlich möglicher unerwünschter Wirkungen auf die Fertilität der Eltern und der F1-Generation untersucht. Dabei kam es zu einem übersteigerten pharmakologischen Effekt, der auf die hem-mende Wirkung der Substanz auf den Kalziummetabolismus im Knochen zurückgeführt wurde. Dies führte zu pe-ripartaler Hypokalzämie, einem Klasseneffekt von Bisphosphonaten, Dystokie und einer frühzeitigen Beendigung der Studie. Die Ergebnisse lassen daher keinen definitiven Schluss auf die Wirkung von Zoledronsäure auf die Fertilität beim Menschen zu.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Nebenwirkungen wie Schwindel und Müdigkeit können einen Einfluss auf die Verkehrstüchtigkeit oder die Fähigkeit zum Bedienen von Maschinen haben, daher ist bei der Anwendung von Zoledronsäure zusammen mit Autofahren oder dem Bedienen von Maschinen Vorsicht geboten.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Innerhalb von 3 Tagen nach Gabe von Zoledronsäure wird häufig über eine Akute-Phase-Reaktion, mit Sympto-men wie Knochenschmerzen, Fieber, Müdigkeit, Arthralgie, Myalgie, Rigor und Arthritis mit darauffolgenden Ge-lenkschwellungen berichtet. Diese Symptome verschwinden üblicherweise innerhalb einiger Tage (siehe Beschrei-bung ausgewählter Nebenwirkungen).
Nachfolgend sind die wichtigen identifizierten Risiken mit Zoledronsäure in den zugelassenen Anwendungsgebie-ten aufgeführt:
Nierenfunktionsstörung, Osteonekrose des Kieferknochens, Akute-Phase-Reaktion, Hypokalzämie, Vorhofflim-mern, Anaphylaxie, interstitielle Lungenerkrankung. Die Häufigkeiten jedes dieser identifizierten Risiken sind in Tabelle 1 aufgeführt.
Tabellarische Auflistung von Nebenwirkungen
Die folgenden in Tabelle 1 aufgeführten Nebenwirkungen sind in klinischen Studien und nach Markteinführung hauptsächlich bei chronischer Behandlung mit Zoledronsäure 4 mg aufgetreten.
Tabelle 1
Die Nebenwirkungen sind entsprechend ihrer Häufigkeit geordnet. Die häufigste Nebenwirkung wird zuerst ge-nannt. Folgende Beschreibung wird verwendet:
Sehr häufig (≥1/10), häufig (≥1/100, <1/10), gelegentlich (≥1/1.000, <1/100), selten (≥1/10.000, <1/1.000), sehr selten (<1/10.000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
| Erkrankungen des Blutes und des Lymphsystems | |
|---|---|
Häufig: Gelegentlich: Selten: | Anämie Thrombozytopenie, Leukopenie Panzytopenie |
| Erkrankungen des Immunsystems | |
Gelegentlich: Selten: | Überempfindlichkeitsreaktionen angioneurotisches Ödem |
| Psychiatrische Erkrankungen | |
Gelegentlich: Selten: | Unruhe, Schlafstörungen Verwirrung |
| Erkrankungen des Nervensystems | |
Häufig: Gelegentlich: Sehr selten: | Kopfschmerzen Schwindel, Parästhesien, Dysgeusie, Hypästhesie, Hyperästhesie, Tremor, Somnolenz Konvulsionen, Hypästhesie und Tetanie (durch Hypokalzämie) |
| Augenerkrankungen | |
Häufig: Gelegentlich: Selten: Sehr selten: | Konjunktivitis verschwommenes Sehen, Skleritis, Augenhöhlenentzündung Uveitis Episkleritis |
| Herzerkrankungen | |
| Gelegentlich: | Hypertonie, Hypotonie, Vorhofflimmern, Hypotonie, die zu Synkope oder Kreislaufkollaps führt |
| Selten: | Bradykardie, Herzrhythmusstörungen (durch Hypokalzämie) |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |
Gelegentlich: Selten: | Dyspnoe, Husten, Bronchokonstriktion interstitielle Lungenerkrankung |
| Erkrankungen des Gastrointestinaltrakts | |
Häufig: Gelegentlich: | Übelkeit, Erbrechen, verminderter Appetit Durchfall, Verstopfung, abdominale Schmerzen, Dyspepsie, Stomatitis, tro-ckener Mund |
| Erkrankungen der Haut und des Unterhautzellgewebes | |
| Gelegentlich: | Pruritus, Ausschlag (einschließlich erythematöser und makulärer Ausschlag), verstärktes Schwitzen |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |
Häufig: Gelegentlich: Sehr selten: | Knochenschmerzen, Myalgie, Arthralgie, generalisierte Schmerzen Muskelspasmen, Osteonekrose des Kieferknochens Knochennekrose des äußeren Gehörgangs (Nebenwirkung der Arzneimittel-klasse der Bisphosphonate) und anderer anatomischer Lokalisationen, ein-schließlich Femur und Hüfte. |
| Erkrankungen der Nieren und Harnwege | |
Häufig: Gelegentlich: Selten: Nicht bekannt: | Nierenfunktionsstörungen akutes Nierenversagen, Hämaturie, Proteinurie erworbenes Fanconi-Syndrom Tubulo-interstitielle Nephritis |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |
Häufig: Gelegentlich: | Fieber, grippeähnliche Symptome (einschließlich Müdigkeit, Frösteln, Krank-heitsgefühl, Flush) Asthenie, periphere Ödeme, Reaktionen an der Infusionsstelle (einschließlich Schmerz, Irritationen, Schwellung, Induration), Thoraxschmerzen, Gewichts-zunahme, anaphylaktische Reaktion/Schock, Urtikaria |
| Selten: | Arthritis und Gelenkschwellung als Symptom einer Akute-Phase-Reaktion |
| Untersuchungen | |
Sehr häufig: Häufig: Gelegentlich: Selten: | Hypophosphatämie Erhöhung des Serum-Kreatinins und –Harnstoffs, Hypokalzämie Hypomagnesiämie, Hypokaliämie Hyperkaliämie, Hypernatriämie |
Beschreibung ausgewählter Nebenwirkungen
Nierenfunktionsstörung
Zoledronsäure wurde mit Berichten über Nierenfunktionsstörungen in Zusammenhang gebracht. In einer gemein-samen Auswertung der Sicherheitsdaten aus den Zoledronsäure-Zulassungsstudien zur Prävention skelettbezo-gener Komplikationen bei Patienten mit fortgeschrittenen, auf das Skelett ausgedehnten Tumorerkrankungen war die Häufigkeit von Nierenfunktionsstörungen als unerwünschtes Ereignis mit einem Verdacht auf einen Zusam-menhang mit Zoledronsäure (Nebenwirkung) wie folgt: Multiples Myelom (3,2 %), Prostatakrebs (3,1 %), Brust-krebs (4,3 %), Lunge und andere solide Tumoren (3,2 %). Faktoren, die die Möglichkeit einer Verschlechterung der Nierenfunktion erhöhen, sind: Dehydratation, vorbestehende Nierenfunktionsstörung, die mehrfache Anwen-dung von Zoledronsäure oder von anderen Bisphosphonaten sowie die gleichzeitige Anwendung nephrotoxischer Arzneimittel oder eine kürzere Infusionszeit als derzeit empfohlen. Eine Verschlechterung der Nierenfunktion, ein Fortschreiten bis hin zum Nierenversagen und zur Dialyse wurde bei Patienten nach der ersten Dosis oder nach der einmaligen Gabe von 4 mg Zoledronsäure berichtet (siehe Abschnitt 4.4).
Osteonekrose des Kieferknochens
Über Osteonekrosen im Kieferbereich wurde in erster Linie bei Tumorpatienten berichtet, die mit Arzneimitteln, welche die Knochenresorption hemmen wie z.B. Zoledronsäure, behandelt wurden (siehe Abschnitt 4.4). Viele dieser Patienten erhielten gleichzeitig eine Chemotherapie oder Kortikosteroide und hatten Anzeichen einer lokalen Infektion einschließlich Osteomyelitis. Die Mehrzahl der Berichte bezieht sich auf Tumorpatienten nach Zahnex-traktion oder anderen dentalen Eingriffen.
Vorhofflimmern
In einer randomisierten, doppelblind-kontrollierten Studie über 3 Jahre zur Bewertung der Sicherheit und Wirksam-keit von Zoledronsäure 5 mg einmal jährlich vs. Placebo zur Behandlung von postmenopausaler Osteoporose (PMO) betrug die Gesamthäufigkeit an Vorhofflimmern 2,5 % (96 von 3.862) bzw. 1,9 % (75 von 3.852) bei Pati-enten, die 5 mg Zoledronsäure bzw. Placebo erhielten. Die Häufigkeit von als schwerwiegende Ereignisse gemel-deten Fällen von Vorhofflimmern war bei Patienten, die Zoledronsäure 5 mg erhielten, 1,3 % (51 von 3.862) im Vergleich zu 0,6 % bei Patienten, die Placebo erhielten (22 von 3.852). Die in dieser Studie beobachtete Unaus-gewogenheit wurde in anderen Studien mit Zoledronsäure nicht beobachtet, einschließlich solcher Studien, die mit Zoledronsäure 4 mg alle 3-4 Wochen bei onkologischen Patienten durchgeführt wurden. Der Mechanismus hinter der vermehrten Häufigkeit an Vorhofflimmern in dieser einzelnen Studie ist unbekannt.
Akute-Phase-Reaktion
Diese Nebenwirkung beinhaltet eine Reihe von Symptomen wie Fieber, Myalgie, Kopfschmerzen, Schmerzen in den Extremitäten, Übelkeit, Erbrechen, Diarrhö, Arthralgie und Arthritis mit darauffolgenden Gelenkschwellungen. Diese treten innerhalb von 3 Tagen nach der Infusion von Zoledronsäure auf. Die Reaktion wird auch als „grippe-ähnlich“ oder als „Postinfusions-Symptom“ bezeichnet.
Atypische Femurfrakturen
Über die folgenden Reaktionen wurde nach der Markteinführung berichtet (Häufigkeit: selten): Atypische subtro-chantäre und diaphysäre Femurfrakturen (unerwünschte Wirkung der Substanzklasse der Bisphosphonate).
Nebenwirkungen in Zusammenhang mit Hypokalzämie
Hypokalzämie ist ein wesentliches identifiziertes Risiko für Zoledronsäure in den zugelassenen Anwendungsge-bieten. Basierend auf der Bewertung von Fällen aus klinischen Studien und nach Markteinführung gibt es ausrei-chend Hinweise, die einen Zusammenhang zwischen einer Behandlung mit Zoledronsäure, dem berichteten Er-eignis Hypokalzämie und der daraus folgenden Entwicklung von Herzrhythmusstörungen unterstützen. Darüber hinaus gibt es Anzeichen für einen Zusammenhang zwischen Hypokalzämie und daraus folgenden neurologischen Ereignissen, die für diese Fälle berichtet wurden einschließlich Konvulsionen, Hypästhesie und Tetanie (siehe Ab-schnitt 4.4).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesund-heitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem
Bundesinstitut für Arzneimittel und Medizinprodukte
Abt. Pharmakovigilanz
Kurt-Georg-Kiesinger-Allee 3
D-53175 Bonn
Website: www.bfarm.de
anzuzeigen.
4.9 Überdosierung
Klinische Erfahrungen über akute Überdosierung mit Zoledronsäure sind begrenzt. Die versehentliche Anwendung von Dosen bis zu 48 mg Zoledronsäure wurde berichtet. Patienten, die eine höhere als die empfohlene Dosierung (siehe Abschnitt 4.2) erhalten haben, müssen sorgfältig überwacht werden, da eine eingeschränkte Nierenfunktion (einschließlich Nierenversagen) und Veränderungen der Elektrolyte im Serum (einschließlich Kalzium, Phosphor und Magnesium) beobachtet wurden. Im Falle einer klinisch relevanten Hypokalzämie müssen Kalziumgluconat-Infusionen wie klinisch angezeigt verabreicht werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Mittel zur Behandlung von Knochenerkrankungen, Bisphosphonate ATC-Code: M05BA08
Zoledronsäure gehört zur Gruppe der Bisphosphonate und wirkt primär am Knochen. Sie ist ein Inhibitor der Kno-chenresorption.
Die selektive Wirkung von Bisphosphonaten auf das Knochengewebe ist durch ihre hohe Affinität zum Knochen-mineral bedingt. Der genaue molekulare Wirkungsmechanismus, der zur Hemmung der Osteoklastenaktivität führt, ist bisher jedoch nicht bekannt. In Langzeituntersuchungen am Tier hemmte Zoledronsäure die Knochenresorption, ohne die Neubildung, die Mineralisation oder die mechanischen Eigenschaften des Knochens nachteilig zu beein-flussen.
Zusätzlich zu ihrer Eigenschaft als potenter Inhibitor der Knochenresorption besitzt Zoledronsäure verschiedene Anti-Tumor-Eigenschaften, die zur Gesamtwirkung der Substanz bei der Behandlung von metastatischen Kno-chenveränderungen beitragen könnten. Die folgenden Eigenschaften wurden in präklinischen Studien nachgewie-sen:
- In vivo: Hemmung der durch Osteoklasten verursachten Knochenresorption, wodurch das Mikro-Milieu des Knochenmarks verändert und dadurch weniger anfällig für das Wachstum von Tumorzellen wird. Außerdem: Anti-Angiogenese-Aktivität und analgetischer Effekt.
- In vitro: Hemmung der Osteoblastenproliferation; direkte zytostatische und pro-apoptotische Aktivität auf Tumorzellen; synergistischer zytostatischer Effekt mit anderen anti-tumorösen Arzneimitteln und Anti-Ad-häsions/Invasions-Wirkung.
Ergebnisse klinischer Studien bei der Prävention skelettbezogener Komplikationen bei Patienten mit fortgeschrit-tenen, auf das Skelett ausgedehnten Tumorerkrankungen
In der ersten randomisierten, doppelblinden, placebokontrollierten Studie wurden Zoledronsäure 4 mg und Placebo zur Prävention von Skelettkomplikationen („Skeletal Related Events“ = SREs) bei Patienten mit Prostatakarzinom verglichen. Zoledronsäure 4 mg reduzierte signifikant den Anteil der Patienten, die mindestens eine SRE erlitten, verzögerte die Zeit (median) bis zum Auftreten der ersten SRE um mehr als 5 Monate und verringerte die skelettale Morbiditätsrate (Anzahl der SREs pro Patient und Jahr). Eine Multiple Event-Analyse zeigte in der Zoledronsäure 4 mg-Gruppe eine 36%ige Risikoreduktion für das Auftreten von SREs im Vergleich zu Placebo. Unter Zoledron-säure 4 mg berichteten die Patienten über eine geringere Schmerzzunahme als unter Placebo. Dieser Unterschied war nach 3, 9, 21 und 24 Monaten signifikant. Weniger Zoledronsäure 4 mg-Patienten erlitten pathologische Frak-turen. Die Behandlungseffekte waren bei Patienten mit blastischen Läsionen weniger ausgeprägt. Die Ergebnisse zur Wirksamkeit sind in Tabelle 2 zusammengefasst.
In einer zweiten Studie zu anderen soliden Tumoren als Mamma- oder Prostatakarzinomen reduzierte Zoledron-säure 4 mg signifikant den Anteil der Patienten mit einer SRE, verlängerte im Median die Zeit bis zum ersten Auftreten einer SRE um mehr als 2 Monate und verringerte die skelettale Morbiditätsrate. Eine Multiple-Event-Analyse zeigte in der Zoledronsäure 4 mg-Gruppe eine 30,7%ige Risikoreduktion für SREs im Vergleich zu Pla-cebo. Die Ergebnisse zur Wirksamkeit sind in Tabelle 3 zusammengefasst.
Tabelle 2: Ergebnisse zur Wirksamkeit (Patienten mit Prostatakarzinom unter hormoneller Therapie)
| SRE (+TIH) | Frakturen* | Radiotherapie am Knochen | |||||||||||||||||||
| Zoledron-säure 4 mg | Placebo | Zoledron-säure 4 mg | Placebo | Zoledron-säure 4 mg | Placebo | ||||||||||||||||
| Anzahl (N) | 214 | 208 | 214 | 208 | 214 | 208 | |||||||||||||||
| Anteil Patienten mit SREs (%) | 38 | 49 | 17 | 25 | 26 | 33 | |||||||||||||||
| p-Wert | 0,028 | 0,052 | 0,119 | ||||||||||||||||||
| Zeit bis zum Auftreten der ersten SRE in Tagen (median) | 488 | 321 | NE | NE | NE | 640 | |||||||||||||||
| p-Wert | 0,009 | 0,020 | 0,055 | ||||||||||||||||||
| Skelettale Morbiditätsrate | 0,77 | 1,47 | 0,20 | 0,45 | 0,42 | 0,89 | |||||||||||||||
| p-Wert | 0,005 | 0,023 | 0,060 | ||||||||||||||||||
| Risikoreduktion gemäß Multiple-Event-Analyse** (%) | 36 | - | NZ | NZ | NZ | NZ | |||||||||||||||
| p-Wert | 0,002 | NZ | NZ | ||||||||||||||||||
* vertebrale und nicht-vertebrale Frakturen
** alle skelettalen Ereignisse, sowohl gesamte Anzahl als auch Zeit bis zum Erreichen jedes Ereignisses wäh-rend der Studie
NE nicht erreicht
NZ nicht zutreffend
Tabelle 3: Ergebnisse zur Wirksamkeit (solide Tumoren außer Mammakarzinom und Prostatakarzinom)
| SRE (+TIH) | Frakturen* | Radiotherapie am Knochen | |||||||||||||||||||
| Zoledronsäur e 4 mg | Placebo | Zoledronsäur e 4 mg | Placebo | Zoledron-säure 4 mg | Placebo | ||||||||||||||||
| Anzahl (N) | 257 | 250 | 257 | 250 | 257 | 250 | |||||||||||||||
| Anteil Patien-ten mit SREs (%) | 39 | 48 | 16 | 22 | 29 | 34 | |||||||||||||||
| p-Wert | 0,039 | 0,064 | 0,173 | ||||||||||||||||||
| Zeit bis zum Auftreten der ersten SRE in Tagen (me-dian) | 236 | 155 | NE | NE | 424 | 307 | |||||||||||||||
| p-Wert | 0,009 | 0,020 | 0,079 | ||||||||||||||||||
| Skelettale Mor-biditätsrate | 1,74 | 2,71 | 0,39 | 0,63 | 1,24 | 1,89 | |||||||||||||||
| p-Wert | 0,012 | 0,066 | 0,099 | ||||||||||||||||||
| Risikoreduktion gemäß Mul-tiple-Event-Analyse** (%) | 30,7 | - | NZ | NZ | NZ | NZ | |||||||||||||||
| p-Wert | 0,003 | NZ | NZ | ||||||||||||||||||
* vertebrale und nicht-vertebrale Frakturen
** alle skelettalen Ereignisse, sowohl gesamte Anzahl als auch Zeit bis zum Erreichen jedes Ereignisses wäh-rend der Studie
NE nicht erreicht
NZ nicht zutreffend
In einer dritten doppelblinden, randomisierten Phase III-Studie wurde die Anwendung von Zoledronsäure 4 mg oder 90 mg Pamidronsäure jeweils alle 3 bis 4 Wochen bei Patienten mit Multiplem Myelom oder Mammakarzinom und mindestens einer Knochenläsion verglichen. Die Ergebnisse zeigen, dass Zoledronsäure 4 mg in der Präven-tion skelettbezogener Ereignisse eine vergleichbare Wirksamkeit aufweist wie 90 mg Pamidronsäure. Die Multiple-Event-Analyse zeigte in der Zoledronsäure 4 mg-Gruppe eine signifikante 16%ige Risikoreduktion im Vergleich zu Patienten, die Pamidronsäure erhalten hatten. Die Ergebnisse zur Wirksamkeit sind in Tabelle 4 zusammenge-fasst.
Tabelle 4: Ergebnisse zur Wirksamkeit (Patienten mit Mammakarzinom oder Multiplem Myelom)
| SRE (+TIH) | Frakturen* | Radiotherapie am Knochen | ||||||||||||||||||||
Zoledronsäur e 4 mg | Pam 90 mg | Zoledronsäure 4 mg | Pam 90 mg | Zoledronsäure 4 mg | Pam 90 mg | |||||||||||||||||
| Anzahl (N) | 561 | 555 | 561 | 555 | 561 | 555 | ||||||||||||||||
| Anteil Patienten mit SREs (%) | 48 | 52 | 37 | 39 | 19 | 24 | ||||||||||||||||
| p-Wert | 0,198 | 0,653 | 0,037 | |||||||||||||||||||
| Zeit bis zum Auftreten der ersten SRE in Tagen (me-dian) | 376 | 356 | NE | 714 | NE | NE | ||||||||||||||||
| p-Wert | 0,151 | 0,672 | 0,026 | |||||||||||||||||||
| Skelettale Morbiditätsrate | 1,04 | 1,39 | 0,53 | 0,60 | 0,47 | 0,71 | ||||||||||||||||
| p-Wert | 0,084 | 0,614 | 0,015 | |||||||||||||||||||
| Risikoreduktion gemäß Multiple-Event-Analyse** (%) | 16 | - | NZ | NZ | NZ | NZ | ||||||||||||||||
| p-Wert | 0,03 | NZ | NZ | |||||||||||||||||||
* vertebrale und nicht-vertebrale Frakturen
** alle skelettalen Ereignisse, sowohl gesamte Anzahl als auch Zeit bis zum Erreichen jedes Ereignisses wäh-rend der Studie
NE nicht erreicht
NZ nicht zutreffend
Zoledronsäure 4 mg wurde auch in einer doppelblinden, randomisierten, placebokontrollierten Studie an 228 Pati-enten mit dokumentierten Knochenmetastasen nach Mammatumor untersucht, um die Wirkung von 4 mg Zoledron-säure auf die Skelettkomplikationen (SRE) zu bewerten, berechnet als Gesamtzahl der SRE-Ereignisse (mit Aus-nahme von Hyperkalzämie und an vorhergehende Frakturen angepasst), geteilt durch den gesamten Risikozeit-raum. Die Patienten erhielten für ein Jahr alle 4 Wochen entweder 4 mg Zoledronsäure oder Placebo. Die Patienten wurden gleichmäßig zwischen den Zoledronsäure-behandelten und Placebogruppen aufgeteilt.
Die SRE-Rate (Ereignisse/Personenjahre) beträgt für Zoledronsäure 0,628 und für Placebo 1,096. Das Verhältnis von Patienten mit zumindest einer SRE (mit Ausnahme von Hyperkalzämie) betrug 29,8 % in der mit Zoledronsäure behandelten Gruppe versus 49,6 % in der Placebo-Gruppe (p=0,003). In dem mit Zoledronsäure behandelten Arm wurde am Ende der Studie die mediane Zeit bis zum Auftreten des ersten SRE nicht erreicht und war im Vergleich zu Placebo signifikant verzögert (p=0,007). In einer Analyse von Mehrfachereignissen verringerte Zoledronsäure 4 mg das Risiko für SRE’s um 41 % (Risiko-Verhältnis 0,59, p=0,019) im Vergleich zu Placebo.
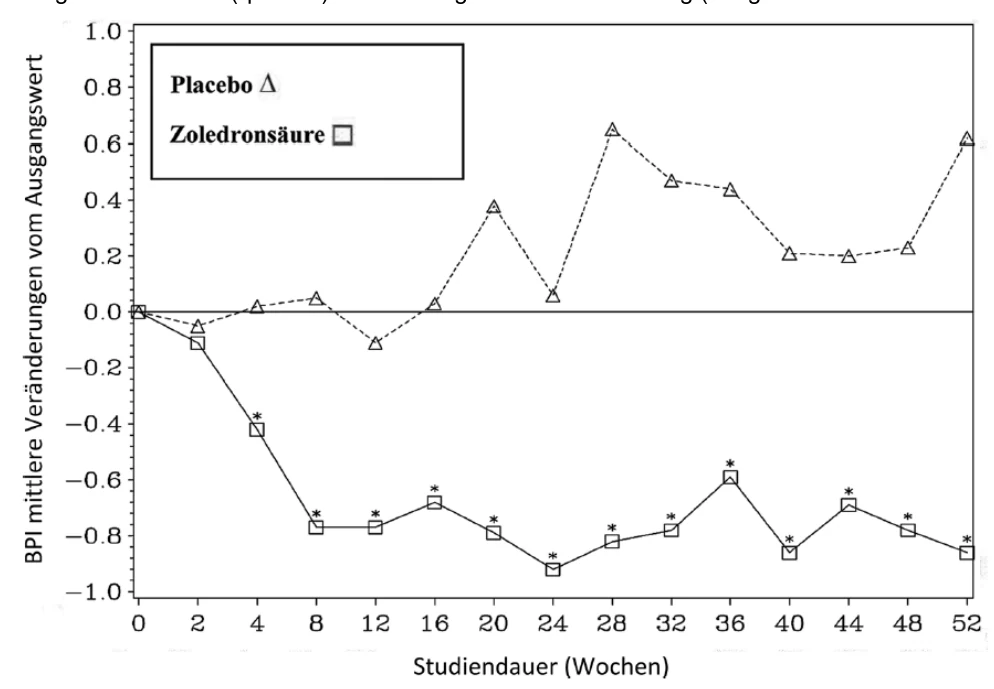
In der mit Zoledronsäure behandelten Gruppe wurde eine statistisch signifikante Verbesserung des Schmerz-Scores (unter Verwendung des Brief Pain Inventory, BPI) nach 4 Wochen gesehen und zu jedem nachfolgenden Zeitpunkt während der Studie, wenn mit Placebo verglichen wurde (Abbildung 1). Für Zoledronsäure lag der Schmerz-Score durchweg unterhalb des Ausgangswertes und die Schmerzverminderung wurde tendenziell von einer Reduktion des Schmerzmittel-Scores begleitet.
Abbildung 1: Mittlere Veränderungen der BPI-Scores vom Ausgangswert. Statistisch signifikante Unterschiede sind gekennzeichnet (*p<0.05) für den Vergleich der Behandlung (4 mg Zoledronsäure bzw. Placebo)
CZOL446EUS122/SWOG-Studie
Das primäre Ziel dieser Beobachtungsstudie war die kumulative Inzidenz von Osteonekrosen im Kieferbereich (ONJ) nach 3 Jahren bei Krebspatienten mit Knochenmetastasen, die mit Zoledronsäure behandelt werden, abzu-schätzen. Die osteoklastenhemmende Therapie, andere Krebstherapien und zahnärztliche Versorgung wurden wie klinisch angezeigt durchgeführt, um die Versorgung bestmöglich zu gewährleisten. Eine zahnärztliche Ausgangs-untersuchung wurde empfohlen, war jedoch nicht zwingend vorgeschrieben.
Bei den 3.491 auswertbaren Patienten wurden 87 Fälle von ONJ diagnostiziert. Die geschätzte kumulative Inzidenz von bestätigten ONJ nach 3 Jahren betrug 2,8 % (95 %-KI: 2,3 – 3,5 %). Die Raten betrugen 0,8 % nach 1 Jahr und 2,0 % nach 2 Jahren. Die Raten von bestätigten ONJ nach 3 Jahren waren bei Myelompatienten am höchsten (4,3 %) und bei Brustkrebspatientinnen am niedrigsten (2,4 %). Fälle von bestätigter ONJ waren bei Patienten mit multiplem Myelom statistisch signifikant häufiger (p = 0,03), als bei allen anderen Krebsarten zusammengenom-men.
Ergebnisse klinischer Studien in der Behandlung der TIH
Klinische Studien bei tumorinduzierter Hyperkalzämie (TIH) zeigten, dass die Wirkung von Zoledronsäure durch eine Abnahme des Serum-Kalziums und der Kalzium-Ausscheidung im Urin gekennzeichnet ist. In Phase-I-Dosis-findungsstudien an Patienten mit leichter bis mittelschwerer tumorinduzierter Hyperkalzämie (TIH) lagen die unter-suchten wirksamen Dosierungen im Bereich von ca. 1,2-2,5 mg.
Zum Nachweis der Wirksamkeit von 4 mg Zoledronsäure im Vergleich zu 90 mg Pamidronsäure wurden die Er-gebnisse von zwei pivotalen, multizentrischen Studien an Patienten mit TIH in einer vorher geplanten Analyse kombiniert. Es erfolgte eine schnellere Normalisierung des korrigierten Serum-Kalziums am Tag 4 mit 8 mg Zoledronsäure und am Tag 7 mit 4 mg und 8 mg Zoledronsäure. Die folgenden Ansprechraten wurden beobachtet:
Tabelle 5: Komplette Ansprechrate pro Tag in den kombinierten TIH-Studien
| Tag 4 | Tag 7 | Tag 10 | |
Zoledronsäure 4 mg (N=86) | 45,3% (p=0.104) | 82,6% (p=0.005)* | 88,4% (p=0.002)* |
| Zoledronsäure 8 mg (N=90) | 55,6% (p=0.021)* | 83,3% (p=0.010)* | 86,7% (p=0.015)* |
| Pamidronsäure 90 mg (N=99) | 33,3% | 63,6% | 69,7% |
| *p-Werte im Vergleich zu Pamidronat | |||
Im Median betrug die Zeit bis zum Erreichen normokalzämischer Werte 4 Tage. Die mediane Dauer bis zum Re-zidiv (Wiederanstieg der Albumin-korrigierten Serum-Kalzium-Spiegel auf ≥ 2,9 mmol/l) betrug 30-40 Tage bei Patienten, die mit Zoledronsäure behandelt wurden, gegenüber 17 Tagen bei denjenigen, die mit 90 mg Pamidron-säure behandelt wurden (p-Werte: 0,001 für 4 mg und 0,007 für 8 mg Zoledronsäure). Zwischen beiden Zoledron-säure-Dosierungen gab es keine statistisch signifikanten Unterschiede.
In klinischen Studien erhielten 69 Patienten, die gegenüber der ersten Behandlung (4 mg oder 8 mg Zoledronsäure oder 90 mg Pamidronat) refraktär waren, eine Wiederbehandlung mit 8 mg Zoledronsäure. Die Ansprechrate be-trug bei diesen Patienten ca. 52 %. Da diese Patienten ausschließlich mit der 8 mg-Dosis wiederbehandelt wurden, sind keine Daten verfügbar, die einen Vergleich mit der 4 mg-Zoledronsäure-Dosis erlauben würden.
In klinischen Studien an Patienten mit tumorinduzierter Hyperkalzämie (TIH) war das gesamte Sicherheitsprofil zwischen allen drei Behandlungsgruppen (4 mg und 8 mg Zoledronsäure und 90 mg Pamidronsäure) hinsichtlich Art und Schweregrad vergleichbar.
Kinder und Jugendliche
Ergebnisse der klinischen Studien zur Behandlung der schweren Osteogenesis imperfecta bei Kindern und Ju-gendlichen im Alter von 1 bis 17 Jahren
Die Wirkung von intravenöser Zoledronsäure zur Behandlung von Kindern und Jugendlichen (Alter 1 bis 17 Jahre) mit schwerer Osteogenesis imperfecta (Typ I, III und IV) wurde im Vergleich zu intravenösem Pamidronat in einer internationalen, multizentrischen, randomisierten, offenen Studie mit 74 bzw. 76 Patienten in der jeweiligen Be-handlungsgruppe untersucht. Der Behandlungszeitraum in der Studie betrug 12 Monate. Diesem ging eine 4- bis 9-wöchige Screening-Phase voraus, während der über mindestens 2 Wochen Vitamin D und Kalzium einge-nommen wurden. In klinischen Studien erhielten Patienten im Alter von 1 bis < 3 Jahren 0,025 mg/kg Zoledronsäure (bis zu einer maximalen Einzeldosis von 0,35 mg) alle 3 Monate. Patienten im Alter von 3 bis 17 Jahren wurden 0,05 mg/kg Zoledronsäure (bis zu einer maximalen Einzeldosis von 0,83 mg) alle 3 Monate verabreicht. Es wurde eine Extensionsstudie durchgeführt, um die allgemeine und renale Langzeitsicherheit einer einmal bzw. zweimal jährlichen Gabe von Zoledronsäure während der 12-monatigen Extension bei Kindern, die die Behandlung in der 1-Jahres-Hauptstudie mit Zoledronsäure oder Pamidronat abgeschlossen hatten, zu untersuchen.
Der primäre Endpunkt der Studie war die prozentuale Änderung der Knochendichte (BMD) der Lendenwirbelsäule nach 12 Monaten Behandlung. Die geschätzte Wirkung auf die BMD war ähnlich, aber das Studiendesign war nicht ausreichend robust, um eine „Nicht-Unterlegenheit“ der Wirksamkeit von Zoledronsäure nachzuweisen. Vor allem gab es keine eindeutigen Beweise einer Wirksamkeit auf die Frakturhäufigkeit und bei Schmerzen. An den langen Knochen der unteren Extremitäten wurden Frakturen als unerwünschte Ereignisse bei ca. 24 % (Femur) und 14 % (Tibia) der mit Zoledronsäure und bei 12% bzw. 5% der mit Pamidronat behandelten Patienten mit schwerer Os-teogenesis imperfecta, unabhängig von der Grunderkrankung, oder eines Kausalzusammenhangs, beobachtet. Die Gesamthäufigkeit für Frakturen war bei Zoledronsäure- bzw. bei Pamidronat-Patienten vergleichbar, nämlich 43 % (32/74) bzw. 41 % (31/76). Die Interpretation des Frakturrisikos wird durch die Tatsache erschwert, dass Frakturen aufgrund des Fortschreitens der Grunderkrankung häufige Ereignisse bei Patienten mit schwerer Oste-ogenesis imperfecta sind.
Die Art der Nebenwirkungen, die in dieser Population beobachtet wurden, waren ähnlich wie bei Erwachsenen mit fortgeschrittenen Tumorerkrankungen unter Beteiligung der Knochen (siehe Abschnitt 4.8). Die Nebenwirkungen sind in Tabelle 6 nach ihrer Häufigkeit geordnet aufgeführt. Folgende Beschreibung wird verwendet: Sehr häufig (≥1/10), häufig (≥1/100, <1/10), gelegentlich (≥1/1.000, <1/100), selten (≥1/10.000, <1/1.000), sehr selten (<1/10.000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 6: Nebenwirkungen bei Kindern und Jugendlichen mit schwerer Osteogenesis imperfecta1
Erkrankungen des Nervensystems Häufig: | Kopfschmerzen |
Herzerkrankungen Häufig: | Tachykardie |
Erkrankungen der Atemwege, des Brustraums und Mediastinums Häufig: | Nasopharyngitis |
Erkrankungen des Gastrointestinaltrakts Sehr häufig: Häufig: | Übelkeit, Erbrechen abdominale Schmerzen |
| Skelettmuskulatur-, Bindegewebs-, und Knochenerkrankungen |
1 Unerwünschte Ereignisse mit einer Häufigkeit von < 5% wurden medizinisch bewertet und es wurde gezeigt, dass diese Fälle mit dem gut bekannten Sicherheitsprofil von Zoledronsäure übereinstimmen (siehe Ab-schnitt 4.8).
Bei Kindern und Jugendlichen mit schwerer Osteogenesis imperfecta scheint Zoledronsäure im Vergleich zu Pamidronat mit einem höheren Risiko für Akute-Phase-Reaktionen, Hypokalzämie und ungeklärte Tachykardie verbunden zu sein. Dieser Unterschied verringerte sich nach den weiteren Infusionen.
Die Europäische Arzneimittel-Agentur hat für Zoledronsäure eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen für die Behandlung der tumorinduzierten Hyper-kalzämie und zur Prävention skelettbezogener Komplikationen bei Patienten mit fortgeschrittenen, auf das Skelett ausgedehnten, Tumorerkrankungen gewährt (siehe Abschnitt 4.2 bezüglich Informationen zur Anwendung bei Kin-dern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Eine einmalige oder mehrfache 5- und 15-minütige Infusion von 2, 4, 8 und 16 mg Zoledronsäure bei 64 Patienten mit Knochenmetastasen ergab die folgenden dosisunabhängigen pharmakokinetischen Daten:
Nach Start der Zoledronsäure-Infusion erhöht sich die Plasmakonzentration von Zoledronsäure schnell, wobei die Plasmaspitzenkonzentration am Ende der Infusionszeit erreicht wird. Es folgt ein schneller Rückgang auf < 10 % der Plasmaspitzenkonzentration nach 4 Stunden und auf < 1 % nach 24 Stunden, gefolgt von einem längeren Zeitraum mit sehr niedrigen Konzentrationen, die nicht über 0,1 % der Plasmaspitzenkonzentration hinausgehen, bevor am Tag 28 die zweite Infusion von Zoledronsäure erfolgt.
Die Ausscheidung von intravenös verabreichter Zoledronsäure verläuft triphasisch: Eine schnelle biphasische Eli-mination aus der systemischen Zirkulation mit Halbwertszeiten von t1/2α 0,24 und t1/2β 1,87 Stunden, gefolgt von einer langandauernden Eliminationsphase mit einer terminalen Eliminationshalbwertszeit von t1/2γ 146 Stunden. Auch nach Mehrfachgabe (alle 28 Tage) kommt es nicht zur Akkumulation von Zoledronsäure im Plasma. Zoledron-säure wird nicht metabolisiert, sondern unverändert über die Nieren ausgeschieden. Innerhalb der ersten 24 Stun-den werden 39 ± 16 % der verabreichten Dosis im Urin wiedergefunden, während die Restmenge prinzipiell am Knochengewebe gebunden ist. Aus dem Knochengewebe wird Zoledronsäure sehr langsam zurück in den syste-mischen Kreislauf abgegeben und über die Nieren ausgeschieden. Die Gesamtkörper-Clearance beträgt unabhän-gig von der Dosierung 5,04 ± 2,5 l/h und wird durch Geschlecht, Alter, Rasse und Körpergewicht nicht beeinflusst. Eine Erhöhung der Infusionszeit von 5 auf 15 Minuten führte am Ende der Infusion zu einer Abnahme der Zoledron-säure-Konzentration um 30 %, hatte aber keinen Einfluss auf das AUC-Zeit-Diagramm.
Wie bei anderen Bisphosphonaten ist die Variabilität der pharmakokinetischen Parameter von Zoledronsäure zwi-schen den Patienten hoch.
Pharmakokinetische Daten zu Zoledronsäure bei Patienten mit Hyperkalzämie sowie bei Patienten mit Leberinsuf-fizienz liegen nicht vor. Zoledronsäure hemmt in vitro keine humanen P450-Enzyme und wird nicht metabolisiert. In Tierstudien wurden < 3 % der verabreichten Dosis in den Fäzes wiedergefunden. Dies deutet darauf hin, dass die Leberfunktion keine relevante Rolle für die Pharmakokinetik von Zoledronsäure spielt.
Die renale Clearance von Zoledronsäure korreliert mit der Kreatinin-Clearance. Die renale Clearance entspricht 75 ± 33 % der Kreatinin-Clearance, die bei den 64 untersuchten Tumorpatienten im Mittel bei 84 ± 29 ml/min (von 22 bis 143 ml/min) lag. Eine Populationsanalyse zeigte für Patienten mit einer Kreatinin-Clearance von 20 ml/min
| Häufig: | Schmerzen in den Extremitäten, Arthralgie, muskuloskelettale Schmerzen |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort Sehr häufig: Häufig: | Fieber, Müdigkeit Akute-Phase-Reaktion, Schmerzen |
Untersuchungen Sehr häufig: Häufig: | Hypokalzämie Hypophosphatämie |
(schwere Niereninsuffizienz) bzw. 50 ml/min (mittelschwere Niereninsuffizienz), dass die voraussagbare Clearance von Zoledronsäure 37 % bzw. 72 % derjenigen eines Patienten mit einer Kreatinin-Clearance von 84 ml/min betragen würde. Für Patienten mit schweren Nierenfunktionsstörungen (Kreatinin-Clearance < 30 ml/min) liegen nur wenige pharmakokinetische Daten vor.
In einer In-vitro-Studie zeigte Zoledronsäure in einem Konzentrationsbereich von 30 ng/ml bis 5.000 ng/ml eine geringe Affinität zu menschlichen Blutzellen, mit einem mittleren Blut/Plasmakonzentrationsverhältnis von 0,59. Die Plasmaproteinbindung ist gering, wobei der ungebundene Anteil zwischen 60 % bei 2 ng/ml und 77 % bei 2.000 ng/ml Zoledronsäure liegt.
Spezielle Patientengruppen
Pädiatrische Patienten
Begrenzte pharmakokinetische Daten bei Kindern und Jugendlichen mit schwerer Osteogenesis imperfecta legen nahe, dass die Pharmakokinetik von Zoledronsäure bei Kindern und Jugendlichen im Alter von 3 bis 17 Jahren bei ähnlicher mg/kg-Dosis vergleichbar mit derjenigen von Erwachsenen ist. Alter, Körpergewicht, Geschlecht und Kreatinin-Clearance haben offensichtlich keinen Effekt auf die systemische Exposition von Zoledronsäure.
5.3 Präklinische Daten zur Sicherheit
Akute Toxizität
Die höchste nicht letal wirkende intravenöse Einzeldosis betrug bei Mäusen 10 mg/kg Körpergewicht und bei Rat-ten 0,6 mg/kg Körpergewicht.
Subchronische und chronische Toxizität
Bis zu einer täglichen Dosis von 0,02 mg/kg Körpergewicht über 4 Wochen wurde Zoledronsäure bei subkutaner Gabe von Ratten und bei intravenöser Gabe von Hunden gut vertragen. Die subkutane Gabe von 0,001 mg/kg/Tag an Ratten und die intravenöse Gabe von 0,005 mg/kg einmal alle 2-3 Tage an Hunden über einen Zeitraum von bis zu 52 Wochen wurde ebenfalls gut vertragen.
In den Studien mit wiederholter Gabe war bei nahezu allen Dosierungen der häufigste Befund eine Zunahme der primären Spongiosa in der Metaphyse langer Knochen bei wachsenden Tieren. Dieser Befund spiegelt die phar-makologische, antiresorptive Wirkung der Substanz wider.
In den Langzeitstudien mit wiederholter parenteraler Gabe am Tier zeigte sich, dass der Sicherheitsabstand hin-sichtlich renaler Effekte klein ist. Die kumulativen NOAELs („no observed adverse effect levels“) in den Studien mit Einzelgabe (1,6 mg/kg) und Mehrfachgabe bis zu einem Monat (0,06-0,6 mg/kg/Tag) ergaben jedoch keine Hin-weise auf renale Effekte bei Dosierungen, die der höchsten vorgesehenen therapeutischen Humandosis entspra-chen oder diese übertrafen. Wiederholte Gaben über einen längeren Zeitraum bei Dosierungen rund um die höchste vorgesehene therapeutische Humandosis von Zoledronsäure führten zu toxikologischen Wirkungen in an-deren Organen, einschließlich Gastrointestinaltrakt, Leber, Milz, Lunge und an der intravenösen Injektionsstelle.
Reproduktionstoxikologie
Zoledronsäure war teratogen bei der Ratte bei subkutanen Dosen von ≥ 0,2 mg/kg. Obwohl beim Kaninchen keine Teratogenität oder Fetotoxizität beobachtet wurden, wurde maternale Toxizität gefunden. Bei Ratten wurde bei der niedrigsten untersuchten Dosis (0,01 mg/kg Körpergewicht) erschwerte Geburt (Dystokie) beobachtet.
Mutagenität und Kanzerogenität
In den durchgeführten Mutagenitätstests erwies sich Zoledronsäure als nicht mutagen. Studien zur Kanzerogenität lieferten keine Hinweise auf ein kanzerogenes Potenzial.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Mannitol
Natriumcitrat
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Um mögliche Inkompatibilitäten zu vermeiden, darf das Zoledronsäure SUN-Konzentrat nur mit isotonischer Natriumchloridlösung oder mit einer 5 % w/v Glucoselösung verdünnt werden.
Dieses Arzneimittel darf nicht mit kalziumhaltigen Lösungen oder anderen Infusionslösungen mit bivalenten Katio-nen wie Ringer-Laktat-Lösung gemischt werden und sollte als gesonderte intravenöse Lösung in einer getrennten Infusionslinie verabreicht werden.
6.3 Dauer der Haltbarkeit
2 Jahre
Nach der Verdünnung:
Die chemisch-physikalische Stabilität der gebrauchsfertigen Infusionslösung wurde nach Verdünnung mit 100 ml isotonischer Natriumchloridlösung oder mit einer 5 % w/v Glucoselösung für 24 Stunden bei 2-8 °C nachgewiesen.
Aus mikrobiologischer Sicht sollte die verdünnte Infusionslösung sofort verwendet werden.
Falls diese sofort verwendet wird, ist der Anwender für die Dauer und Bedingungen der Aufbewahrung verantwort-lich, die normalerweise 24 Stunden bei 2 °C-8 °C nicht überschreiten sollte. Vor der Anwendung ist die gekühlte Lösung dann wieder auf Raumtemperatur zu bringen.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
Aufbewahrungsbedingungen der rekonstituierten Infusionslösung, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Zoledronsäure SUN 4 mg/5 ml Konzentrat zur Herstellung einer Infusionslösung ist in eine farblose Glasdurch-stechflasche mit einem grauen Bromobutyl-Kautschukstopfen und Aluminiumbördelkappe mit einem hellblauen Schnappdeckel verpackt.
Originalpackungen mit 1, 4 oder 10 Durchstechflaschen.
Klinikpackungen mit 1,4 oder 10 Durchstechflaschen.
Eine Durchstechflasche enthält 5 ml Konzentrat.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Vor der Anwendung müssen 5,0 ml Konzentrat aus einer Durchstechflasche oder die erforderliche entnommene Menge an Konzentrat mit 100 ml einer kalziumfreien Infusionsösung (isotonische Natriumchloridlösung oder 5 % w/v Glucoselösung) weiter verdünnt werden.
Falls sie im Kühlschrank aufbewahrt wurde, ist die Lösung vor der Anwendung wieder auf Raumtemperatur zu bringen.
Weitere Informationen zur Handhabung von Zoledronsäure, einschließlich einer Anweisung zur Herstellung verrin-gerter Dosierungen, werden in Abschnitt 4.2 beschrieben.
Die Infusion ist unter aseptischen Bedingungen herzustellen. Nur zur einmaligen Anwendung.
Es dürfen nur klare Lösungen ohne Partikel und Verfärbungen verwendet werden.
Das medizinische Fachpersonal ist anzuweisen, nicht verwendete Zoledronsäure nicht über das lokale Abwasser-system zu entsorgen.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Studien mit unterschiedlichen Infusionsschläuchen aus Polyvinylchlorid, Polyethylen und Polypropylen zeigten keine Inkompatibilitäten mit Zoledronsäure.
7. INHABER DER ZULASSUNG
Sun Pharmaceuticals Germany GmbH
Hemmelrather Weg 201
51377 Leverkusen
Tel.: 0214-40399-0
Fax: 0214-40399-199
E-Mail: info.de@sunpharma.com
Internet: www.sun-pharmaceuticals.de
8. ZULASSUNGSNUMMER
85170.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 11. Januar 2013
10. STAND DER INFORMATION
August 2024
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig
V04-00