


Fachinformation - Azacitidin HEXAL 25 mg/ml Pulver zur Herstellung einer Injektionssuspension
1. BEZEICHNUNG DES ARZNEIMITTELS
Azacitidin HEXAL 25 mg/ml Pulver zur Herstellung einer Injektionssuspension
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Durchstechflasche enthält 100 mg Azacitidin. Nach der Rekonstitution enthält jeder ml Suspension 25 mg Azacitidin.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver zur Herstellung einer Injektionssuspension.
Weißes lyophilisiertes Pulver.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Azacitidin HEXAL ist angezeigt zur Behandlung von erwachsenen Patienten, die für eine Transplantation hämatopoetischer Stammzellen (HSZT) nicht geeignet sind und eines der folgenden Krankheitsbilder aufweisen:
- myelodysplastische Syndrome (MDS) mit intermediärem Risiko 2 oder hohem Risiko nach International Prognostic Scoring System (IPSS)
- chronische myelomonozytäre Leukämie (CMML) mit 10-29 % Knochenmarkblasten ohne myeloproliferative Störung
- akute myeloische Leukämie (AML) mit 20-30 % Blasten und Mehrlinien-Dysplasie gemäß Klassifikation der World Health Organisation (WHO)
- AML mit > 30 % Knochenmarkblasten gemäß WHO-Klassifikation
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Azacitidin HEXAL sollte unter Aufsicht eines Arztes eingeleitet und überwacht werden, der über Erfahrung in der Anwendung chemotherapeutischer Arzneimittel verfügt. Die Patienten sollten eine Prämedikation mit Antiemetika gegen Übelkeit und Erbrechen erhalten.
Dosierung
Die empfohlene Anfangsdosis für den ersten Behandlungszyklus beträgt für alle Patienten, unabhängig von den hämatologischen Ausgangswerten, 75 mg/m2 Körperoberfläche, subkutan injiziert, täglich über 7 Tage, gefolgt von einer Behandlungspause von 21 Tagen (28-tägiger Behandlungszyklus).
Es wird empfohlen, dass die Patienten mindestens 6 Behandlungszyklen erhalten. Die Behandlung sollte so lange fortgesetzt werden, wie der Patient davon profitiert, oder bis eine Progression der Erkrankung eintritt.
Die Patienten sind im Hinblick auf das hämatologische Ansprechen bzw. auf die hämatologische und renale Toxizität zu überwachen (siehe Abschnitt 4.4); möglicherweise muss, wie im Folgenden beschrieben, der Beginn des nächsten Zyklus verschoben bzw. die Dosis reduziert werden.
Azacitidin HEXAL darf nicht mit oralem Azacitidin ausgetauscht werden aufgrund der Unterschiede bezüglich Exposition, Dosis und Einnahmeplan zwischen oralem Azacitidin und injizierbarem Azacitidin. Medizinischem Fachpersonal wird empfohlen, die Bezeichnung, Dosis und Art der Anwendung des vorliegenden Arzneimittels zu überprüfen.
Labortests
Vor Beginn der Therapie sowie vor jedem Behandlungszyklus sollten die Leberfunktionswerte sowie Serumkreatinin und Serumbicarbonat bestimmt werden. Vor Beginn der Therapie und nach Bedarf zur Überwachung des Ansprechens und der Toxizität, jedoch mindestens vor jedem Behandlungszyklus, sollte ein großes Blutbild erstellt werden.
Dosisanpassung aufgrund hämatologischer Toxizität
Hämatologische Toxizität ist definiert als die niedrigste im jeweiligen Zyklus erreichte Zellzahl (Nadir), d. h. wenn die Thrombozytenzahl ≤ 50,0 x 10⁹/l und/oder die absolute Neutrophilenzahl (Absolute Neutrophil Count, ANC) ≤ 1 x 10⁹/l beträgt.
Erholung ist definiert als Anstieg der Zellzahl um mindestens die Hälfte der Differenz zwischen Nadir und Ausgangswert plus Nadirwert (d. h. Blutbild bei Erholung ≥ Nadirwert + (0,5 x [Ausgangswert – Nadirwert])) in jenen Zelllinien, bei denen eine hämatologische Toxizität beobachtet wurde.
Patienten, die vor der ersten Behandlung keine verminderten Zellzahlen im Ausgangsblutbild aufweisen (d. h. Leukozytenzahl ≥ 3,0 x 10⁹/l und ANC ≥ 1,5 x 10⁹/l und Thrombozytenzahl ≥ 75,0 x 10⁹/l):
Falls nach der Behandlung mit Azacitidin HEXAL eine hämatologische Toxizität beobachtet wird, sollte der nächste Behandlungszyklus verschoben werden, bis sich die Thrombozytenzahl und die ANC erholt haben. Sofern die Erholung innerhalb von 14 Tagen eintritt, ist keine Dosisanpassung erforderlich. Wenn jedoch innerhalb von 14 Tagen keine Erholung eingetreten ist, sollte die Dosis entsprechend der folgenden Tabelle angepasst werden. Nach einer Dosisanpassung sollte zu einer Zyklusdauer von 28 Tagen zurückgekehrt werden.
| Nadirwerte im Zyklus | % Dosis im folgenden Zyklus, wenn innerhalb von 14 Tagen keine Erholung* eingetreten ist | |
|---|---|---|
| ANC (x 109/l) | Thrombozytenzahl (x 109/l) | |
| ≤ 1,0 | ≤ 50,0 | 50 % |
| > 1,0 | > 50,0 | 100 % |
* Erholung = Werte ≥ Nadirwert + (0,5 x [Ausgangswert – Nadirwert])
Patienten, die vor der ersten Behandlung verminderte Zellzahlen im Ausgangsblutbild aufweisen (d. h. Leukozytenzahl < 3,0 x 10⁹/l oder ANC < 1,5 x 10⁹/l oder Thrombozytenzahl < 75,0 x 10⁹/l):
Wenn der Rückgang der Leukozytenzahl, ANC oder Thrombozytenzahl nach der Behandlung mit Azacitidin HEXAL gegenüber dem Ausgangswert ≤ 50 % beträgt oder bei einem Rückgang von mehr als 50 % mit einer verbesserten Differenzierung einer der Zelllinien einhergeht, sollte der nächste Zyklus nicht verzögert und keine Dosisanpassung vorgenommen werden.
Wenn der Rückgang der Leukozytenzahl oder der ANC oder der Thrombozytenzahl gegenüber dem Ausgangswert mehr als 50 % beträgt und keine Verbesserung der Zellliniendifferenzierung festzustellen ist, sollte der nächste Behandlungszyklus mit Azacitidin HEXAL verschoben werden, bis sich die Thrombozytenzahl und die ANC erholt haben. Sofern die Erholung innerhalb von 14 Tagen eintritt, ist keine Dosisanpassung erforderlich. Wenn jedoch innerhalb von 14 Tagen keine Erholung eingetreten ist, sollte die Zelldichte im Knochenmark bestimmt werden. Beträgt diese > 50 %, sollte keine Dosisanpassung vorgenommen werden. Wenn die Zelldichte im Knochenmark ≤ 50 % beträgt, sollte die Behandlung verschoben und die Dosis entsprechend der folgenden Tabelle reduziert werden:
| Zelldichte im Knochenmark | % Dosis im folgenden Zyklus, wenn innerhalb von 14 Tagen keine Erholung eingetreten ist | |
|---|---|---|
| Erholung* ≤ 21 Tage | Erholung* > 21 Tage | |
| 15-50 % | 100 % | 50 % |
| < 15 % | 100 % | 33 % |
* Erholung = Werte ≥ Nadirwert + (0,5 x [Ausgangswert – Nadirwert])
Nach einer Dosisanpassung sollte mit dem nächsten Zyklus zu einer Zyklusdauer von 28 Tagen zurückgekehrt werden.
Spezielle Populationen
Ältere Patienten
Für ältere Patienten wird keine spezielle Dosisanpassung empfohlen. Da ältere Patienten häufiger eine eingeschränkte Nierenfunktion aufweisen, kann eine Überwachung der Nierenfunktion angebracht sein.
Patienten mit Nierenfunktionsstörung
Azacitidin kann bei Patienten mit Nierenfunktionsstörung ohne initiale Dosisanpassung verabreicht werden (siehe Abschnitt 5.2). Bei einem unklaren Absinken des Serumbicarbonatspiegels auf weniger als 20 mmol/l sollte die Dosis im nächsten Zyklus um 50 % reduziert werden. Falls eine unklare Erhöhung des Serumkreatinins oder des Stickstoffs aus dem Blutharnstoff (blood urea nitrogen, BUN) auf das ≥ 2-fache der Ausgangswerte und über den oberen Normalwert (upper limit of normal, ULN) eintritt, sollte der nächste Zyklus so lange verzögert werden, bis die Werte in den Normalbereich oder auf das Ausgangsniveau zurückkehren. Die Dosis sollte in diesem Fall im nächsten Behandlungszyklus um 50 % reduziert werden (siehe Abschnitt 4.4).
Patienten mit Leberfunktionsstörung
Es wurden keine speziellen Studien an Patienten mit Leberfunktionsstörung durchgeführt (siehe Abschnitt 4.4). Patienten mit schweren Leberfunktionsstörungen sollten engmaschig auf unerwünschte Ereignisse überwacht werden. Bei Patienten mit Leberfunktionsstörung wird vor Beginn der Behandlung keine spezielle Anpassung der Anfangsdosis empfohlen; anschließende Dosisanpassungen sollten sich an den hämatologischen Laborwerten orientieren. Bei Patienten mit fortgeschrittenen malignen Lebertumoren ist Azacitidin HEXAL kontraindiziert (siehe Abschnitt 4.3 und 4.4).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Azacitidin bei Kindern im Alter von 0 bis 17 Jahren ist bisher noch nicht erwiesen. Zurzeit vorliegende Daten werden in Abschnitt 4.8, 5.1 und 5.2 beschrieben; eine Dosierungsempfehlung kann jedoch nicht gegeben werden.
Art der Anwendung
Rekonstituiertes Azacitidin HEXAL wird subkutan in den Oberarm, Oberschenkel oder Bauch injiziert. Die Injektionsstelle ist jedes Mal zu wechseln. Neue Injektionen sollten mindestens 2,5 cm entfernt von der vorherigen Injektionsstelle und niemals in Bereiche injiziert werden, in denen die Haut empfindlich, gerötet oder verhärtet ist oder Hämatome aufweist.
Nach der Rekonstitution darf die Suspension nicht gefiltert werden. Hinweise zur Rekonstitution des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Fortgeschrittene maligne Lebertumoren (siehe Abschnitt 4.4).
Stillzeit (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Hämatologische Toxizität
Die Behandlung mit Azacitidin führt, insbesondere während der ersten 2 Zyklen, zu Anämie, Neutropenie und Thrombozytopenie (siehe Abschnitt 4.8). Falls erforderlich sollte zur Überwachung des Ansprechens und der Toxizität, jedoch mindestens vor jedem Behandlungszyklus, ein großes Blutbild erstellt werden. Nach Anwendung der für den ersten Zyklus empfohlenen Dosis sollte in den folgenden Zyklen eine Dosisreduktion oder ein Aufschieben des nächsten Zyklus entsprechend den Nadirwerten und dem hämatologischen Ansprechen erfolgen (siehe Abschnitt 4.2). Die Patienten sollten angewiesen werden, Fieberepisoden sofort zu berichten. Patienten und Ärzten wird außerdem geraten, auf Symptome von Blutungen zu achten.
Leberfunktionsstörung
Es wurden keine speziellen Studien an Patienten mit Leberfunktionsstörung durchgeführt. Bei Patienten mit hoher Tumorlast infolge einer Metastasierung wurden Fälle von fortschreitendem hepatischem Koma und Tod unter Behandlung mit Azacitidin berichtet, insbesondere bei Patienten mit einem Albuminausgangswert im Serum von < 30 g/l. Azacitidin ist bei Patienten mit fortgeschrittenen malignen Lebertumoren kontraindiziert (siehe Abschnitt 4.3).
Nierenfunktionsstörung
Bei Patienten, die mit intravenös angewendetem Azacitidin in Kombination mit anderen chemotherapeutischen Substanzen behandelt wurden, wurde über renale Anomalien berichtet, die von erhöhten Serumkreatininspiegeln bis zu Nierenversagen und Tod reichten. Darüber hinaus kam es bei 5 Personen mit chronischer myeloischer Leukämie (CML), die mit Azacitidin und Etoposid behandelt wurden, zu einer renalen tubulären Azidose, definiert als Abfall des Bicarbonats im Serum auf < 20 mmol/l, einhergehend mit einer Alkalisierung des Harns und einer Hypokaliämie (Serumkalium < 3 mmol/l). Bei einem unklaren Abfall des Serumbicarbonats (< 20 mmol/l) oder einer Erhöhung des Serumkreatinins oder Blutharnstoff-Stickstoffs sollte eine Dosisreduktion erfolgen oder der nächste Zyklus hinausgezögert werden (siehe Abschnitt 4.2).
Patienten sollten angewiesen werden, Oligurie und Anurie sofort dem Arzt mitzuteilen.
Wenngleich in Bezug auf die Häufigkeit von unerwünschten Arzneimittelwirkungen zwischen Personen mit normaler Nierenfunktion und solchen mit Nierenfunktionsstörung keine klinisch bedeutsamen Unterschiede festgestellt wurden, sollten Patienten mit Nierenfunktionsstörung engmaschig auf Toxizität überwacht werden, da Azacitidin und/oder dessen Metaboliten primär über die Nieren ausgeschieden werden (siehe Abschnitt 4.2).
Labortests
Vor Beginn der Therapie sowie vor jedem Behandlungszyklus sollten die Leberfunktions-, Serumkreatinin- und Serumbicarbonatwerte bestimmt werden. Vor Beginn der Therapie und soweit erforderlich zur Überwachung des Ansprechens und der Toxizität, jedoch mindestens vor jedem Behandlungszyklus, sollte ein großes Blutbild erstellt werden, siehe auch Abschnitt 4.8.
Herz- und Lungenerkrankungen
Patienten mit anamnestisch bekannter schwerer dekompensatorischer Herzinsuffizienz, klinisch instabiler Herzerkrankung oder Lungenerkrankungen wurden von den pivotalen Zulassungsstudien (AZA PH GL 2003 CL 001 und AZA-AML-001) ausgeschlossen, so dass die Sicherheit und Wirksamkeit von Azacitidin bei diesen Patienten nicht nachgewiesen sind. Neuere Daten aus einer klinischen Studie an Patienten mit bekannter kardiovaskulärer oder pulmonaler Erkrankung zeigten unter Azacitidin eine signifikant erhöhte Inzidenz kardialer Ereignisse (siehe Abschnitt 4.8). Wenn Azacitidin solchen Patienten verordnet wird, ist daher Vorsicht geboten. Kardiopulmonale Untersuchungen vor und während der Behandlung sollten erwogen werden.
Nekrotisierende Fasziitis
Bei Patienten, die mit Azacitidin behandelt wurden, wurden Fälle von nekrotisierender Fasziitis, darunter auch Fälle mit tödlichem Verlauf, berichtet. Bei Patienten, die eine nekrotisierende Fasziitis entwickeln, ist die Therapie mit Azacitidin abzusetzen und umgehend eine entsprechende Behandlung einzuleiten.
Tumorlyse-Syndrom
Das Risiko für ein Tumorlyse-Syndrom besteht bei Patienten mit einer hohen Tumorlast vor Behandlungsbeginn. Diese Patienten sind engmaschig zu überwachen und es müssen geeignete Vorsichtsmaßnahmen getroffen werden.
Differenzierungssyndrom
Bei Patienten, die injizierbares Azacitidin erhielten, wurden Fälle eines Differenzierungssyndroms (auch bekannt als Retinsäuresyndrom) berichtet. Das Differenzierungssyndrom kann tödlich sein. Symptome und klinische Befunde umfassen Atemstörung, Lungeninfiltrate, Fieber, Ausschlag, Lungenödem, peripheres Ödem, schnelle Gewichtszunahme, Pleuraerguss, Perikarderguss, Hypotonie und Nierenfunktionsstörung (siehe Abschnitt 4.8). Bei ersten Anzeichen oder Symptomen eines Differenzierungssyndroms sollten eine Behandlung mit hochdosierten intravenösen Kortikosteroiden und eine hämodynamische Überwachung in Erwägung gezogen werden. Eine Unterbrechung der Behandlung mit injizierbaren Azacitidin sollte bis zum Abklingen der Symptome in Betracht gezogen werden. Bei Wiederaufnahme der Behandlung ist Vorsicht geboten.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Auf Grundlage von in-vitro-Daten scheint die Metabolisierung von Azacitidin nicht durch Cytochrom-P450-Isoenzyme (CYP), UDP-Glucuronosyltransferasen (UGT), Sulfotransferasen (SULT) und Glutathiontransferasen (GST) vermittelt zu werden; daher werden Wechselwirkungen in vivo in Verbindung mit diesen Stoffwechselenzymen als unwahrscheinlich angesehen.
Klinisch signifikante inhibitorische oder induktive Wirkungen von Azacitidin auf Cytochrom-P450-Enzyme sind unwahrscheinlich (siehe Abschnitt 5.2).
Mit Azacitidin wurden keine speziellen klinischen Wechselwirkungsstudien durchgeführt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Gebärfähige Frauen/Kontrazeption bei Männern und Frauen
Gebärfähige Frauen müssen während und für mindestens 6 Monate nach der Behandlung eine zuverlässige Verhütungsmethode anwenden. Männer sollten angewiesen werden, während der Behandlung kein Kind zu zeugen, und sie müssen während und für mindestens 3 Monate nach der Behandlung eine zuverlässige Verhütungsmethode anwenden.
Schwangerschaft
Bisher liegen keine hinreichenden Erfahrungen mit der Anwendung von Azacitidin bei Schwangeren vor. Tierexperimentelle Studien an Mäusen haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Das potenzielle Risiko für den Menschen ist nicht bekannt. Aufgrund der Ergebnisse tierexperimenteller Studien sowie seines Wirkungsmechanismus darf Azacitidin während der Schwangerschaft, insbesondere während des ersten Trimesters, nicht angewendet werden, wenn nicht unbedingt erforderlich. Die Vorteile der Behandlung sollten in jedem Einzelfall gegen die möglichen Risiken für den Fötus abgewogen werden.
Stillzeit
Es ist nicht bekannt, ob Azacitidin/Metabolite in die Muttermilch übergehen. Aufgrund der potenziell schwerwiegenden Nebenwirkungen bei Säuglingen ist Stillen während der Azacitidin-Therapie kontraindiziert.
Fertilität
Zum Einfluss von Azacitidin auf die Fertilität liegen keine Daten aus Studien am Menschen vor. Bei Tieren wurden bei der Anwendung von Azacitidin unerwünschte Arzneimittelwirkungen in Bezug auf die männliche Fruchtbarkeit dokumentiert (siehe Abschnitt 5.3). Vor Beginn der Behandlung sollten männliche Patienten darauf hingewiesen werden, sich über die Konservierung von Spermien beraten zu lassen.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Azacitidin hat einen geringen oder mäßigen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Unter der Anwendung von Azacitidin wurde über Fatigue berichtet. Deshalb ist beim Führen eines Fahrzeugs und Bedienen von Maschinen Vorsicht geboten.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Erwachsene Patienten mit MDS, CMML und AML (20-30 % Knochenmarkblasten)
Nebenwirkungen, die möglicherweise oder wahrscheinlich mit der Anwendung von Azacitidin in Zusammenhang stehen, sind bei 97 % der Patienten aufgetreten.
Zu den am häufigsten genannten schwerwiegenden Nebenwirkungen in der pivotalen Studie (AZA PH GL 2003 CL 001) zählten febrile Neutropenie (8,0 %) und Anämie (2,3 %), die auch in den unterstützenden Studien (CALGB 9221 und CALGB 8921) berichtet wurden. Weitere schwerwiegende Nebenwirkungen in diesen 3 Studien waren Infektionen wie neutropenische Sepsis (0,8 %) und Pneumonie (2,5 %) (in manchen Fällen mit tödlichem Ausgang), Thrombozytopenie (3,5 %), Überempfindlichkeitsreaktionen (0,25 %) und hämorrhagische Ereignisse (z. B. Hirnblutung [0,5 %], gastrointestinale Blutung [0,8 %] und intrakranielle Blutung [0,5 %]).
Die am häufigsten berichteten Nebenwirkungen einer Behandlung mit Azacitidin bestanden in hämatologischen Reaktionen (71,4 %) einschließlich Thrombozytopenie, Neutropenie und Leukopenie (in der Regel Grad 3–4), gastrointestinalen Ereignissen (60,6 %) einschließlich Übelkeit, Erbrechen (in der Regel Grad 1–2) sowie Reaktionen an der Injektionsstelle (77,1 %; in der Regel Grad 1–2).
Erwachsene Patienten ab 65 Jahren mit AML mit > 30 % Knochenmarkblasten
Zu den am häufigsten genannten schwerwiegenden Nebenwirkungen (≥ 10 %) im Azacitidin-Behandlungsarm der Studie AZA-AML-001 zählten febrile Neutropenie (25,0 %), Pneumonie (20,3 %) und Pyrexie (10,6 %). Weitere, weniger häufig berichtete schwerwiegende Nebenwirkungen im Azacitidin-Behandlungsarm waren Sepsis (5,1 %), Anämie (4,2 %), neutropenische Sepsis (3,0 %), Harnwegsinfektion (3,0 %), Thrombozytopenie (2,5 %), Neutropenie (2,1 %), Zellulitis (2,1 %), Schwindel (2,1 %) und Dyspnoe (2,1 %).
Die am häufigsten berichteten (≥ 30 %) Nebenwirkungen einer Behandlung mit Azacitidin waren gastrointestinale Ereignisse, einschließlich Obstipation (41,9 %), Übelkeit (39,8 %) und Diarrhoe (36,9 %) (in der Regel Grad 1-2), allgemeine Erkrankungen und Beschwerden am Verabreichungsort, einschließlich Pyrexie (37,7 %; in der Regel Grad 1-2), und hämatologische Ereignisse, einschließlich febriler Neutropenie (32,2 %) und Neutropenie (30,1 %) (in der Regel Grad 3-4).
Tabellarische Auflistung der Nebenwirkungen
In der untenstehenden Tabelle 1 sind Nebenwirkungen aus den wichtigsten klinischen Studien bei MDS und AML und der Überwachung nach Markteinführung aufgeführt, die mit der Azacitidin-Behandlung assoziiert waren.
Die Häufigkeiten sind definiert als: Sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1.000, < 1/100); selten (≥ 1/10.000, < 1/1.000); sehr selten (< 1/10.000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe werden die Nebenwirkungen nach abnehmendem Schweregrad angegeben. In der untenstehenden Tabelle sind die Nebenwirkungen nach der höchsten Häufigkeit angegeben, die in irgendeiner der wichtigsten klinischen Studien beobachtet wurde.
Tabelle 1: Nebenwirkungen bei MDS- bzw. AML-Patienten unter der Behandlung mit Azacitidin (klinische Studien und Erfahrungen nach Markteinführung)
| Systemorganklasse | Sehr häufig | Häufig | Gelegentlich | Selten | Nicht bekannt |
|---|---|---|---|---|---|
| Infektionen und pa-rasitäre Erkrankun-gen | Pneumonie* (ein-schließlich bakteri-ell, viral und fun-gal), Nasopharyngi-tis | Sepsis* (einschließ-lich bakteriell, viral und fungal), neutro-penische Sepsis*, Infektion der Atem-wege (einschließlich der oberen Atem-wege und Bronchi-tis), Harnwegsinfek-tion, Zellulitis, Di-vertikulitis, orale Pilzinfektion, Sinu-sitis, Pharyngitis, Rhinitis, Herpes simplex, Hautinfek-tion | nekrotisierende Fas-ziitis* | ||
| Gutartige, bösartige und unspezifische Neubildungen (ein-schl. Zysten und Po-lypen) | Differenzierungs-syndrom*, a | ||||
| Erkrankungen des Blutes und des Lymphsystems | febrile Neutrope-nie*, Neutropenie, Leukopenie, Throm-bozytopenie, Anä-mie | Panzytopenie*, Knochenmarkversa-gen | |||
| Erkrankungen des Immunsystems | Überempfindlich-keitsreaktionen | ||||
| Stoffwechsel- und Ernährungsstörun-gen | Anorexie, Appetitlo-sigkeit, Hypokaliä-mie | Dehydratation | Tumorlyse-Syndrom | ||
| Psychiatrische Er-krankungen | Schlaflosigkeit | Verwirrtheit, Angst | |||
| Erkrankungen des Nervensystems | Schwindel, Kopf-schmerzen | intrakranielle Blu-tung*, Synkope, Somnolenz, Lethar-gie | |||
| Augenerkrankun-gen | Blutung im Auge, Bindehautblutung | ||||
| Herzerkrankungen | Perikarderguss | Perikarditis | |||
| Systemorganklasse | Sehr häufig | Häufig | Gelegentlich | Selten | Nicht bekannt |
| Gefäßerkrankungen | Hypotonie*, Hyper-tonie, orthostatische Hypotonie, Häma-tom | ||||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Dyspnoe, Epistaxis | Pleuraerguss, Belas-tungsdyspnoe, pha-ryngolaryngeale Schmerzen | interstitielle Lun-generkrankung | ||
| Erkrankungen des Gastrointestinal-trakts | Diarrhoe, Erbre-chen, Obstipation, Übelkeit, abdomi-nelle Schmerzen (einschließlich Oberbauch- und Bauchbeschwerden) | gastrointestinale Blutung* (ein-schließlich Blutun-gen der Mund-schleimhaut), hä-morrhoidale Blu-tung, Stomatitis, Zahnfleischbluten, Dyspepsie | |||
| Leber- und Gallen-erkrankungen | Leberversagen*, fortschreitendes he-patisches Koma | ||||
| Erkrankungen der Haut und des Unter-hautzellgewebes | Petechien, Pruritus (einschließlich ge-neralisierter Pruri-tus), Ausschlag, Ek-chymosen | Purpura, Alopezie, Urtikaria, Erythem, makulärer Aus-schlag | akute febrile neutro-phile Dermatose, Pyoderma gangrae-nosum | kutane Vaskulitis | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankun-gen | Arthralgie, musku-loskelettale Schmer-zen (einschließlich Rücken-, Knochen-schmerzen und Schmerzen in den Extremitäten) | Muskelspasmen, Myalgie | |||
| Erkrankungen der Nieren und Harn-wege | Nierenversagen*, Hämaturie, erhöhtes Serumkreatinin | renale tubuläre Azi-dose | |||
| Allgemeine Erkran-kungen und Be-schwerden am Ver-abreichungsort | Pyrexie*, Fatigue, Asthenie, Brust-schmerzen, Erythem an der Injektions-stelle, Schmerzen an der Injektionsstelle, Reaktion an der In-jektionsstelle (nicht spezifiziert) | Bluterguss, Häma-tom, Verhärtung, Ausschlag, Pruritus, Entzündung, Verfär-bung, Knötchen und Blutung (an der In-jektionsstelle), Un-wohlsein, Schüttel-frost, Blutung an der Katheter- Einstich-stelle | Nekrose an der In-jektionsstelle | ||
| Untersuchungen | Gewichtsverlust |
* selten wurde über Fälle mit tödlichem Ausgang berichtet
a siehe Abschnitt 4.4
Beschreibung ausgewählter Nebenwirkungen
Hämatologische Nebenwirkungen
Zu den in Zusammenhang mit der Azacitidin-Behandlung am häufigsten berichteten (≥ 10 %) hämatologischen Nebenwirkungen zählen Anämie, Thrombozytopenie, Neutropenie, febrile Neutropenie und Leukopenie, in der Regel Grad 3 oder 4. Das Risiko für das Auftreten dieser Ereignisse ist während der ersten 2 Zyklen höher; danach treten sie bei Patienten mit erholter hämatologischer Funktion weniger häufig auf. Die meisten hämatologischen Nebenwirkungen waren durch eine routinemäßige Kontrolle des großen Blutbildes, eine verzögerte Azacitidin-Anwendung im nächsten Zyklus, prophylaktische Antibiotikagabe und/oder unterstützende Therapie mit Wachstumsfaktoren (z. B. G-CSF) bei Neutropenie sowie durch geeignete Transfusionen bei Anämie bzw. Thrombozytopenie beherrschbar.
Infektionen
Myelosuppression kann zu Neutropenie und erhöhtem Infektionsrisiko führen. Schwerwiegende Nebenwirkungen wie Sepsis, einschließlich neutropenischer Sepsis und Pneumonie wurden bei Patienten berichtet, die Azacitidin erhielten, in einigen Fällen mit tödlichem Verlauf. Infektionen können durch Gabe von Antiinfektiva und Neutropenie durch eine zusätzliche unterstützende Therapie mit Wachstumsfaktoren (z. B. G-CSF) behandelt werden.
Blutungen
Bei Patienten, die Azacitidin erhalten, kann es zu Blutungen kommen. Schwerwiegende Nebenwirkungen wie gastrointestinale und intrakranielle Blutungen wurden berichtet. Die Patienten sollten auf Symptome einer Blutung hin überwacht werden, insbesondere bei Vorliegen einer vorbestehenden oder behandlungsbedingten Thrombozytopenie.
Überempfindlichkeit
Bei Patienten, die Azacitidin erhielten, wurde über schwerwiegende Überempfindlichkeitsreaktionen berichtet. Im Fall einer anaphylaktoiden Reaktion muss die Azacitidin-Behandlung unverzüglich abgebrochen und eine geeignete symptomatische Behandlung eingeleitet werden.
Nebenwirkungen an Haut und Unterhautzellgewebe
Die Mehrzahl der die Haut und das Unterhautzellgewebe betreffenden Nebenwirkungen trat im Bereich der Injektionsstelle auf. Keine dieser Nebenwirkungen führte in den pivotalen Studien zum Absetzen der Behandlung mit Azacitidin oder einer Reduktion der Azacitidin-Dosis. Die Mehrzahl der Nebenwirkungen trat während der ersten 2 Behandlungszyklen auf und ihre Häufigkeit ging in den folgenden Zyklen tendenziell zurück. Subkutane Nebenwirkungen wie Ausschlag/Entzündung/Pruritus an der Injektionsstelle, Ausschlag, Erythem und Hautläsionen können eine begleitende Behandlung, beispielsweise mit Antihistaminika, Kortikosteroiden und nichtsteroidalen Antiphlogistika (NSAIDs), erfordern. Diese Hautreaktionen müssen von Weichteilinfektionen unterschieden werden, die in manchen Fällen an der Injektionsstelle auftreten. Über Weichteilinfektionen, darunter Zellulitis und nekrotisierende Fasziitis, die in seltenen Fällen tödlich verlaufen, wurde unter Azacitidin nach der Markteinführung berichtet. Zur klinischen Behandlung infektiöser Nebenwirkungen siehe Abschnitt 4.8 Infektionen.
Gastrointestinale Nebenwirkungen
Die in Zusammenhang mit Azacitidin am häufigsten berichteten gastrointestinalen Nebenwirkungen umfassten Obstipation, Diarrhoe, Übelkeit und Erbrechen. Diese Nebenwirkungen wurden symptomatisch mit Antiemetika gegen Übelkeit und Erbrechen, Antidiarrhoika gegen Diarrhoe sowie Laxantien und/oder Stuhlweichmachern gegen Obstipation behandelt.
Renale Nebenwirkungen
Nierenfunktionsstörungen, die von erhöhtem Serumkreatinin und Hämaturie bis zur renalen tubulären Azidose reichten, sowie Nierenversagen und Todesfälle wurden bei Patienten unter Behandlung mit Azacitidin berichtet (siehe Abschnitt 4.4).
Hepatische Nebenwirkungen
Bei Patienten mit hoher Tumorlast infolge einer Metastasierung wurde über Leberversagen, fortschreitendes hepatisches Koma und Tod unter Behandlung mit Azacitidin berichtet (siehe Abschnitt 4.4).
Kardiale Ereignisse
Daten aus einer klinischen Studie, in welcher Patienten mit bekannter kardiovaskulärer oder pulmonaler Erkrankung aufgenommen werden konnten, zeigten bei Patienten mit neu diagnostizierter AML unter Behandlung mit Azacitidin ein erhöhtes Auftreten kardialer Ereignisse (siehe Abschnitt 4.4).
Ältere Patienten
Bei Patienten ≥ 85 Jahre liegen begrenzte Daten zur Sicherheit von Azacitidin vor (14 [5,9 %] Patienten ≥ 85 Jahre in der Studie AZA-AML-001).
Kinder und Jugendliche
In der Studie AZA-JMML-001 wurden 28 Kinder und Jugendliche im Alter ab 1 Monat und bis unter 18 Jahren wegen MDS (n = 10) oder juveniler myelomonozytärer Leukämie (JMML) (n = 18) mit Azacitidin behandelt (siehe Abschnitt 5.1).
Bei allen 28 Patienten trat mindestens 1 unerwünschtes Ereignis auf und bei 17 (60,7%) Patienten trat mindestens 1 behandlungsbedingtes Ereignis auf. Die am häufigsten gemeldeten unerwünschten Ereignisse in der Gesamtpopulation der Kinder und Jugendlichen waren Fieber, hämatologische Ereignisse wie Anämie, Thrombozytopenie und febrile Neutropenie sowie gastrointestinale Ereignisse wie Obstipation und Erbrechen.
Bei drei (3) Patienten trat ein behandlungsbedingtes Ereignis auf, das zum Behandlungsabbruch führte (Fieber, Krankheitsprogression und Abdominalschmerz).
In der Studie AZA-AML-004 wurden sieben Kinder und Jugendliche (im Alter von zwei bis zwölf Jahren) wegen AML bei molekularem Rezidiv nach der ersten vollständigen Remission [CR1] mit Azacitidin behandelt (siehe Abschnitt 5.1).
Bei allen sieben Patienten trat mindestens ein behandlungsbedingtes unerwünschtes Ereignis auf. Die am häufigsten gemeldeten unerwünschten Ereignisse waren Neutropenie, Übelkeit, Leukopenie, Thrombozytopenie, Diarrhoe und erhöhte Alaninaminotransferase (ALT). Bei zwei Patienten trat ein behandlungsbedingtes Ereignis auf, das zu einer Dosisunterbrechung führte (febrile Neutropenie, Neutropenie).
Im Verlauf der klinischen Studie wurden bei der beschränkten Anzahl von Kindern und Jugendlichen, die mit Azacitidin behandelt wurden, keine neuen Sicherheitssignale entdeckt. Das Sicherheitsprofil insgesamt entsprach dem der erwachsenen Patienten.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem
Bundesinstitut für Arzneimittel und Medizinprodukte
Abt. Pharmakovigilanz
Kurt-Georg-Kiesinger-Allee 3
D-53175 Bonn
Website: www.bfarm.de
anzuzeigen.
4.9 Überdosierung
Während der klinischen Studien wurde ein Fall einer Überdosierung mit Azacitidin berichtet. Nach intravenöser Gabe einer Einzeldosis von etwa 290 mg/m2 Körperoberfläche, was annähernd dem 4-fachen der empfohlenen Anfangsdosis entspricht, kam es bei einem Patienten zu Diarrhoe, Übelkeit und Erbrechen.
Im Fall einer Überdosierung sollte der Patient mittels geeigneter Blutbilder überwacht werden und eine entsprechende unterstützende Behandlung erhalten. Es gibt kein spezifisches Antidot für eine Überdosierung von Azacitidin.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, Pyrimidin-Analoga
ATC-Code: L01BC07
Wirkmechanismus
Man nimmt an, dass die antineoplastischen Wirkungen von Azacitidin auf multiplen Mechanismen beruhen, einschließlich einer Zytotoxizität gegen abnorme hämatopoetische Zellen im Knochenmark sowie einer Hypomethylierung der DNA. Die zytotoxischen Wirkungen von Azacitidin könnten auf mehrere Mechanismen, einschließlich der Hemmung der DNA-, RNA- und Proteinsynthese, dem Einbau in RNA und DNA sowie der Aktivierung von DNA-Damage-Pathways, zurückzuführen sein. Nichtproliferierende Zellen sind gegenüber Azacitidin relativ unempfindlich. Der Einbau von Azacitidin in die DNA führt zur Inaktivierung von DNA-Methyltransferasen und damit zu einer Hypomethylierung der DNA. Die DNA-Hypomethylierung von irrtümlich methylierten Genen, die an der normalen Regulation des Zellzyklus, der Zelldifferenzierung und den Apoptose-Pathways beteiligt sind, könnte in Krebszellen zur Reexpression der Gene und zur Wiederherstellung krebsunterdrückender Funktionen führen. Die relative Bedeutung dieser DNA-Hypomethylierung versus Zytotoxizität oder sonstiger Wirkungen von Azacitidin für die klinischen Ergebnisse wurde nicht ermittelt.
Klinische Wirksamkeit und Sicherheit
Erwachsene Patienten (MDS, CMML und AML [20-30 % Knochenmarkblasten])
Die Wirksamkeit und Sicherheit von Azacitidin wurden in einer internationalen, multizentrischen, kontrollierten, offenen, randomisierten Parallelgruppen-Vergleichsstudie der Phase 3 (AZA PH GL 2003 CL 001) an erwachsenen Patienten mit folgenden Erkrankungen untersucht: MDS mit intermediärem Risiko 2 oder hohem Risiko nach dem International Prognostic Scoring System (IPSS), refraktäre Anämie mit Blastenexzess (refractory anaemia with excess of blasts; RAEB), refraktäre Anämie mit Blastenexzess in Transformation (refractory anaemia with excess of blasts in transformation; RAEB-T) und modifizierte chronische myelomonozytäre Leukämie (mCMML), gemäß der French-American-British-Klassifikation (FAB). Gemäß der aktuellen WHO-Klassifikation werden RAEB-T-Patienten (21-30 % Blasten) heute als Patienten mit AML eingestuft. Azacitidin plus optimale unterstützende Maßnahmen (best supportive care; BSC) (n = 179) wurden mit konventionellen Therapien (conventional care regimens; CCR) verglichen. CCR bestand aus BSC alleine (n = 105), niedrig dosiertem Cytarabin plus BSC (n = 49) oder einer Standard-Induktions-Chemotherapie plus BSC (n = 25). Die Patienten wurden vor der Randomisierung durch ihren Arzt für eine der 3 CCR vorselektiert. Patienten, die nicht in den Azacitidin-Arm randomisiert wurden, erhielten diese vorselektierte Therapie. Eines der Einschlusskriterien war ein ECOG-(Eastern Cooperative Oncology Group)-Performance-Status von 0-2. Patienten mit sekundärer MDS waren von der Studie ausgeschlossen. Der primäre Endpunkt der Studie war das Gesamtüberleben. Azacitidin wurde subkutan in einer Dosierung von 75 mg/m2 täglich für 7 Tage, gefolgt von einer Behandlungspause von 21 Tagen (28-tägiger Behandlungszyklus), über eine mediane Anzahl von 9 Zyklen (Spannbreite = 1-39) bzw. im Durchschnitt 10,2 Zyklen angewendet. Das mediane Alter der Intent-to-treat-(ITT-) Population betrug 69 Jahre (Spannbreite 38 bis 88 Jahre).
In der ITT-Analyse mit insgesamt 358 Patienten (179 Azacitidin und 179 CCR) führte die Behandlung mit Azacitidin zu einem medianen Überleben von 24,46 Monaten gegenüber 15,02 Monaten bei der Behandlung mit CCR. Dies entspricht einem Unterschied von 9,4 Monaten, ermittelt mit einem stratifizierten log-rank-Test, p-Wert = 0,0001. Die entsprechende Hazard Ratio betrug 0,58 (95 %-Konfidenzintervall [KI]: 0,43; 0,77). Die Zwei-Jahres-Überlebensraten betrugen 50,8 % unter Azacitidin gegenüber 26,2 % unter CCR (p < 0,0001).
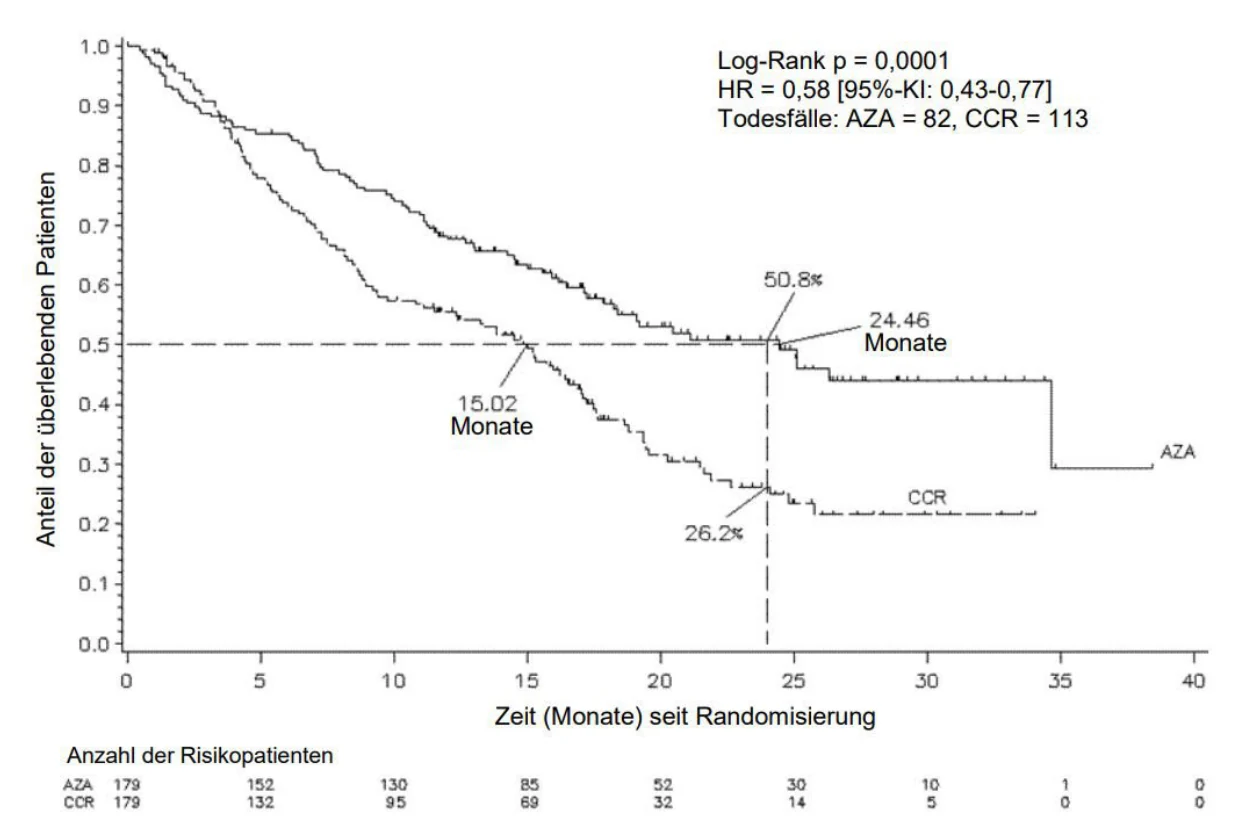
LEGENDE: AZA = Azacitidin; CCR = konventionelle Behandlungsregime (conventional care regimens); KI = Konfidenzintervall; HR = Hazard Ratio
Der durch Azacitidin erzielte Überlebensvorteil war unabhängig von der im Kontrollarm verwendeten CCR-Alternative (BSC allein, niedrig dosiertes Cytarabin plus BSC oder Standard-Induktions-Chemotherapie plus BSC).
In einer Analyse der zytogenetischen Subgruppen nach IPSS ergaben sich in allen Gruppen (günstige, intermediäre und schlechte Zytogenetik, einschließlich Monosomie 7) vergleichbare Befunde im Hinblick auf das mediane Gesamtüberleben.
Analysen der Alterssubgruppen zeigten für alle Gruppen (< 65 Jahre, ≥ 65 Jahre und ≥ 75 Jahre) einen Anstieg des medianen Gesamtüberlebens.
Die mediane Zeit bis zum Tod oder bis zur Transformation in eine AML betrug bei der Behandlung mit Azacitidin 13,0 Monate gegenüber 7,6 Monaten bei den CCR-Patienten; eine Verbesserung um 5,4 Monate, ermittelt mit einem stratifizierten log-rank-Test p-Wert = 0,0025.
Die Behandlung mit Azacitidin führte darüber hinaus zu einem Rückgang von Zytopenien und deren zugehörigen Symptomen. Die Behandlung mit Azacitidin verringerte die Notwendigkeit von Erythrozyten- und Thrombozytentransfusionen. Von den Patienten in der Azacitidin-Gruppe, die zu Beginn der Studie von Erythrozytentransfusionen abhängig waren, wurden 45,0 % im Verlauf der Behandlungsphase transfusionsunabhängig gegenüber 11,4 % der Patienten in den zusammengefassten CCR-Gruppen (ein statistisch signifikanter Unterschied [p < 0,0001] von 33,6 % [95 %-KI: 22,4; 44,6]). Bei den Patienten, die von Erythrozytentransfusionen unabhängig wurden, betrug die mediane Dauer der Transfusionsunabhängigkeit 13 Monate in der Azacitidin-Gruppe.
Das Ansprechen wurde vom Prüfarzt oder von einem unabhängigen Untersuchungsausschuss (Independent Review Committee, IRC) beurteilt. Die vom Prüfarzt bestimmte Gesamtansprechrate (komplette und partielle Remission) lag bei 29 % in der Azacitidin-Gruppe und bei 12 % in der gesamten CCR-Gruppe (p = 0,0001). Das vom IRC in der Studie AZA PH GL 2003 CL 001 bestimmte Gesamtansprechen (komplette und partielle Remission) betrug 7 % (12/179) in der Azacitidin-Gruppe im Vergleich zu 1 % (2/179) in der gesamten CCR-Gruppe (p = 0,0113). Diese Unterschiede in den Beurteilungen durch den IRC und den Prüfarzt ergeben sich aus den Kriterien der International Working Group (IWG), nach denen eine Verbesserung der Zellzahlen im peripheren Blut und deren Aufrechterhaltung über einen Zeitraum von mindestens 56 Tagen erforderlich ist. Auch bei den Patienten, die nach der Behandlung mit Azacitidin keine komplette/partielle Remission erreicht hatten, ließ sich ein Überlebensvorteil nachweisen. Eine (bedeutende oder geringe) hämatologische Verbesserung wurde nach dem Urteil des IRC bei 49 % der mit Azacitidin behandelten Patienten im Vergleich zu 29 % der gesamten CCR-Patientengruppe erreicht (p < 0,0001).
Von den Patienten, die zu Studienbeginn eine oder mehrere zytogenetische Anomalien aufwiesen, war der Prozentanteil mit einem bedeutenden zytogenetischen Ansprechen zwischen der Azacitidin-Gruppe und den zusammengefassten CCR-Gruppen vergleichbar. Ein geringes zytogenetisches Ansprechen war in der Azacitidin-Gruppe (34 %) statistisch signifikant häufiger im Vergleich zur kombinierten CCR-Gruppe (10 %) (p = 0,0015).
Erwachsene Patienten ab 65 Jahren mit AML mit > 30 % Knochenmarkblasten
Die im Folgenden dargestellten Ergebnisse basieren auf dem IIT-Kollektiv der Studie AZA-AML-001 (zugelassenes Anwendungsgebiet siehe Abschnitt 4.1).
Die Wirksamkeit und Sicherheit von Azacitidin wurden in einer internationalen, multizentrischen, kontrollierten, offenen Parallelgruppenstudie der Phase 3 an Patienten ab 65 Jahren mit neu diagnostizierter de-novo-AML oder sekundärer AML mit > 30 % Knochenmarkblasten gemäß WHO-Klassifikation untersucht, die für eine HSZT nicht geeignet waren. Azacitidin plus BSC (n=241) wurde mit CCR verglichen. CCR bestand aus BSC alleine (n=45), niedrig dosiertem Cytarabin plus BSC (n=158) oder einer intensiven Standard-Chemotherapie mit Cytarabin und einem Anthracyclin plus BSC (n=44). Die Patienten wurden vor der Randomisierung durch ihren Arzt für eines der drei CCR vorselektiert. Patienten, die nicht in den Azacitidin-Arm randomisiert wurden, erhielten das vorselektierte Regime. Zu den Einschlusskriterien gehörten ein ECOG-Performance-Status von 0-2 sowie das Vorliegen zytogenetischer Anomalien mit intermediärem oder hohem Risiko. Der primäre Endpunkt der Studie war das Gesamtüberleben.
Azacitidin wurde subkutan (SC) in einer Dosierung von 75 mg/m2 täglich für 7 Tage, gefolgt von einer Behandlungspause von 21 Tagen (28-tägiger Behandlungszyklus), über eine mediane Anzahl von 6 Zyklen (Spannbreite: 1-28) angewendet. Patienten, die BSC alleine erhielten, wurden über eine mediane Anzahl von 3 Zyklen (Spannbreite: 1-20), Patienten mit niedrig dosiertem Cytarabin über eine mediane Anzahl von 4 Zyklen (Spannbreite: 1-25) und Patienten mit intensiver Standard-Chemotherapie über eine mediane Anzahl von 2 Zyklen (Spannbreite: 1-3, Induktionszyklus plus 1 oder 2 Konsolidierungszyklen) behandelt.
Die Azacitidin- und CCR-Gruppen waren hinsichtlich individueller Parameter bei Behandlungsbeginn vergleichbar. Das mediane Alter der Studienteilnehmer betrug 75,0 Jahre (Spannbreite: 64-91 Jahre), 75,2 % waren Kaukasier und 59,0 % waren Männer. Bei Behandlungsbeginn wurden gemäß der WHO-Klassifikation 60,7 % der Fälle als AML ohne anderweitige Klassifikation, 32,4 % als AML mit myelodysplasie-assoziierte Veränderungen, 4,1 % als Therapie-assoziierte myeloische Neoplasien und 2,9 % als AML mit wiederkehrenden genetischen Anomalien klassifiziert.
In der ITT-Analyse mit insgesamt 488 Patienten (241 Azacitidin und 247 CCR) führte die Behandlung mit Azacitidin zu einem medianen Überleben von 10,4 Monaten gegenüber 6,5 Monaten unter der Behandlung mit CCR. Dies entspricht einem Unterschied von 3,8 Monaten, mit einem mittels stratifizierten Log-Rank-Tests ermittelten p-Wert von 0,1009 (zweiseitig). Die Hazard Ratio für den Behandlungseffekt betrug 0,85 (95 %-KI = 0,69; 1,03). Die Ein-Jahres-Überlebensraten betrugen 46,5 % unter Azacitidin gegenüber 34,3 % unter CCR.
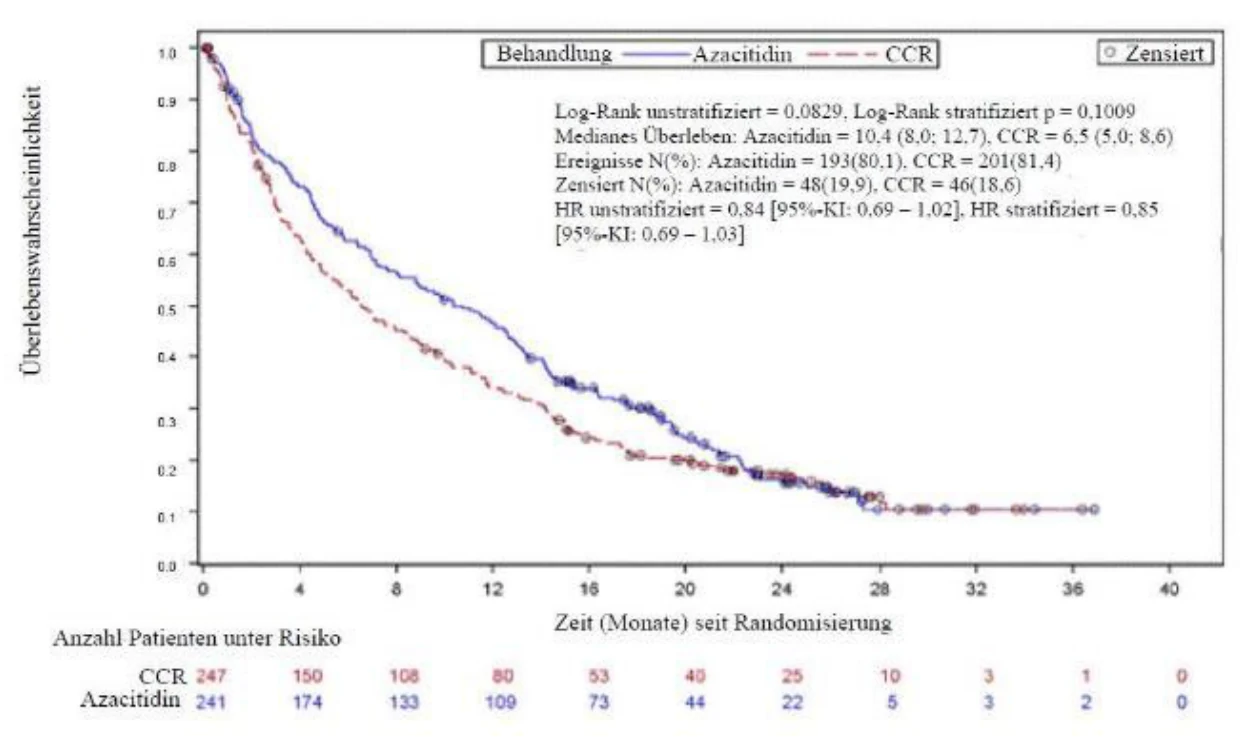
Im Cox-PH-Modell, das nach vorab festgelegten prognostischen Faktoren bei Behandlungsbeginn adjustiert wurde, wurde für Azacitidin versus CCR eine HR von 0,80 ermittelt (95 %-KI = 0,66; 0,99; p = 0,0355).
Obwohl die Studie zwar hinsichtlich der Trennschärfe (Power) nicht ausgelegt war einen statistisch signifikanten Unterschied zwischen der Azacitidin-Behandlungsgruppe und der vorselektierten CCR-Behandlungsgruppe nachzuweisen, war das Überleben unter Azacitidin dennoch länger als in den CCR-Behandlungsarmen BSC allein und niedrig dosiertes Cytarabin plus BSC und war mit dem Therapieergebnis unter der intensiven Standard-Chemotherapie plus BSC vergleichbar.
In allen vorab festgelegten Subgruppen [Alter (< 75 Jahre und ≥ 75 Jahre), Geschlecht, Ethnie, ECOG-Performance-Status (0 oder 1 und 2), zytogenetisches Risiko bei Behandlungsbeginn (intermediär und hoch), geographische Region, WHO-Klassifikation der AML (einschließlich AML mit myelodysplasieähnlichen Veränderungen), Leukozytenzahl bei Behandlungsbeginn (≤ 5 x 10⁹/l und >5 x 10⁹/l), Knochenmarkblasten bei Behandlungsbeginn (≤ 50 % und > 50 %) und MDS in der Vorgeschichte] ergab sich beim OS ein Trend zugunsten Azacitidin. In einigen vorab festgelegten Subgruppen erreichte die HR beim OS statistische Signifikanz, einschließlich bei Patienten mit hohem zytogenetischem Risiko, Patienten mit AML mit myelodysplasie-assoziierten Veränderungen, Patienten < 75 Jahren, Frauen und Patienten mit weißer Hautfarbe.
Hämatologisches und zytogenetisches Ansprechen wurden vom Prüfarzt und vom IRC ähnlich beurteilt. Die vom IRC bestimmte Gesamtansprechrate (komplette Remission [CR] + komplette Remission mit unvollständiger Erholung des Blutbildes [complete remission with incomplete blood count recovery; CRi]) lag bei 27,8 % in der Azacitidin-Gruppe und bei 25,1 % in der gesamten CCR-Gruppe (p = 0,5384). Bei Patienten, die CR oder CRi erreichten, lag die mediane Remissionsdauer unter Azacitidin bei 10,4 Monaten (95 %-KI = 7,2; 15.2) und unter CCR bei 12,3 Monaten (95 %-KI = 9,0; 17,0). Ein Überlebensvorteil wurde für Azacitidin im Vergleich zu CCR auch bei Patienten belegt, die keine komplette Remission erreicht hatten.
Die Behandlung mit Azacitidin bewirkte eine Verbesserung der Zellzahlen im peripheren Blut und führte zu einem verminderten Bedarf an Erythrozyten- und Thrombozytentransfusionen. Ein Patient galt bei Behandlungsbeginn als Erythrozyten- oder Thrombozyten-transfusionsabhängig, wenn er in den 56 Tagen (8 Wochen) vor oder am Tag der Randomisierung mindestens eine Erythrozyten- bzw. Thrombozytentransfusion erhalten hatte. Ein Patient galt während der Behandlungsphase als Erythrozyten- bzw. Thrombozyten-transfusionsunabhängig, wenn er während eines Zeitraums von 56 aufeinanderfolgenden Tagen während des Berichtszeitraums keine Erythrozyten- bzw. Thrombozytentransfusionen erhalten hat.
Von den Patienten in der Azacitidin-Gruppe, die bei Behandlungsbeginn Erythrozyten-transfusionsabhängig waren, wurden 38,5 % (95 %-KI = 31,1; 46,2) während der Behandlungsphase Erythrozyten-transfusionsunabhängig, im Vergleich zu 27,6 % (95 %-KI = 20,9; 35,1) der Patienten in der gesamten CCR-Gruppe. Bei den Patienten, die bei Behandlungsbeginn Erythrozyten-transfusionsabhängig waren und unter der Behandlung transfusionsunabhängig wurden, lag die mediane Dauer der Erythrozyten-Transfusionsunabhängigkeit in der Azacitidin-Gruppe bei 13,9 Monaten und wurde in der CCR-Gruppe nicht erreicht.
Von den Patienten in der Azacitidin-Gruppe, die bei Behandlungsbeginn Thrombozyten-transfusionsabhängig waren, wurden 40,6 % (95 %-KI = 30,9; 50,8) während der Behandlungsphase Thrombozyten-transfusionsunabhängig, im Vergleich zu 29,3 % (95 %-KI = 19,7; 40,4) der Patienten in der gesamten CCR-Gruppe. Bei den Patienten, die bei Behandlungsbeginn Thrombozyten-transfusionsabhängig waren und unter der Behandlung transfusionsunabhängig wurden, lag die mediane Dauer der Thrombozyten-Transfusionsunabhängigkeit in der Azacitidin-Gruppe bei 10,8 Monaten und in der CCR-Gruppe bei 19,2 Monaten.
Die gesundheitsbezogene Lebensqualität (Health-Related Quality of Life; HRQoL) wurde mithilfe des Fragebogens European Organization for Research and Treatment of Cancer Core Quality of Life Questionnaire (EORTC QLQ-C30) erhoben. Die HRQoL-Daten konnten für eine Teilgruppe der gesamten Studienpopulation ausgewertet werden. Obwohl die Auswertung limitierte Aussagekraft besitzt, lassen die vorliegenden Daten darauf schließen, dass es bei den Patienten unter der Behandlung mit Azacitidin zu keiner bedeutsamen Verschlechterung der Lebensqualität kommt.
Kinder und Jugendliche
Die Studie AZA-JMML-001 war eine internationale, multizentrische, offene Phase-2-Studie zur Beurteilung der Pharmakokinetik, Pharmakodynamik, Sicherheit und Aktivität von Azacitidin vor einer HSZT bei Kindern und Jugendlichen mit neu diagnostiziertem fortgeschrittenem MDS oder JMML. Das primäre Ziel der klinischen Studie war die Beurteilung der Wirkung von Azacitidin auf die Ansprechrate an Tag 28 von Zyklus 3.
Die Patienten (MDS, n = 10, JMML, n = 18, Alter 3 Monate bis 15 Jahre; 71 % männlich) wurden mit Azacitidin 75 mg/m² intravenös täglich an Tag 1 bis 7 eines 28-tägigen Zyklus über mindestens 3 Zyklen und höchstens 6 Zyklen behandelt.
Die Aufnahme in den MDS-Studienarm wurde nach 10 MDS-Patienten wegen mangelnder Wirksamkeit abgebrochen: Bei diesen 10 Patienten wurde kein bestätigtes Ansprechen erfasst.
In den JMML-Studienarm wurden 18 Patienten mit somatischen Mutationen (13 im PTPN11-Gen, 3 im NRAS-Gen und 1 im KRAS-Gen sowie 1 Patient mit klinischer Diagnose einer Neurofibromatose vom Typ 1 [NF-1]) aufgenommen. 16 Patienten absolvierten 3 Therapiezyklen und 5 von ihnen absolvierten 6 Zyklen. Insgesamt zeigten 11 JMML-Patienten ein klinisches Ansprechen an Tag 28 von Zyklus 3 und bei 9 (50 %) von diesen 11 Patienten wurde das klinische Ansprechen bestätigt (3 Patienten mit cCR und 6 Patienten mit cPR). In der Kohorte der mit Azacitidin behandelten JMML-17 Patienten zeigten 7 (43,8 %) Patienten ein anhaltendes Thrombozytenansprechen (Anzahl ≥ 100 × 109/l) und 7 (43,8 %) Patienten benötigten bei der HSZT eine Transfusion. Bei 17 von 18 Patienten wurde eine HSZT durchgeführt.
Aufgrund des Studienaufbaus (kleine Patientenanzahl und mehrere Störfaktoren) lässt diese klinische Studie keinen Schluss darüber zu, ob Azacitidin vor einer HSZT das Überlebens-Outcome bei JMML-Patienten verbessert.
Die Studie AZA-AML-004 war eine multizentrische, offene Phase-2-Studie zur Beurteilung der Sicherheit, Pharmakodynamik und Wirksamkeit von Azacitidin bei Kindern und Jugendlichen mit AML bei molekularem Rezidiv nach CR1 im Vergleich zu einer nicht erfolgten Krebsbehandlung.
Sieben Patienten (Altersmedian 6,7 Jahre [Bereich: 2 bis 12 Jahre]; 71,4% männlich) wurden an den Tagen 1 bis 7 jedes 28-tägigen Zyklus für maximal drei Zyklen mit intravenösem Azacitidin 100 mg/m2 täglich behandelt.
Bei fünf Patienten wurde an Tag 84 eine minimale Resterkrankung (minimal residual disease, MRD) festgestellt, wobei vier Patienten entweder eine molekulare Stabilisierung (n = 3) oder eine molekulare Verbesserung (n = 1) aufwiesen und ein Patient ein klinisches Rezidiv zeigte. Bei sechs der sieben Patienten (90% [95% KI = 0,4, 1,0]), die mit Azacitidin behandelt wurden, wurde eine hämatopoetische Stammzelltransplantation (HSZT) durchgeführt.
Aufgrund der kleinen Stichprobengröße kann die Wirksamkeit von Azacitidin bei Kindern und Jugendlichen mit AML nicht bestimmt werden.
Sicherheitsdaten siehe Abschnitt 4.8.
5.2 Pharmakokinetische Eigenschaften
Resorption
Nach subkutaner Anwendung einer Einzeldosis von 75 mg/m2 wurde Azacitidin rasch resorbiert; 0,5 h nach Gabe (erste Probenahme) wurden im Plasma Spitzenkonzentrationen von 750 ± 403 ng/ml gemessen. Die absolute Bioverfügbarkeit von Azacitidin nach subkutaner gegenüber intravenöser Anwendung (Einzeldosis von 75 mg/m2) betrug auf Grundlage der Fläche unter der Kurve (AUC) etwa 89 %.
Die Fläche unter der Kurve und die maximale Plasmakonzentration (Cmax) waren nach subkutaner Anwendung von Azacitidin im Dosisbereich von 25 bis 100 mg/m2 etwa proportional.
Verteilung
Das mittlere Verteilungsvolumen betrug nach intravenöser Verabreichung 76 ± 26 l, die systemische Clearance lag bei 147 ± 47 l/h.
Biotransformation
Auf Grundlage von in-vitro-Daten scheint die Metabolisierung von Azacitidin nicht durch Cytochrom-P450-Isoenzyme (CYP), UDP-Glucuronosyltransferasen (UGT), Sulfotransferasen (SULT) und Glutathiontransferasen (GST) vermittelt zu werden.
Azacitidin unterliegt einer spontanen Hydrolyse und einer durch Cytidindeaminase vermittelten Deaminierung. In humanen Leber-S9-Fraktionen erwies sich die Bildung der Metaboliten als NADPH-unabhängig, was darauf schließen lässt, dass der Azacitidin-Metabolismus nicht durch Cytochrom-P450-Isoenzyme vermittelt wird. Eine In-vitro-Studie mit Azacitidin in kultivierten humanen Hepatozyten deutet darauf hin, dass Azacitidin in Konzentrationen von 1,0 μM bis 100 μM (d. h. dem bis zu etwa 30-fachen der klinisch erreichbaren Konzentration) keine Induktion von CYP 1A2, 2C19, 3A4 oder 3A5 bewirkt. In Studien, die die Inhibition einer Reihe von P450-Isoenzymen (CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 und 3A4) untersuchten, haben bis zu 100 μM Azacitidin keine Inhibition verursacht. Daher ist eine CYP-Enzym-Induktion oder -Inhibition durch Azacitidin in klinisch erreichbaren Plasmakonzentrationen unwahrscheinlich.
Elimination
Azacitidin wird nach subkutaner Verabreichung mit einer mittleren Eliminationshalbwertszeit (t½) von 41 ± 8 Minuten rasch aus dem Plasma eliminiert. Nach subkutaner Verabreichung von 75 mg/m2 Azacitidin einmal täglich über 7 Tage tritt keine Akkumulation auf. Der primäre Eliminationsweg von Azacitidin und/oder dessen Metaboliten ist die Ausscheidung über den Harn. Nach intravenöser und subkutaner Verabreichung von 14C-markiertem Azacitidin wurden 85 bzw. 50 % der gegebenen Radioaktivität im Urin und < 1 % in den Fäzes wiedergefunden.
Spezielle Populationen
Auswirkungen einer Leberfunktionsstörung (siehe Abschnitt 4.2), des Geschlechts, des Alters oder der ethnischen Herkunft auf die Pharmakokinetik von Azacitidin wurden nicht speziell untersucht.
Kinder und Jugendliche
In der Studie AZA-JMML-001 wurde an Tag 7 von Zyklus 1 eine pharmakokinetische Analyse bei 10 Kindern und Jugendlichen mit MDS und bei 18 Kindern und Jugendlichen mit JMML durchgeführt (siehe Abschnitt 5.1). Der Altersmedian (Bereich) betrug bei den MDS-Patienten 13,3 (1,9-15) Jahre und bei den JMML-Patienten 2,1 (0,2-6,9) Jahre.
Nach intravenöser Verabreichung einer Dosis von 75 mg/m2 erreichte Azacitidin sowohl in der MDS- als auch in der JMML-Population innerhalb von 0,083 Stunden schnell die Cmax. Bei MDS- bzw. JMML-Patienten lag das geometrische Mittel der Cmax bei 1797,5 bzw. 1066,3 ng/ml und das geometrische Mittel der AUC0-∞ bei 606,9 bzw. 240,2 ng h/ml. Das geometrische mittlere Verteilungsvolumen bei MDS- bzw. JMML-Patienten betrug 103,9 bzw. 61,1 Liter. Die Gesamtplasmaexposition von Azacitidin erschien bei MDS-Patienten höher, jedoch wurde sowohl für die AUC als auch für die Cmax eine mittlere bis hohe Schwankung zwischen den Patienten beobachtet.
Die geometrische mittlere t½ lag bei 0,4 bzw. 0,3 Stunden, und die geometrische mittlere Clearance betrug 166,4 bzw. 148,3 l/h bei MDS- bzw. JMML-Patienten.
Die pharmakokinetischen Daten aus der Studie AZA-JMML-001 wurden gepoolt und mit den pharmakokinetischen Daten von 6 erwachsenen Teilnehmern mit MDS verglichen, denen in der Studie AZA-2002-BA-002 75 mg/m2 Azacitidin intravenös verabreicht worden war. Der Mittelwert für Cmax und AUC0-t von Azacitidin war bei erwachsenen und pädiatrischen Patienten nach der intravenösen Verabreichung ähnlich (2750 ng/ml bzw. 2841 ng/ml und 1025 ng∙h/ml bzw. 882,1 ng∙h/ml).
In der Studie AZA-AML-004 erfolgte bei sechs der sieben Kinder und Jugendlichen, die mindestens eine messbare pharmakokinetische Konzentration nach der Verabreichung aufwiesen, eine pharmakokinetische Analyse (siehe Abschnitt 5.1). Der Altersmedian (Bereich) der AML-Patienten lag bei 6,7 (2-12) Jahren.
Nach Mehrfachgabe von 100 mg/m2 betrug das geometrische Mittel für Cmax und AUC0-tau in Zyklus 1 Tag 7 1.557 ng/ml bzw. 899,6 ng h/ml, wobei eine höhere Intersubjektvariabilität (CV% von 201,6% bzw. 87,8%) beobachtet wurde. Azacitidin erreichte innerhalb einer mittleren Zeit von 0,090 Stunden nach der intravenösen Verabreichung schnell die Cmax, und die Konzentration nahm innerhalb einer geometrischen mittleren t1/2 von 0,380 Stunden ab. Das geometrische Mittel für Clearance bzw. Verteilungsvolumen betrug 127,2 l/h bzw. 70,2 l.
Die bei Kindern mit AML bei molekularem Rezidiv nach CR1 beobachtete pharmakokinetische (Azacitidin-)Exposition war mit der aus gepoolten Daten ermittelten Exposition bei zehn Kindern mit MDS und 18 Kindern mit JMML sowie auch mit der Azacitidin-Exposition bei Erwachsenen mit MDS vergleichbar.
Nierenfunktionsstörung
Eine Nierenfunktionsstörung hat keine wesentliche Auswirkung auf die pharmakokinetische Exposition von Azacitidin nach subkutanen Einzel- und Mehrfachgaben. Nach subkutaner Anwendung einer Einzeldosis von 75 mg/m2 waren die mittleren Expositionswerte (AUC und Cmax) bei Personen mit leichter, mäßiger oder schwerer Nierenfunktionsstörung gegenüber Personen mit normaler Nierenfunktion um 11-21 %, 15-27 % bzw. 41-66 % erhöht. Die Exposition lag jedoch im gleichen allgemeinen Bereich wie die von Personen mit normaler Nierenfunktion. Azacitidin kann Patienten mit Nierenfunktionsstörung ohne initiale Dosisanpassung verabreicht werden, vorausgesetzt dass diese Patienten auf Toxizität überwacht werden, da Azacitidin und/oder dessen Metaboliten primär über die Nieren ausgeschieden werden.
Pharmakogenomik
Die Auswirkung bekannter Polymorphismen der Cytidin-Deaminase auf den Metabolismus von Azacitidin wurde nicht speziell untersucht.
5.3 Präklinische Daten zur Sicherheit
In Bakterien- und Säugetierzellsystemen induziert Azacitidin in vitro sowohl Genmutationen als auch chromosomale Aberrationen. Die potenzielle Kanzerogenität von Azacitidin wurde an Mäusen und Ratten untersucht. Eine dreimal wöchentlich über einen Zeitraum von 52 Wochen intraperitoneale Anwendung von Azacitidin führte bei weiblichen Mäusen zur Entstehung von Tumoren des hämatopoetischen Systems. Bei Mäusen, die über einen Zeitraum von 50 Wochen Azacitidin intraperitoneal erhielten, wurde eine erhöhte Häufigkeit von Tumoren des lymphoretikulären Systems, der Lunge, der Milchdrüsen und der Haut beobachtet. Eine Kanzerogenitätsstudie an Ratten ergab eine erhöhte Häufigkeit von Hodentumoren.
Frühe Embryotoxizitätsstudien an Mäusen zeigten nach einmaliger intraperitonealer Injektion von Azacitidin während der Organogenese eine intrauterine embryonale Absterberate (erhöhte Resorption) von 44 %. Bei Mäusen, die vor oder zum Zeitpunkt der Schließung des harten Gaumens Azacitidin erhielten, wurden Hirnentwicklungsstörungen festgestellt. Bei Ratten führte die Verabreichung von Azacitidin in der Präimplantationsphase zu keinen unerwünschten Arzneimittelwirkungen, aber eine Verabreichung während der Organogenese war eindeutig embryotoxisch. Die fetalen Anomalien während der Organogenese bei Ratten umfassten: Missbildungen des ZNS (Exenzephalie/Enzephalozele), der Gliedmaßen (Mikromelie, Klumpfuß, Syndaktylie, Oligodaktylie) und andere (Mikrophthalmie, Mikrognathie, Gastroschisis, Ödem und Rippenmissbildungen).
Die Verabreichung von Azacitidin an männliche Mäuse vor der Paarung mit unbehandelten weiblichen Mäusen führte während der anschließenden embryonalen und postnatalen Entwicklung zu verminderter Fruchtbarkeit und zu Nachkommensverlusten. Die Behandlung männlicher Ratten bewirkte einen Gewichtsverlust des Hodens und Nebenhodens, eine Reduktion der Spermienzahl und der Trächtigkeitsraten sowie einen Anstieg der embryonalen Missbildungen und der Embryonenverluste bei den begatteten Weibchen (siehe Abschnitt 4.6).
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Mannitol (Ph.Eur.)
6.2 Inkompatibilitäten
Das Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
2 Jahre
Nach Rekonstitution:
Bei Rekonstitution von Azacitidin HEXAL mit nicht gekühltem Wasser für Injektionszwecke wurde die chemische und physikalische Stabilität des rekonstituierten Arzneimittels für 60 Minuten bei 25 °C und für 24 Stunden bei 2 °C bis 8 °C, in der Durchstechflasche und in der Spritze aufbewahrt, nachgewiesen.
Die Haltbarkeit des rekonstituierten Arzneimittels kann durch Rekonstitution mit gekühltem (2 °C bis 8 °C) Wasser für Injektionszwecke verlängert werden. Bei Rekonstitution von Azacitidin HEXAL mit gekühltem (2 °C bis 8 °C) Wasser für Injektionszwecke wurde die chemische und physikalische Stabilität des rekonstituierten Arzneimittels bei 2 °C – 8 °C für 36 Stunden bei Aufbewahrung in der Durchstechflasche und für 30 Stunden bei Aufbewahrung in der Spritze nachgewiesen.
Aus mikrobiologischer Sicht sollte das rekonstituierte Produkt sofort verwendet werden. Für den Fall, dass dieses nicht sofort verwendet wird, liegen die Lagerzeiten und -bedingungen vor der Verwendung in der Verantwortung des Anwenders und dürfen bei 2 °C bis 8 °C 24 Stunden nicht überschreiten.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Ungeöffnete Durchstechflaschen
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
Rekonstituierte Suspension
Aufbewahrungsbedingungen nach Rekonstitution des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Durchstechflasche aus farblosem Glas Typ I mit Bromobutyl-Stopfen und einem Aluminiumsiegel mit Kunststoffdeckel, enthält 100 mg Azacitidin. Die Durchstechflasche ist in einem Umkarton verpackt.
Packungsgröße: 1 Durchstechflasche
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Empfehlungen für die sichere Handhabung
Azacitidin HEXAL ist ein zytotoxisches Arzneimittel. Deshalb ist, wie bei anderen potenziell toxischen Substanzen, bei der Handhabung und Zubereitung von Azacitidin-Suspensionen Vorsicht geboten. Geeignete Verfahren für die Handhabung und Entsorgung von antineoplastischen Arzneimitteln sind anzuwenden.
Wenn rekonstituiertes Azacitidin mit der Haut in Kontakt gerät, muss der betroffene Bereich unverzüglich und gründlich mit Seife und Wasser gereinigt werden. Bei Kontakt mit Schleimhäuten sind diese gründlich mit Wasser zu spülen.
Anleitung zur Rekonstitution
Azacitidin HEXAL ist mit Wasser für Injektionszwecke zu rekonstituieren. Die Haltbarkeit des rekonstituierten Arzneimittels kann durch Rekonstitution mit gekühltem (2 °C bis 8 °C) Wasser für Injektionszwecke verlängert werden. Angaben zur Aufbewahrung des rekonstituierten Arzneimittels finden sich in Abschnitt 6.3.
- 1.
Folgendes sollte bereitgelegt werden:
Durchstechflasche(n) mit Azacitidin; Durchstechflasche(n) mit Wasser für Injektionszwecke; nicht-sterile chirurgische Handschuhe; Alkoholtupfer; 5-ml-Injektionsspritze(n) mit Nadel(n).
- 2. 4 ml Wasser für Injektionszwecke in die Spritze aufziehen und eventuell in der Spritze befindliche Luft entfernen.
- 3. Die Nadel der Spritze mit 4 ml Wasser für Injektionszwecke durch den Gummistopfen der Azacitidin-Durchstechflasche stechen und das Wasser für Injektionszwecke in die Durchstechflasche injizieren.
- 4. Nach Entfernen der Spritze und der Nadel die Durchstechflasche kräftig schütteln, bis eine einheitliche trübe Suspension entstanden ist. Nach der Rekonstitution enthält jeder ml der Suspension 25 mg Azacitidin (100 mg/4 ml). Das rekonstituierte Produkt ist eine homogene, trübe Suspension, frei von Agglomeraten. Die Suspension ist zu verwerfen, wenn sie größere Partikel oder Agglomerate aufweist. Die Suspension darf nach der Rekonstitution nicht gefiltert werden, da es sonst zur Entfernung des Wirkstoffs kommen kann. Es ist zu berücksichtigen, dass sich Filter in manchen Adaptern, Chemo-Spikes und geschlossenen Systemen befinden; daher dürfen solche Systeme nicht zur Verabreichung des Arzneimittels nach Rekonstitution verwendet werden.
- 5. Den Gummistopfen reinigen und eine neue Spritze mit Nadel in die Durchstechflasche einführen. Die Durchstechflasche auf den Kopf drehen und darauf achten, dass sich die Nadelspitze unterhalb des Flüssigkeitspegels befindet. Den Kolben zurückziehen, um die für die benötigte Dosis erforderliche Arzneimittelmenge aufzuziehen; dabei darauf achten, die eventuell in der Spritze befindliche Luft zu entfernen. Die Spritze mit der Nadel aus der Durchstechflasche ziehen und die Nadel entsorgen.
- 6. Danach eine frische subkutane Nadel (empfohlen: 25-Gauge) fest auf die Spritze setzen. Die Nadel vor der Injektion nicht vorspülen, um die Häufigkeit lokaler Reaktionen an der Injektionsstelle zu vermindern.
- 7. Falls mehr als 1 Durchstechflasche benötigt wird, alle obigen Schritte für die Zubereitung der Suspension wiederholen. Dosen, für die mehr als 1 Durchstechflasche benötigt wird, müssen zu gleichen Teilen aufgeteilt werden (z. B. Dosis 150 mg = 6 ml, 2 Spritzen mit 3 ml in jeder Spritze). Da ein Teil der Suspension der Durchstechflasche und Nadel zurückbleibt, ist es eventuell nicht möglich, diese komplett aus der Durchstechflasche aufzuziehen.
- 8. Unmittelbar vor der Injektion muss der Inhalt der zu verwendenden Spritze resuspendiert werden. Vor der Verabreichung sollte die rekonstituierte Suspension in der Spritze über einen Zeitraum von bis zu 30 Minuten eine Temperatur von ungefähr 20 °C-25 °C annehmen dürfen. Wenn mehr als 30 Minuten verstrichen sind, ist die Suspension in geeigneter Weise zu entsorgen und eine neue Dosis zuzubereiten. Für die Resuspension ist die Spritze kräftig zwischen den Handflächen hin- und herzurollen, bis eine einheitliche, trübe Suspension entstanden ist. Die Suspension ist zu verwerfen, wenn sie größere Partikel oder Agglomerate aufweist.
Aufbewahrung des rekonstituierten Arzneimittels
Aufbewahrungsbedingungen nach Rekonstitution des Arzneimittels, siehe Abschnitt 6.3.
Berechnung der individuellen Dosis
Die Gesamtdosis entsprechend der Körperoberfläche (KOF) kann wie folgt berechnet werden:
Gesamtdosis (mg) = Dosis (mg/m2) x KOF (m2)
Die folgende Tabelle dient lediglich als Beispiel, wie individuelle Azacitidin-Dosen auf Grundlage einer durchschnittlichen KOF von 1,8 m2 zu berechnen sind.
Dosis mg/m2 (% der empfohlenen Anfangsdosis) | Gesamtdosis bei einer KOF von 1,8 m2 | Anzahl der benötigten Durch-stechflaschen | Gesamtvolumen der benötigten rekonstituierten Suspension |
|---|---|---|---|
| 75 mg/m2 (100 %) | 135 mg | 2 Durchstechflaschen | 5,4 ml |
| 37,5 mg/m2 (50 %) | 67,5 mg | 1 Durchstechflasche | 2,7 ml |
| 25 mg/m2 (33 %) | 45 mg | 1 Durchstechflasche | 1,8 ml |
Art der Anwendung
Rekonstituiertes Azacitidin HEXAL ist subkutan mit einer 25-Gauge-Nadel in den Oberarm, Oberschenkel oder Bauch zu injizieren (Nadel in einem Winkel von 45-90° einstechen).
Dosen von mehr als 4 ml sollten an zwei separaten Stellen injiziert werden.
Die Injektionsstelle ist jedes Mal zu wechseln. Neue Injektionen sollten mindestens 2,5 cm von der vorherigen Injektionsstelle entfernt und niemals in Bereiche injiziert werden, in denen die Haut empfindlich, gerötet oder verhärtet ist oder Hämatome aufweist.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Hexal AG
Industriestraße 25
83607 Holzkirchen
Telefon: (08024) 908-0
Telefax: (08024) 908-1290
E-Mail: medwiss@hexal.com
8. ZULASSUNGSNUMMER
2203524.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG
- 09. Juni 2020
10. STAND DER INFORMATION
Dezember 2023
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig