


Fachinformation - Balversa
1. BEZEICHNUNG DES ARZNEIMITTELS
Balversa 3 mg Filmtabletten
Balversa 4 mg Filmtabletten
Balversa 5 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Balversa 3 mg Filmtabletten
Jede Filmtablette enthält 3 mg Erdafitinib.
Balversa 4 mg Filmtabletten
Jede Filmtablette enthält 4 mg Erdafitinib.
Balversa 5 mg Filmtabletten
Jede Filmtablette enthält 5 mg Erdafitinib.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette (Tablette).
3 mg Tabletten
Gelbe, runde, bikonvexe Filmtablette mit einem Durchmesser von 7,6 mm und der Prägung „3“ auf der einen Seite und „EF“ auf der anderen Seite.
4 mg Tabletten
Orangefarbene, runde, bikonvexe Filmtablette mit einem Durchmesser von 8,1 mm und der Prägung „4“ auf der einen Seite und „EF“ auf der anderen Seite.
5 mg Tabletten
Braune, runde, bikonvexe Filmtablette mit einem Durchmesser von 8,6 mm und der Prägung „5“ auf der einen Seite und „EF“ auf der anderen Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Balversa als Monotherapie ist indiziert zur Behandlung erwachsener Patienten mit nicht resezierbarem oder metastasiertem Urothelkarzinom (urothelial carcinoma, UC) und bestimmten genetischen Veränderungen des Fibroblasten-Wachstumsfaktor-Rezeptor-3 (fibroblast growth factor receptor 3, FGFR3), die zuvor mindestens eine Therapielinie mit einem PD-1- oder PD-L1-Inhibitor im nicht resezierbarem oder metastasierten Stadium erhalten haben (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Balversa soll von einem in der Anwendung von Krebstherapien erfahrenen Arzt eingeleitet und überwacht werden.
Vor der Einnahme von Balversa muss das Vorliegen einer oder mehrerer bestimmter genetischer FGFR3-Veränderungen (siehe Abschnitt 5.1) durch ein CE-gekennzeichnetes In-vitro-Diagnostikum (IVD) mit entsprechender Zweckbestimmung nachgewiesen worden sein. Ist kein CE-gekennzeichnetes IVD verfügbar, soll ein alternativer validierter Test verwendet werden.
Dosierung
Die empfohlene Anfangsdosis von Balversa beträgt 8 mg oral einmal täglich. Diese Dosis sollte beibehalten und der Serumphosphatspiegel 14 bis 21 Tage nach Behandlungsbeginn bestimmt werden. Die Dosis ist auf 9 mg einmal täglich zu erhöhen, wenn der Serumphosphatspiegel < 9,0 mg/dl (< 2,91 mmol/l) beträgt und keine arzneimittelbedingte Toxizität vorliegt. Steigt der Phosphatspiegel auf 9,0 mg/dl oder höher, sind die entsprechenden Dosisanpassungen in Tabelle 2 zu beachten. Nach Tag 21 soll der Serumphosphatspiegel nicht mehr als Entscheidungshilfe für eine Auftitration herangezogen werden.
Wenn nach der Einnahme von Balversa zu irgendeinem Zeitpunkt Erbrechen auftritt, sollte die nächste Dosis am nächsten Tag eingenommen werden.
Dauer der Behandlung
Die Behandlung sollte bis zum Fortschreiten der Erkrankung oder bis zum Auftreten einer inakzeptablen Toxizität fortgesetzt werden.
Versäumte Dosis
Wenn die Einnahme einer Dosis Balversa versäumt wird, kann diese so bald wie möglich nachgeholt werden. Am nächsten Tag soll wieder die normale Tagesdosis Balversa eingenommen werden. Es dürfen keine zusätzlichen Tabletten eingenommen werden, um die versäumte Einnahme auszugleichen.
Dosisreduktion und Behandlung von Nebenwirkungen
Für das empfohlene Dosisreduktionsschema siehe Tabellen 1 bis 5.
Tabelle 1: Empfohlenes Dosisreduktionsschema von Balversa
| Dosis |
|
|
|
|
|
9 mg (z. B. drei Tabletten zu je 3 mg) | 8 mg (z. B. zwei Tabletten zu je 4 mg) | 6 mg (zwei Tabletten zu je 3 mg) | 5 mg (eine Tablette zu 5 mg) | 4 mg (eine Tablette zu 4 mg) | Stopp |
8 mg (z. B. zwei Tabletten zu je 4 mg) | 6 mg (zwei Tabletten zu je 3 mg) | 5 mg (eine Tablette zu 5 mg) | 4 mg (eine Tablette zu 4 mg) | Stopp |
Management von Hyperphosphatämie
Hyperphosphatämie ist eine zu erwartende, vorübergehende pharmakodynamische Wirkung von FGFR-Inhibitoren (siehe Abschnitte 4.4, 4.8 und 5.1). Die Phosphatkonzentration sollte vor der Einnahme der ersten Dosis bestimmt und dann monatlich überwacht werden. Bei erhöhten Phosphatkonzentrationen bei Patienten, die mit Balversa behandelt werden, sollten die Empfehlungen zur Dosisanpassung in Tabelle 2 beachtet werden. Bei anhaltend erhöhten Phosphatkonzentrationen ist ggf. die zusätzliche Anwendung eines kalziumfreien Phosphatbinders (z. B. Sevelamercarbonat) zu erwägen (siehe Tabelle 2).
Tabelle 2: Empfohlene Dosisanpassungen basierend auf Serumphosphatkonzentrationen während der Behandlung mit Balversa nach der Auftitrierung
| Serumphosphat- | Therapiemanagement | |||||
| konzentration | ||||||
| Bei Phosphatkonzentrationen ≥ 5,5 mg/dl (1,75 mmol/l) ist die Phosphataufnahme auf 600– | ||||||
| 800 mg/Tag zu beschränken. | ||||||
| < 6,99 mg/dl | Balversa in der aktuellen Dosierung fortsetzen. | |||||
| (< 2,24 mmol/l) | ||||||
| 7,00–8,99 mg/dl (2,25–2,90 mmol/l) | Die Behandlung mit Balversa fortsetzen. | |||||
| Mit der Einnahme von Phosphatbindern zusammen mit einer | ||||||
| Mahlzeit beginnen, bis der Phosphatspiegel < 7,00 mg/dl beträgt. | ||||||
| Eine Dosisreduktion sollte bei einem anhaltenden | ||||||
| Serumphosphatspiegel von ≥ 7,00 mg/dl über einen Zeitraum von | ||||||
| 2 Monaten oder beim Auftreten zusätzlicher unerwünschter | ||||||
| Ereignisse oder zusätzlicher Elektrolytdysbalancen im | ||||||
| Zusammenhang mit einer anhaltenden Hyperphosphatämie | ||||||
| erfolgen. | ||||||
| 9,00–10,00 mg/dl (2,91–3,20 mmol/l) | Die Behandlung mit Balversa sollte so lange pausieren, bis der | |||||
| Serumphosphatspiegel wieder auf < 7,00 mg/dl gesunken ist | ||||||
| (wöchentliche Kontrolluntersuchungen empfohlen). | ||||||
| Mit der Einnahme von Phosphatbindern zusammen mit einer | ||||||
| Mahlzeit beginnen, bis der Serumphosphatspiegel wieder | ||||||
| < 7,00 mg/dl beträgt. | ||||||
| Die Behandlung in der gleichen Dosierung wiederaufnehmen (siehe | ||||||
| Tabelle 1). | ||||||
| Eine Dosisreduktion sollte bei einem anhaltenden | ||||||
| Serumphosphatspiegel von ≥ 9,00 mg/dl über einen Zeitraum von | ||||||
| 1 Monat oder beim Auftreten zusätzlicher unerwünschter | ||||||
| Ereignisse oder zusätzlicher Elektrolytdysbalancen im | ||||||
| Zusammenhang mit einer anhaltenden Hyperphosphatämie | ||||||
| erfolgen. | ||||||
| > 10,00 mg/dl (> 3,20 mmol/l) | Die Behandlung mit Balversa sollte so lange pausieren, bis der | |||||
| Serumphosphatspiegel wieder auf < 7,00 mg/dl gesunken ist | ||||||
| (wöchentliche Kontrolluntersuchungen empfohlen). | ||||||
| Die Behandlung eine Dosisstufe niedriger wiederaufnehmen (siehe | ||||||
| Tabelle 1). | ||||||
| Wenn der Serumphosphatspiegel für mehr als 2 Wochen | ||||||
| ≥ 10,00 mg/dl beträgt, sollte Balversa dauerhaft abgesetzt werden. | ||||||
| Medizinische Behandlung der Symptome nach klinischer | ||||||
| Notwendigkeit (siehe Abschnitt 4.4). | ||||||
| Signifikante Veränderung der | Balversa sollte dauerhaft abgesetzt werden. Medizinische Behandlung nach klinischer Notwendigkeit. | |||||
| Nierenfunktion gegenüber | ||||||
| dem Ausgangswert oder | ||||||
| Hypokalzämie vom Grad 3 | ||||||
| aufgrund von | ||||||
| Hyperphosphatämie. | ||||||
Behandlung von Augenerkrankungen
Die Behandlung mit Balversa sollte aufgrund der durch Erdafitinib bedingten Toxizität wie in Tabelle 3 beschrieben abgesetzt oder geändert werden.
Tabelle 3: Empfehlungen für die Behandlung von Augenerkrankungen während der
Behandlung mit Balversa
| Schweregrad- | Therapiemanagement | |||||
| Einstufung | ||||||
Grad 1 Asymptomatisch oder leichte Symptome; nur klinische oder diagnostische Beobachtungen oder auffälliger Amsler-Gitter-Test. | Überweisung zur augenärztlichen Untersuchung. Wenn eine | |||||
| augenärztliche Untersuchung nicht innerhalb von 7 Tagen durchgeführt | ||||||
| werden kann, Balversa so lange pausieren, bis eine augenärztliche | ||||||
| Untersuchung durchgeführt werden kann. | ||||||
| Wenn bei der augenärztlichen Untersuchung keine Anzeichen einer | ||||||
| Augentoxizität festgestellt werden, die Behandlung mit Balversa in der | ||||||
| gleichen Dosierung fortsetzen. | ||||||
| Wird bei der augenärztlichen Untersuchung eine Keratitis oder eine | ||||||
| Netzhautanomalie (z. B. CSRa) diagnostiziert, Balversa bis zum | ||||||
| Abklingen pausieren. Ist diese gemäß augenärztlicher Untersuchung | ||||||
| nach 4 Wochen abgeklungen, die Behandlung mit der nächstniedrigeren | ||||||
| Dosis fortsetzen. | ||||||
| Nach Wiederaufnahme der Behandlung mit Balversa einen Monat lang | ||||||
| alle 1–2 Wochen und danach, falls klinisch angezeigt, auf ein erneutes | ||||||
| Auftreten überwachen. Wenn es nicht zu einem erneuten Auftreten | ||||||
| kommt, eine erneute Erhöhung der Dosis erwägen. | ||||||
Grad 2 Mittelschwer; Einschränkung der altersentsprechenden instrumentellen Alltagsaktivitäten (activities of daily living). | Balversa sofort pausieren und den Patienten zur augenärztlichen | |||||
| Untersuchung überweisen. | ||||||
| Wenn keine Anzeichen einer Augentoxizität festgestellt werden, die | ||||||
| Balversa-Therapie in der nächstniedrigeren Dosisstufe | ||||||
| wiederaufnehmen, sobald diese abgeklungen ist. | ||||||
| Nach Abklingen (vollständige Besserung oder Stabilisierung und | ||||||
| Symptomfreiheit) innerhalb von 4 Wochen gemäß augenärztlicher | ||||||
| Untersuchung Balversa in der nächstniedrigeren Dosisstufe | ||||||
| wiederaufnehmen. | ||||||
| Nach Wiederaufnahme der Behandlung mit Balversa einen Monat lang | ||||||
| alle 1–2 Wochen und danach, falls klinisch angezeigt, auf ein erneutes | ||||||
| Auftreten überwachen. | ||||||
Grad 3 Schwer oder klinisch relevant, aber nicht unmittelbar sehbehindernd; Einschränkung der Selbstfürsorge- Alltagsaktivitäten. | Balversa sofort pausieren und den Patienten zur augenärztlichen | |||||
| Untersuchung überweisen. | ||||||
| Nach Abklingen (vollständige Besserung oder Stabilisierung und | ||||||
| Symptomfreiheit) innerhalb von 4 Wochen Balversa in einer um | ||||||
| 2 Dosisstufen niedrigeren Dosierung wiederaufnehmen. | ||||||
| Nach Wiederaufnahme der Behandlung mit Balversa einen Monat lang | ||||||
| alle 1–2 Wochen und danach, falls klinisch angezeigt, auf ein erneutes | ||||||
| Auftreten überwachen. | ||||||
| Bei einem erneuten Auftreten ist ein dauerhaftes Absetzen von Balversa | ||||||
| zu erwägen. | ||||||
| Grad 4 | Die Behandlung mit Balversa dauerhaft absetzen. Überwachen bis zum vollständigen Abklingen oder bis zur Stabilisierung. | |||||
| Gefährdung des | ||||||
| Sehvermögens; | ||||||
| Erblindung (20/200 oder | ||||||
| schlechter). | ||||||
| a CSR: central serous retinopathy, zentrale seröse Retinopathie, siehe Abschnitt 4.4. | ||||||
Veränderungen von Nägeln, Haut und Schleimhaut
Unter Balversa wurden Veränderungen der Nägel, der Haut und der Schleimhaut beobachtet. Die Behandlung mit Balversa sollte aufgrund der durch Erdafitinib bedingten Toxizität, wie in Tabelle 4 beschrieben, abgesetzt oder geändert werden.
Tabelle 4: Empfohlene Dosisanpassungen bei Nebenwirkungen an Nägeln, Haut und
Schleimhäuten während der Behandlung mit Balversa
| Schweregrad der | Balversa | |||||
| Nebenwirkung | Therapiemanagement | |||||
| Nagelerkrankung | ||||||
| Grad 1 | Balversa in der aktuellen Dosierung fortsetzen. | |||||
| Grad 2 | Balversa pausieren, nach 1–2 Wochen eine erneute Beurteilung | |||||
| durchführen. | ||||||
| Wenn das Ereignis erstmalig auftritt und sich innerhalb von | ||||||
| 2 Wochen auf ≤ Grad 1 oder den Ausgangswert zurückgebildet hat, | ||||||
| mit der gleichen Dosis erneut beginnen. | ||||||
| Bei rezidivierenden Ereignissen oder wenn es länger als 2 Wochen | ||||||
| dauert, bis sich das Ereignis auf ≤ Grad 1 oder den Ausgangswert | ||||||
| zurückgebildet hat, mit der nächstniedrigeren Dosis beginnen. | ||||||
| Grad 3 | Balversa pausieren, nach 1–2 Wochen eine erneute Beurteilung | |||||
| durchführen. | ||||||
| Wenn sich das Ereignis auf ≤ Grad 1 oder den Ausgangswert | ||||||
| zurückgebildet hat, mit der nächstniedrigeren Dosis beginnen. | ||||||
| Grad 4 | Die Behandlung mit Balversa absetzen. | |||||
| Trockene Haut und | ||||||
| Hauttoxizität | ||||||
| Grad 1 | Balversa in der aktuellen Dosierung fortsetzen. | |||||
| Grad 2 | Balversa in der aktuellen Dosierung fortsetzen. | |||||
| Grad 3 | Balversa (für bis zu 28 Tage) pausieren, den klinischen Zustand | |||||
| wöchentlich neu beurteilen. | ||||||
| Wenn sich das Ereignis auf ≤ Grad 1 oder den Ausgangswert | ||||||
| zurückgebildet hat, mit der nächstniedrigeren Dosis beginnen. | ||||||
| Grad 4 | Die Behandlung mit Balversa absetzen. | |||||
| Orale Mukositis | ||||||
| Grad 1 | Balversa in der aktuellen Dosierung fortsetzen. | |||||
| Grad 2 | Balversa pausieren, wenn der Patient andere mit Erdafitinib im | |||||
| Zusammenhang stehende Nebenwirkungen vom Grad 2 hat. | ||||||
| Balversa pausieren, wenn der Patient bereits länger als eine Woche | ||||||
| eine Behandlung seiner Symptome erhält. | ||||||
| Wenn Balversa pausiert wird, sollte der klinische Zustand nach 1– | ||||||
| 2 Wochen erneut beurteilt werden. | ||||||
| Wenn die Toxizität erstmalig auftritt und sich innerhalb von | ||||||
| 2 Wochen auf ≤ Grad 1 oder den Ausgangswert zurückbildet, die | ||||||
| Behandlung mit der gleichen Dosis wiederaufnehmen. | ||||||
| Bei wiederkehrenden Ereignissen oder wenn es länger als | ||||||
| 2 Wochen dauert, bis sich das Ereignis auf ≤ Grad 1 oder den | ||||||
| Ausgangswert zurückgebildet hat, mit der nächstniedrigeren Dosis | ||||||
| beginnen. | ||||||
| Grad 3 | Balversa pausieren, nach 1–2 Wochen den klinischen Zustand | |||||
| erneut beurteilen. | ||||||
| Wenn sich das Ereignis auf ≤ Grad 1 oder den Ausgangswert | ||||||
| zurückgebildet hat, mit der nächstniedrigeren Dosis beginnen. | ||||||
| Grad 4 | Die Behandlung mit Balversa absetzen. | |||||
| Mundtrockenheit | ||||||
| Grad 1 | Balversa in der aktuellen Dosierung fortsetzen. | |||||
| Schweregrad der | Balversa | |||||
| Nebenwirkung | Therapiemanagement | |||||
| Grad 2 | Balversa in der aktuellen Dosierung fortsetzen. | |||||
| Grad 3 | Balversa (für bis zu 28 Tage) pausieren, den klinischen Zustand | |||||
| wöchentlich neu beurteilen. | ||||||
| Wenn sich das Ereignis auf ≤ Grad 1 oder den Ausgangswert | ||||||
| zurückgebildet hat, mit der nächstniedrigeren Dosis beginnen. | ||||||
Tabelle 5: Empfohlene Dosisanpassungen bei weiteren Nebenwirkungen während der
Behandlung mit Balversa
| Weitere Nebenwirkungena | |
| Grad 3 | Balversa so lange pausieren, bis sich die Toxizität auf Grad 1 oder den Ausgangswert zurückgebildet hat; Balversa kann dann mit der nächstniedrigeren Dosis wiederaufgenommen werden. |
| Grad 4 | Die Behandlung dauerhaft absetzen. |
a Dosisanpassungen abgestuft gemäß National Cancer Institute Common Terminology Criteria for Adverse Events (NCI
CTCAEv5.0)
Besondere Patientengruppen
Nierenfunktionsstörung
Basierend auf Analysen der Populationspharmakokinetik (PK) ist bei Patienten mit leichter oder mäßiger Nierenfunktionsstörung keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Es liegen keine Daten zur Anwendung von Balversa bei Patienten mit schwerer Nierenfunktionsstörung vor. Bei Patienten mit schwerer Nierenfunktionsstörung sollte eine Behandlungsalternative in Betracht gezogen werden (siehe Abschnitt 5.2).
Leberfunktionsstörung
Bei Patienten mit leichter oder mäßiger Leberfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). Es liegen nur begrenzte Daten über die Anwendung von Balversa bei Patienten mit schwerer Leberfunktionsstörung vor. Bei Patienten mit schwerer Leberfunktionsstörung sollte eine Behandlungsalternative in Betracht gezogen werden (siehe Abschnitt 5.2).
Ältere Patienten
Bei älteren Patienten wird keine spezifische Dosisanpassung als erforderlich erachtet (siehe Abschnitt 5.2).
Für Patienten, die älter als 85 Jahre sind, liegen nur begrenzte Daten vor.
Kinder und Jugendliche
Es gibt im Anwendungsgebiet des Urothelkarzinoms keinen relevanten Nutzen von Erdafitinib bei Kindern und Jugendlichen. Die Sicherheit und Wirksamkeit von Erdafitinib bei Kindern und Jugendlichen (< 18 Jahre) ist nicht erwiesen. Die derzeit verfügbaren Sicherheitsdaten werden in Abschnitt 4.8 beschrieben.
Art der Anwendung
Balversa ist zum Einnehmen bestimmt. Die Tabletten sollen im Ganzen mit oder ohne eine Mahlzeit jeden Tag ungefähr zur gleichen Zeit eingenommen werden.
Der Verzehr von Grapefruit oder Bitterorangen (Sevilla-Orangen) soll während der Behandlung mit Balversa aufgrund der starken CYP3A4-Hemmung vermieden werden (siehe Abschnitt 4.5).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Augenerkrankungen
Vor Beginn der Behandlung mit Balversa sollte eine grundlegende augenärztliche Untersuchung einschließlich Amsler-Gitter-Test, Fundoskopie, Beurteilung der Sehschärfe und, falls verfügbar, optischer Kohärenztomographie (optical coherence tomography, OCT) durchgeführt werden. Balversa kann Augenerkrankungen verursachen, einschließlich einer zentralen serösen Retinopathie (central serous retinopathy, CSR) – ein Überbegriff, der die Abhebung des retinalen Pigmentepithels (retinal pigment epithelial detachment, RPED) einschließt –, die zu Gesichtsfeldausfällen führen kann (siehe Abschnitte 4.7 und 4.8). Die Gesamtinzidenz einer zentralen serösen Retinopathie war bei Patienten im Alter von ≥ 65 Jahren höher (33,3 %) als bei Patienten < 65 Jahren (28,8 %). Eine RPED wurde häufiger bei Patienten im Alter von ≥ 65 Jahren (6,3 %) im Vergleich zu Patienten < 65 Jahren (2,1 %) berichtet. Bei Patienten, die 65 Jahre oder älter sind, sowie bei Patienten mit klinisch relevanten Augenerkrankungen wie Erkrankungen der Netzhaut, so unter anderem zentrale seröse Retinopathie, Makuladegeneration oder Netzhautdegeneration, diabetische Retinopathie und vorangegangene Netzhautablösung, wird eine engmaschige klinische Überwachung empfohlen (siehe Abschnitt 4.8).
Symptome eines trockenen Auges traten bei 16,7 % der Patienten während der Behandlung mit Balversa auf und waren bei 0,3 % der Patienten vom Grad 3 oder 4 (siehe Abschnitt 4.8). Alle Patienten sollten eine Prophylaxe oder Behandlung gegen Augentrockenheit mit okulären Demulzenzien (z. B. künstliche Tränenersatzmittel, feuchtigkeitsspendende oder benetzende Augengele oder -salben) erhalten, und zwar mindestens alle 2 Stunden während der Wachzeiten. Ein schwerwiegendes behandlungsbedingtes trockenes Auge sollte augenärztlich abgeklärt werden.
Während der ersten 4 Behandlungsmonate monatlich und danach alle 3 Monate ist eine augenärztliche Untersuchung einschließlich Amsler-Gitter-Test durchzuführen, sowie jederzeit unverzüglich bei Visusveränderungen (siehe Abschnitt 4.2). Wenn eine Auffälligkeit festgestellt wird, sind die Behandlungsempfehlungen in Tabelle 3 zu befolgen. Die augenärztliche Untersuchung sollte eine Beurteilung der Sehschärfe, eine Spaltlampenuntersuchung, eine Fundoskopie und eine optische Kohärenztomographie umfassen. Eine engmaschige Überwachung einschließlich klinischer ophthalmologischer Untersuchungen sollte bei Patienten durchgeführt werden, die Balversa nach einem unerwünschten Ereignis am Auge erneut einnehmen.
Bei Auftreten einer CSR soll Balversa pausiert werden. Sofern keine Besserung innerhalb von 4 Wochen eintritt oder wenn das Ereignis von Grad 4 ist, soll Balversa endgültig abgesetzt werden. Bei Nebenwirkungen am Auge sind die Empfehlungen zur Dosisanpassung zu beachten (siehe Abschnitt 4.2, Behandlung von Augenerkrankungen).
Hyperphosphatämie
Balversa kann eine Hyperphosphatämie verursachen. Eine anhaltende Hyperphosphatämie kann zu einer Weichteilmineralisierung, kutaner Kalzinose, nichturämischer Kalziphylaxie, Hypokalzämie, Anämie, sekundärem Hyperparathyreoidismus, Muskelkrämpfen, Krampfanfällen, QT-Intervallverlängerung und Arrhythmien führen. Hyperphosphatämie wurde früh während der Behandlung mit Balversa berichtet, wobei die meisten Ereignisse innerhalb der ersten 3–4 Monate und Ereignisse von Grad 3 innerhalb des ersten Monats auftraten.
Während der gesamten Behandlung sind die Patienten auf eine Hyperphosphatämie zu überwachen. Die Phosphatzufuhr über die Nahrung (600–800 mg täglich) soll eingeschränkt werden und die gleichzeitige Anwendung von Wirkstoffen, die den Serumphosphatspiegel erhöhen können, soll bei Serumphosphatspiegeln ≥ 5,5 mg/dl vermieden werden (siehe Abschnitt 4.2). Eine Supplementierung mit Vitamin D bei Patienten, die Erdafitinib erhalten, wird nicht empfohlen, da sie möglicherweise zu erhöhten Serumphosphat- und Kalziumspiegeln beiträgt.
Wenn der Serumphosphatspiegel über 7,0 mg/dl liegt, ist die Anwendung eines oralen Phosphatbinders zu erwägen, bis der Serumphosphatspiegel auf < 7,0 mg/dl gesunken ist. Je nach Dauer und Schweregrad der Hyperphosphatämie ist ein Pausieren der Behandlung, eine Dosisreduktion oder ein dauerhaftes Absetzen von Balversa gemäß Tabelle 2 in Betracht zu ziehen (siehe Abschnitt 4.2).
Anwendung mit Arzneimitteln, die bekanntermaßen das QT-Intervall verlängern Vorsicht ist geboten bei der Anwendung von Balversa zusammen mit Arzneimitteln, die bekanntermaßen das QT-Intervall verlängern, oder mit Arzneimitteln, die Torsades de pointes auslösen können, wie z. B. Antiarrhythmika der Klasse IA (z. B. Chinidin, Disopyramid) oder der Klasse III (z. B. Amiodaron, Sotalol, Ibutilid), Makrolid-Antibiotika, SSRI (z. B. Citalopram, Escitalopram), Methadon, Moxifloxacin und Antipsychotika (z. B. Haloperidol und Thioridazin).
Hypophosphatämie
Während der Behandlung mit Balversa kann eine Hypophosphatanämie auftreten. Der Serumphosphatspiegel sollte während der Behandlung mit Balversa und in den Behandlungspausen überwacht werden. Wenn der Serumphosphatspiegel unter den Normwert fällt, sollten eine phosphatsenkende Therapie und (falls zutreffend) eine phosphatbeschränkende Diät abgesetzt werden. Eine schwere Hypophosphatämie kann mit Verwirrtheit, Krampfanfällen, fokalen neurologischen Befunden, Herzinsuffizienz, respiratorische Insuffizienz, Muskelschwäche, Rhabdomyolyse und hämolytischer Anämie einhergehen. Zu Dosisanpassungen siehe Abschnitt 4.2. Hypophosphatämiereaktionen von Grad 3–4 traten bei 1,0 % der Patienten auf.
Nagelerkrankungen
Nagelerkrankungen einschließlich Onycholyse, Nagelverfärbung und Paronychie können unter Behandlung mit Balversa sehr häufig auftreten (siehe Abschnitt 4.8).
Patienten sollen auf Anzeichen und Symptome von Nageltoxizitäten überwacht werden. Patienten sollten über vorbeugende Maßnahmen wie gute Hygienepraktiken und rezeptfreie Nagelverstärker aufgeklärt und auf Anzeichen einer Infektion überwacht werden. Die Behandlung mit Balversa sollte in Abhängigkeit von einer Erdafitinib-bedingten Toxizität, wie in Tabelle 4 beschrieben, abgesetzt oder angepasst werden.
Hauterkrankungen
Hauterkrankungen, darunter trockene Haut, palmar-plantares Erythrodysästhesie-Syndrom (PPES), Alopezie und Pruritus können unter Behandlung mit Balversa sehr häufig auftreten (siehe Abschnitt 4.8). Patienten sollen überwacht werden und supportive Maßnahmen einhalten, wie z. B. Vermeidung von unnötiger Sonnenexposition und übermäßiger Anwendung von Seife und Bädern. Patienten sollten regelmäßig Feuchtigkeitscremes anwenden und parfümierte Produkte meiden. Die Behandlung mit Balversa sollte in Abhängigkeit von einer Erdafitinib-bedingten Toxizität, wie in Tabelle 4 beschrieben, abgesetzt oder angepasst werden.
Lichtempfindlichkeitsreaktionen
Wegen des potenziellen Risikos phototoxischer Reaktionen im Zusammenhang mit der Behandlung mit Balversa ist bei Sonnenexposition Vorsicht geboten, indem schützende Kleidung getragen und/oder Sonnenschutzmittel aufgetragen wird.
Schleimhauterkrankungen
Stomatitis und Mundtrockenheit können unter Behandlung mit Balversa sehr häufig auftreten (siehe Abschnitt 4.8). Patienten sollen angehalten werden, bei einer Verschlimmerung der Symptome ärztliche Hilfe in Anspruch zu nehmen. Patienten sollen überwacht werden und supportive Maßnahmen einhalten, z. B. gute Mundhygiene, 3- bis 4-mal täglicher Gebrauch von Natron-Mundspülungen je nach Bedarf und Vermeiden von scharfen und/oder säurehaltigen Speisen. Die Behandlung mit Balversa sollte in Abhängigkeit von einer Erdafitinib-bedingten Toxizität, wie in Tabelle 4 beschrieben, abgesetzt oder angepasst werden.
Laboruntersuchungen
Bei Patienten, die Balversa erhalten, wurden erhöhte Kreatininwerte, Hyponatriämie, Transaminasenerhöhungen und Anämie gemeldet (siehe Abschnitt 4.8). Ein großes Blutbild und Untersuchungen der Serumanalyse sollen während der Behandlung mit Balversa regelmäßig durchgeführt werden, um diese Veränderungen zu überwachen.
Reproduktions- und Entwicklungstoxizität
Basierend auf dem Wirkmechanismus und den Ergebnissen aus tierexperimentellen Reproduktionsstudien ist Erdafitinib embryotoxisch und teratogen (siehe Abschnitt 5.3). Schwangere Frauen sollten auf das potenzielle Risiko für den Fetus hingewiesen werden. Gebärfähige Frauen sollten darauf hingewiesen werden, vor und während der Behandlung sowie für 1 Monat nach der letzten Dosis eine hochwirksame Verhütungsmethode anzuwenden (siehe Abschnitt 4.6). Männliche Patienten sollten angewiesen werden, während der Behandlung und für 1 Monat nach der letzten Dosis von Balversa eine zuverlässige Verhütungsmethode (z. B. Kondom) anzuwenden und kein Sperma zu spenden oder zu konservieren (siehe Abschnitt 4.6).
Frauen im gebärfähigen Alter wird empfohlen, vor der Einnahme von Balversa einen Schwangerschaftstest mit hoher Sensitivität durchzuführen.
Kombination mit starken oder moderaten CYP2C9- oder CYP3A4-Inhibitoren Die gleichzeitige Anwendung von Balversa mit moderaten CYP2C9- oder starken CYP3A4-Inhibitoren erfordert eine Dosisanpassung (siehe Abschnitt 4.5).
Kombination mit starken oder moderaten CYP3A4-Induktoren
Die gleichzeitige Anwendung von Balversa mit starken CYP3A4-Induktoren wird nicht empfohlen. Die gleichzeitige Anwendung von Balversa mit moderaten CYP3A4-Induktoren erfordert eine Dosisanpassung (siehe Abschnitt 4.5).
Kombination mit hormonellen Kontrazeptiva
Die gleichzeitige Anwendung von Balversa kann die Wirksamkeit hormoneller Kontrazeptiva verringern. Patientinnen, die hormonelle Kontrazeptiva anwenden, sollten darauf hingewiesen werden, während der Behandlung und bis zu 1 Monat nach der letzten Einnahme von Balversa ein alternatives Kontrazeptivum, das nicht durch Enzyminduktoren beeinflusst wird (z. B. nicht-hormonelles Intrauterinpessar), oder eine zusätzliche nicht-hormonelle Verhütungsmethode (z. B. Kondom) zu verwenden (siehe Abschnitte 4.5 und 4.6).
Sonstige Bestandteile mit bekannter Wirkung
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Filmtablette, d. h. es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Wirkung von anderen Arzneimitteln auf Balversa
Moderate CYP2C9- oder starke CYP3A4-Inhibitoren
Die gleichzeitige Anwendung mit einem moderaten CYP2C9- oder starken CYP3A4-Inhibitor erhöht die Erdafitinib-Exposition und kann zu einer erhöhten arzneimittelbedingten Toxizität führen. Die mittlere Ratio (90 %-Konfidenzintervall (KI)) der Cmax und der AUC∞ unter Erdafitinib betrugen 121 % (99,9; 147) und 148 % (120; 182) bei gleichzeitiger Anwendung mit Fluconazol, einem moderaten CYP2C9- und CYP3A4-Inhibitor, im Vergleich zu Erdafitinib allein. Die Cmax von Erdafitinib betrug 105 % (90 %-KI: 86,7; 127) und die AUC∞ betrug 134 % (90 %-KI: 109; 164) bei gleichzeitiger Anwendung mit Itraconazol, einem starken CYP3A4-Inhibitor und P-gp-Inhibitor, im Vergleich zu Erdafitinib allein. Es sollten alternative Wirkstoffe in Betracht gezogen werden, die kein oder nur ein geringes Enzymhemmungspotenzial aufweisen. Wenn Balversa gleichzeitig mit einem moderaten CYP2C9- oder starken CYP3A4-Inhibitor (wie Itraconazol, Ketoconazol, Posaconazol, Voriconazol, Fluconazol, Miconazol, Ceritinib, Clarithromycin, Telithromycin, Elvitegravir, Ritonavir, Paritaprevir, Saquinavir, Nefazodon, Nelfinavir, Tipranavir, Lopinavir, Amiodaron, Piperin) angewendet wird, ist die Dosis von Balversa, je nach Verträglichkeit, auf die nächstniedrigere Dosis zu reduzieren (siehe Abschnitt 4.2). Wenn der moderate CYP2C9- oder starke CYP3A4-Inhibitor abgesetzt wird, kann die Balversa-Dosis entsprechend der Verträglichkeit angepasst werden (siehe Abschnitt 4.4).
Der Verzehr von Grapefruit oder Bitterorangen (Sevilla-Orangen) soll während der Behandlung mit Balversa aufgrund der starken CYP3A4-Hemmung vermieden werden (siehe Abschnitt 4.2).
Starke oder moderate CYP3A4-Induktoren
Die gleichzeitige Anwendung mit Carbamazepin, einem starken CYP3A4- und schwachen CYP2C9-Induktor, führt zu einer verminderten Erdafitinib-Exposition. Die mittlere Ratio der Cmax und der AUC∞ unter Erdafitinib betrugen 65,4 % (90 %-KI: 60,8; 70,5) und 37,7 % (90 %-KI: 35,4; 40,2) bei gleichzeitiger Anwendung mit Carbamazepin, im Vergleich zu Erdafitinib allein. Die gleichzeitige Anwendung von Balversa mit starken CYP3A4-Induktoren (wie Apalutamid, Enzalutamid, Lumacaftor, Ivosidenib, Mitotan, Rifapentin, Rifampicin, Carbamazepin, Phenytoin und Johanniskraut) ist zu vermeiden. Wenn Balversa gleichzeitig mit einem moderaten CYP3A4-Induktor (wie Dabrafenib, Bosentan, Cenobamat, Elagolix, Efavirenz, Etravirin, Lorlatinib, Mitapivat, Modafinil, Pexidartinib, Phenobarbital, Primidon, Repotrectinib, Rifabutin, Sotorasib, Telotristatethyl) angewendet wird, soll die Dosis vorsichtig um 1 bis 2 mg erhöht und schrittweise alle zwei bis drei Wochen auf Grundlage der klinischen Überwachung von Nebenwirkungen angepasst werden, wobei 9 mg nicht überschritten werden dürfen. Wenn der moderate CYP3A4-Induktor abgesetzt wird, kann die Balversa-Dosis entsprechend der Verträglichkeit angepasst werden (siehe Abschnitt 4.2 und 4.4).
Wirkung von Balversa auf andere Arzneimittel
Wichtige CYP-Isoform-Substrate (einschließlich hormoneller Kontrazeptiva)
Die mittlere Ratio der Cmax und der AUC∞ unter Midazolam (einem empfindlichen CYP3A4-Substrat) betrugen 86,3 % (90 %-KI: 73,5; 101) und 82,1 % (90 %-KI: 70,8; 95,2) bei gleichzeitiger Anwendung mit Erdafitinib, im Vergleich zu Midazolam allein. Erdafitinib hat keinen klinisch bedeutsamen Effekt auf die PK von Midazolam. Es kann jedoch nicht ausgeschlossen werden, dass die CYP3A4-Induktion nach Anwendung von Balversa allein oder nach gleichzeitiger Anwendung anderer CYP3A4-Induktoren zusammen mit Balversa die Wirksamkeit hormoneller Kontrazeptiva herabsetzen kann. Patientinnen, die hormonelle Kontrazeptiva anwenden, sollten darauf hingewiesen werden, während der Behandlung und bis zu 1 Monat nach der letzten Einnahme von Balversa ein alternatives Kontrazeptivum, das nicht durch Enzyminduktoren beeinflusst wird (z. B. nicht-hormonelles Intrauterinpessar), oder eine zusätzliche nicht-hormonelle Verhütungsmethode (z. B. Kondom) zu verwenden (siehe Abschnitt 4.4).
P-Glykoprotein (P-gp)-Substrate
Erdafitinib ist ein Inhibitor von P-gp. Die gleichzeitige Anwendung von Balversa mit P-gp-Substraten kann deren systemische Exposition erhöhen. Orale P-gp-Substrate mit engem therapeutischem Index (wie Colchicin, Digoxin, Dabigatran und Apixaban) sollen mindestens 6 Stunden vor oder nach Erdafitinib angewendet werden, um das Potenzial für Wechselwirkungen zu minimieren.
Substrate für den organischen Kationentransporter 2 (Organic cation transporter 2, OCT2) Die mittlere Ratio der Cmax und der AUC∞ unter Metformin (einem sensitiven OCT2-Substrat) betrugen 109 % (90 %-KI: 90,3; 131) und 114 % (90 %-KI: 93,2; 139) bei gleichzeitiger Anwendung mit Erdafitinib, im Vergleich zu Metformin allein. Erdafitinib hat keinen klinisch bedeutsamen Effekt auf die PK von Metformin.
Arzneimittel, die den Serumphosphatspiegel verändern können
Bei Patienten, die mit Balversa behandelt werden, sollten Arzneimittel, die den Serumphosphatspiegel verändern können, bis zur Bestimmung des Serumphosphatspiegels 14 bis 21 Tage nach Behandlungsbeginn vermieden werden, da sie die Entscheidung über die Auftitration beeinflussen können.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Empfängnisverhütung bei Männern und Frauen Erdafitinib kann aufgrund seines Wirkmechanismus und basierend auf Ergebnissen aus tierexperimentellen Reproduktionsstudien den Fetus schädigen, wenn es von Schwangeren eingenommen wird. Patientinnen im gebärfähigen Alter sollen darauf hingewiesen werden, vor und während der Behandlung sowie für 1 Monat nach der letzten Einnahme von Balversa eine hochwirksame Verhütungsmethode anzuwenden. Männliche Patienten sollten beraten werden, während der Behandlung und für 1 Monat nach der letzten Einnahme von Balversa eine zuverlässige Verhütungsmethode (z. B. Kondom) anzuwenden und kein Sperma zu spenden oder zu konservieren.
Die gleichzeitige Anwendung von Balversa kann die Wirksamkeit hormoneller Kontrazeptiva verringern. Patientinnen, die hormonelle Kontrazeptiva anwenden, sollten darauf hingewiesen werden, während der Behandlung und für 1 Monat nach der letzten Einnahme von Balversa ein alternatives Kontrazeptivum, das nicht durch Enzyminduktoren beeinflusst wird (z. B. nicht-hormonelles Intrauterinpessar), oder eine zusätzliche nicht-hormonelle Verhütungsmethode (z. B. Kondom) zu verwenden (siehe Abschnitt 4.5).
Schwangerschaftstests
Frauen im gebärfähigen Alter wird empfohlen, vor Behandlungsbeginn von Balversa einen Schwangerschaftstest mit hoher Sensitivität durchzuführen.
Schwangerschaft
Bisher liegen keine Erfahrungen mit der Einnahme von Erdafitinib bei Schwangeren vor. Tierexperimentelle Studien haben eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Aufgrund des Wirkmechanismus von Erdafitinib und basierend auf Ergebnissen aus tierexperimentellen Reproduktionsstudien darf Balversa während der Schwangerschaft nicht angewendet werden, es sei denn, dass eine Behandlung mit Erdafitinib aufgrund des klinischen Zustandes der Frau erforderlich ist.
Wenn Balversa während der Schwangerschaft eingenommen wird oder wenn die Patientin während der Behandlung mit Balversa schwanger wird, muss die Patientin auf die mögliche Gefahr für den Fetus hingewiesen und über die klinischen und therapeutischen Möglichkeiten beraten werden. Patientinnen sollen darauf hingewiesen werden, medizinisches Fachpersonal zu kontaktieren, wenn sie während der Behandlung mit Balversa schwanger werden oder der Verdacht auf eine Schwangerschaft während der Behandlung und bis zu 1 Monat nach Therapieende besteht.
Stillzeit
Es liegen keine Daten vor, ob Erdafitinib in die Muttermilch übergeht oder sich auf das gestillte Kind oder die Milchbildung auswirkt.
Ein Risiko für das gestillte Kind kann nicht ausgeschlossen werden. Das Stillen sollte während der Behandlung und für 1 Monat nach der letzten Einnahme von Balversa unterbrochen werden.
Fertilität
Es liegen keine Daten zu den Auswirkungen von Erdafitinib auf die Fertilität beim Menschen vor. Gezielte tierexperimentelle Fertilitätsstudien zu Erdafitinib wurden nicht durchgeführt (siehe Abschnitt 5.3). Basierend auf der vorläufigen Beurteilung der Fertilität in allgemeinen tierexperimentellen Studien (siehe Abschnitt 5.3) und der Pharmakologie von Erdafitinib kann eine Beeinträchtigung der männlichen und weiblichen Fertilität nicht ausgeschlossen werden.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Balversa hat mäßigen Einfluss auf die Verkehrstüchtigkeit und Fähigkeit zum Bedienen von Maschinen. Bei der Behandlung mit FGFR-Inhibitoren sowie mit Balversa wurden Augenerkrankungen, wie zentrale seröse Retinopathie und Keratitis, festgestellt. Treten bei Patienten behandlungsbedingte Symptome auf, die das Sehvermögen beeinträchtigen, so wird empfohlen, dass sie bis zum Abklingen der Symptome kein Fahrzeug führen und keine Maschinen bedienen (siehe Abschnitt 4.4).
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die häufigsten Nebenwirkungen waren Hyperphosphatämie (78,5 %), Diarrhoe (55,5 %), Stomatitis (52,8 %), Mundtrockenheit (39,9 %), verminderter Appetit (31,7 %), Anämie (28,2 %), trockene Haut (28,0 %), zentrale seröse Retinopathie (28,0 %), Obstipation (27,3 %), Dysgeusie (26,3 %), palmar-plantares Erythrodysästhesiesyndrom (PPES) (25,5 %), Alopezie (23,2 %), Asthenie (23,0 %), erhöhte Alaninaminotransferase (21,7 %), Onycholyse (21,7 %), Ermüdung (20,3 %), Übelkeit (18,6 %), erniedrigtes Gewicht (18,4 %), erhöhte Aspartataminotransferase (18,0 %), trockenes Auge (16,7 %), Nagelverfärbung (15,9 %), Erbrechen (13,8 %), erhöhte Kreatininwerte im Blut (13,8 %), Hyponatriämie (13,4 %), Paronychie (12,5 %), Nageldystrophie (11,9 %), Onychomadesis (11,5 %), Epistaxis (10,6 %), Nagelerkrankung (10,2 %) und Abdominalschmerz (10,0 %). Die häufigsten Nebenwirkungen vom Grad 3 oder höher waren Stomatitis (10,6 %), Hyponatriämie (8,8 %), palmar-plantares Erythrodysästhesiesyndrom (7,9 %), Onycholyse (4,8 %), Diarrhoe (4,0 %), Hyperphosphatämie (2,9 %), verminderter Appetit (2,5 %) und Nageldystrophie (2,5 %). Therapiebedingte unerwünschte Ereignisse (related treatment-emergent adverse events, TEAEs) von Grad 3 oder 4 (47,6 % vs. 43,5 %) und therapiebedingte schwerwiegende unerwünschte Ereignisse (14,6 % vs. 10,5 %) wurden bei Patienten ab 65 Jahren häufiger gemeldet als bei Patienten unter 65 Jahren.
Nebenwirkungen, die zu einer Dosisreduktion führten, traten bei 59,7 % der Patienten auf. Stomatitis (15,4 %), palmar-plantares Erythrodysästhesiesyndrom (9,6 %), Onycholyse (7,3 %) und Hyperphosphatämie (5,2 %) waren die häufigsten Nebenwirkungen, die zu einer Dosisreduktion führten.
Nebenwirkungen, die zu einem Absetzen der Behandlung führten, traten bei 19,4 % der Patienten auf. Die häufigsten unerwünschten Ereignisse, die zu einem Absetzen der Behandlung führten, waren Abhebung des retinalen Pigmentepithels (1,7 %) und Stomatitis (1,5 %).
Tabellarische Auflistung der Nebenwirkungen
Das Sicherheitsprofil basiert auf gepoolten Daten von 479 Patienten mit lokal fortgeschrittenem nicht resezierbarem oder metastasiertem Urothelkarzinom, die in klinischen Studien mit Balversa behandelt wurden. Die Patienten wurden mit Balversa in einer Anfangsdosis von 8/9 mg einmal täglich oral behandelt. Die mediane Behandlungsdauer betrug 4,8 Monate (Spanne: 0,1 bis 43,4 Monate).
Die in klinischen Studien beobachteten Nebenwirkungen sind in Tabelle 6 geordnet nach ihrer Häufigkeitskategorie aufgelistet. Die Häufigkeitskategorien sind wie folgt definiert: Sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); sehr selten (< 1/10 000).
In jeder Häufigkeitskategorie sind die Nebenwirkungen in abnehmendem Schweregrad dargestellt.
Tabelle 6: In klinischen Studien festgestellte Nebenwirkungen
| Systemorganklasse | Häufigkeit | Nebenwirkung |
| Endokrine Erkrankungen | Häufig | Hyperparathyreoidismus |
| Stoffwechsel- und Ernährungsstörungen | Sehr häufig | Hyperphosphatämie, Hyponatriämie, Appetit vermindert |
| Häufig | Hyperkalzämie, Hypophosphatämie | |
| Erkrankungen des Nervensystems | Sehr häufig | Dysgeusie |
| Augenerkrankungen | Sehr häufig | Zentrale seröse Retinopathiea, trockenes Auge |
| Systemorganklasse | Häufigkeit | Nebenwirkung |
| Häufig | Ulzerative Keratitis, Keratitis, Konjunktivitis, Xerophthalmia, Katarakt, Blepharitis, Tränensekretion verstärkt | |
| Gefäßerkrankungen | Gelegentlich | Vaskuläre Kalzifikation |
Erkrankungen der Atemwege, des Brustraums und Mediastinums | Sehr häufig | Epistaxis |
| Häufig | Nasenschleimhaut trocken | |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig | Diarrhoe, Stomatitisb, Mundtrockenheit, Obstipation, Übelkeit, Erbrechen, Abdominalschmerz |
| Häufig | Dyspepsie | |
| Erkrankungen der Haut und des Unterhautgewebes | Sehr häufig | Paronychie, Onycholyse, Onychomadesis, Nageldystrophie, Nagelerkrankung, Nagelverfärbung, palmar-plantares Erythrodysästhesiesyndrom, Alopezie, trockene Haut |
| Häufig | Onychalgia, Onychoklasie, Nagelfurchung, Hautfissuren, Pruritus, Exfoliation der Haut, Xeroderma, Hyperkeratose, Hautläsion, Ekzem, Ausschlag | |
| Gelegentlich | Nagelbettblutung, Nagelbeschwerden, Hautatrophie, Palmarerythem, Hauttoxizität | |
| Erkrankungen der Nieren und Harnwege | Häufig | Akute Nierenschädigung, Nierenfunktionsbeeinträchtigung, Nierenversagen |
Leber- und Gallenerkrankungen | Häufig | hepatische Zytolyse, Leberfunktion anomal, Hyperbilirubinämie |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr häufig | Asthenie, Ermüdung |
| Gelegentlich | Trockene Schleimhaut | |
| Erkrankungen des Blutes und des Lymphsystems | Sehr häufig | Anämie |
| Untersuchungen | Sehr häufig | Gewicht erniedrigt, Kreatinin im Blut erhöht, Alaninaminotransferase erhöht, Aspartataminotransferase erhöht |
a Die zentrale seröse Retinopathie umfasst Netzhautablösung, Glaskörperablösung, Ödem der Retina, Retinopathie,
Chorioretinopathie, Abhebung des retinalen Pigmentepithels, Ablösung des makulären retinalen Pigmentepithels, Makulaablösung, seröse Netzhautablösung, subretinale Flüssigkeit, Netzhautverdickung, Chorioretinitis, seröse Retinopathie, Makulopathie, chorioidale Effusion, Sehen verschwommen, Sehverschlechterung, Sehschärfe vermindert.
b Stomatitis umfasst Mundulzeration.
Beschreibung von ausgewählten Nebenwirkungen
Zentrale seröse Retinopathie (Central serous retinopathy, CSR)
Bei 31,5 % der Patienten wurde CSR als Nebenwirkung berichtet, wobei die mediane Zeit bis zum erstmaligen Auftreten eines Ereignisses jeglichen Grades 51 Tage betrug (siehe Abschnitt 4.4). Die am häufigsten berichteten Ereignisse waren Sehen verschwommen, Chorioretinopathie, Abhebung des retinalen Pigmentepithels, Sehschärfe vermindert, Sehverschlechterung, Netzhautablösung, Retinopathie und subretinale Flüssigkeit. Eine CSR von Grad 3 oder 4 wurde bei 2,7 % der Patienten berichtet. Die meisten Ereignisse einer zentralen serösen Retinopathie traten innerhalb der ersten 90 Tage der Behandlung auf. Zum Zeitpunkt des Datenschnitts war die CSR bei 43,0 % der Patienten abgeklungen. Bei Patienten mit CSR kam es bei 11,3 % zu Dosisunterbrechungen und bei 14,6 % zu Dosisreduktionen. 3,3 % der Patienten setzten Balversa aus folgenden Gründen ab: Abhebung des retinalen Pigmentepithels (1,7 %), Chorioretinopathie (0,6 %), Sehschärfe vermindert (0,6 %), Makulopathie (0,4 %), Sehen verschwommen (0,2 %), Sehverschlechterung (0,2 %), Netzhautablösung (0,2 %) und subretinale Flüssigkeit (0,2 %).
Sonstige Augenerkrankungen
Augenerkrankungen (mit Ausnahme der zentralen serösen Retinopathie) wurden bei 36,3 % der Patienten berichtet. Die am häufigsten berichteten Ereignisse waren trockenes Auge (16,7 %), Konjunktivitis (9,8 %) und Tränensekretion verstärkt (9,2 %). Bei 4,8 % der Patienten mit Ereignissen kam es zu Dosisreduktionen und bei 6,7 % zu Dosisunterbrechungen. 1,3 % der Patienten brachen die Behandlung mit Erdafitinib aufgrund von Augenerkrankungen ab. Die mediane Zeit bis zum ersten Auftreten von Augenerkrankungen betrug 53 Tage (siehe Abschnitt 4.4).
Nagelerkrankungen
Nagelerkrankungen wurden bei 62,6 % der Patienten berichtet. Die am häufigsten berichteten Ereignisse umfassten Onycholyse (21,7 %), Nagelverfärbung (15,9 %), Paronychie (12,5 %), Nageldystrophie (11,9 %) und Onychomadesis (11,5 %). Die Häufigkeit von Nagelerkrankungen nahm nach dem ersten Monat der Exposition zu. Die mediane Zeit bis zum Auftreten einer Nagelerkrankung jeglichen Schweregrads betrug 63 Tage.
Erkrankungen der Haut
Erkrankungen der Haut wurden bei 54,5 % der Patienten berichtet. Die am häufigsten berichteten Ereignisse waren trockene Haut (28 %) und palmar-plantares Erythrodysästhesiesyndrom (25,5 %). Die mediane Zeit bis zum Auftreten einer Erkrankung der Haut jeglichen Schweregrads betrug 47 Tage.
Erkrankungen des Gastrointestinaltrakts
Erkrankungen des Gastrointestinaltrakts wurden bei 83,9 % der Patienten berichtet. Die am häufigsten berichteten Ereignisse waren Diarrhoe (55,5 %), Stomatitis (52,8 %) und Mundtrockenheit (39,9 %). Die mediane Zeit bis zum Auftreten einer Erkrankung des Gastrointestinaltrakts jeglichen Schweregrads betrug 15 Tage.
Hyperphosphatämie und Weichteilmineralisierung
Erdafitinib kann eine Hyperphosphatämie verursachen. Ein erhöhter Phosphatspiegel ist ein erwartbarer und vorübergehender pharmakodynamischer Effekt (siehe Abschnitt 5.1). Hyperphosphatämie wurde als unerwünschtes Ereignis bei 78,5 % der mit Balversa behandelten Patienten berichtet. Eine Hyperphosphatämie wurde früh während der Behandlung mit Erdafitinib berichtet, wobei Ereignisse vom Grad 1–2 im Allgemeinen innerhalb der ersten 3 oder 4 Monate und Ereignisse von Grad 3 innerhalb des ersten Monats auftraten. Die mediane Zeit bis zum Auftreten einer Hyperphosphatämie jeglichen Schweregrads betrug 16 Tage. Eine vaskuläre Kalzifikation wurde bei 0,2 % der mit Balversa behandelten Patienten beobachtet (siehe Abschnitt 4.2). Hyperkalzämie und Hyperparathyreoidismus wurden bei 6,1 % und 2,9 % der mit Balversa behandelten Patienten beobachtet (siehe Tabelle 2 in Abschnitt 4.2).
Hypophosphatämie
Erdafitinib kann eine Hypophosphatämie verursachen. Eine Hypophosphatämie trat bei 5,6 % der Patienten auf. Bei 1,0 % der Patienten traten Hypophosphatämiereaktionen von Grade 3-4 auf. Die mediane Zeit bis zum Auftreten von Grad 3-Ereignissen betrug 140 Tage. Keines der Ereignisse war schwerwiegend, führte zum Absetzen der Behandlung oder zu einer Dosisreduktion. Eine Dosisunterbrechung erfolgte bei 0,2 % der Patienten.
Abnorme Laborbefunde
Abnorme Laborbefunde (mit Ausnahme von Hyperphosphatämie, die gesondert beschrieben ist) traten bei 53,4 % der Patienten auf. Die am häufigsten gemeldeten Laboranomalien waren Anämie (28,2 % (135 Patienten); mediane Zeit bis zum Auftreten 44 Tage, 38,5 % (52/135) abgeklungen), Alaninaminotransferase erhöht (21,7 % (104 Patienten); mediane Zeit bis zum Auftreten 41 Tage, 75 % (78/104) abgeklungen), Aspartataminotransferase erhöht (18 % (86 Patienten); mediane Zeit bis zum Auftreten 37 Tage, 73,3 % (63/86) abgeklungen), Kreatinin im Blut erhöht (14,2 % (68 Patienten); mediane Zeit bis zum Auftreten 57 Tage, 44,1 % (30/68) abgeklungen) und Hyponatriämie (13,4 % (64 Patienten); mediane Zeit bis zum Auftreten 55 Tage, 51,6 % (33/64) abgeklungen).
Kinder und Jugendliche
Bei Kindern und Jugendlichen (< 18 Jahre), die Erdafitinib in klinischen Studien außerhalb der zugelassenen Anwendungsgebiete und nach der Markteinführung zulassungsüberschreitend erhielten, wurde über Wachstumsbeschleunigung und Epiphysiolyse des Femurkopfes berichtet.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es ist kein spezifisches Gegenmittel für eine Balversa-Überdosierung bekannt. Im Fall einer Überdosierung ist die Einnahme von Balversa zu pausieren und es sind allgemeine unterstützende Maßnahmen zu ergreifen, bis die klinische Toxizität vermindert oder abgeklungen ist.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, Proteinkinase-Inhibitoren. ATC-Code: L01EN01
Wirkmechanismus
Erdafitinib ist ein pan-Fibroblasten-Wachstumsfaktor-Rezeptor (FGFR)-Tyrosinkinase-Inhibitor.
Pharmakodynamische Wirkungen
Serumphosphat
Erdafitinib erhöht den Serumphosphatspiegel, ein sekundärer Effekt der FGFR-Inhibition (siehe Abschnitte 4.2 und 4.8).
Klinische Wirksamkeit
Die Wirksamkeit von Balversa wurde in der Studienkohorte 1 der Studie BLC3001 untersucht, einer randomisierten, offenen, multizentrischen Phase-III-Studie zur Bewertung des Gesamtüberlebens (overall survival, OS) von Erdafitinib im Vergleich zur Chemotherapie (Docetaxel oder Vinflunin) bei Patienten mit fortgeschrittenem (nicht resezierbarem oder metastasiertem) Urothelkarzinom mit bestimmten Veränderungen im FGFR-Gen und einem Fortschreiten der Erkrankung nach einer oder zwei vorangegangenen Behandlungen (Therapielinien) in der lokal fortgeschrittenen nicht resezierbaren oder metastasierten Behandlungssituation, von denen mindestens eine einen Inhibitor des Programmed-Death-Rezeptor 1 (PD-1) oder des Programmed-Death-Ligand 1 (PD-L1) umfasst (Anti-PD-(L)1).
Patienten, die eine neoadjuvante oder adjuvante Chemotherapie oder Immuntherapie erhalten hatten und bei denen innerhalb von 12 Monaten nach der letzten Dosis eine Krankheitsprogression festgestellt wurde, galten als Patienten, die im metastasierten Stadium eine systemische Therapie erhalten hatten. Patienten mit nicht kontrollierter kardiovaskulärer Erkrankung innerhalb der vorangegangenen 3 Monate oder mit QTc-Verlängerung vom Grad 2 oder höher (≥ 481 ms) und mit Wundheilungsstörung sowie Patienten mit zentraler seröser Retinopathie oder Abhebung des retinalen Pigmentepithels jeglichen Grades wurden von der Studie ausgeschlossen.
Die wesentlichen Ergebnisse zur Wirksamkeit basieren auf 266 Patienten, die zuvor eine Anti-PD-(L)1-Behandlung erhalten hatten und zu Erdafitinib (8 mg mit individueller Auftitration auf 9 mg, sofern der Serumphosphatspiegel < 9,0 mg/dl war und keine arzneimittelbedingte Toxizität auftrat) oder zu einer Chemotherapie (Docetaxel 75 mg/m2 oder Vinflunin 320 mg/m2 einmal alle 3 Wochen) randomisiert worden waren.
Die für die Studie in Frage kommenden Patienten mussten mindestens eine der folgenden FGFR-Fusionen aufweisen: FGFR2-BICC1, FGFR2-CASP7, FGFR3-TACC3, FGFR3-BAIAP2L1 oder eine der folgenden FGFR3-Genmutationen: R248C, S249C, G370C, Y373C. Die molekulare Eignung wurde anhand der zentralen (74,6 %) oder lokalen (25,4 %) FGFR-Ergebnisse bestimmt. Die Tumorproben wurden im Zentrallabor mit dem Qiagen Therascreen FGFR RGQ RT-PCR Kit auf genetische Veränderungen des FGFR untersucht. Lokale historische Tests an Tumor- oder Blutproben basierten auf lokalen Next Generation Sequencing (NGS)-Tests. Bei der begrenzten Anzahl von Patienten, die mit lokalen Tests erfasst wurden und von denen Tumorproben für Bestätigungstests zur Verfügung standen, wurde eine Übereinstimmung von 75,6 % beobachtet, wenn sie mit dem zentralen Test getestet wurden.
In der Studienkohorte wiesen 99,2 % der Patienten genetische FGFR-Veränderungen auf (2 Patienten hatten keine FGFR-Veränderungen, 80,8 % der Patienten hatten FGFR3-Mutationen, 16,5 % der Patienten hatten FGFR3-Fusionen und 1,9 % der Patienten hatten sowohl FGFR3-Mutationen als auch -Fusionen). In dieser Studienkohorte wurden keine Patienten mit FGFR2-Veränderungen eingeschlossen. Ein Tumor mit bestimmten genetischen Veränderungen des FGFR3 ist ein Tumor mit mindestens einer der folgenden FGFR-Fusionen: FGFR3-TACC3, FGFR3-BAIAP2L1 oder eine der folgenden FGFR3-Genmutationen: R248C, S249C, G370C, Y373C. Alle Patienten in der Studienkohorte mit FGFR-Veränderungen wiesen mindestens eine FGFR3-Veränderung auf. Die FGFR3-S249C-Mutation war die häufigste Veränderung (46,6 %), gefolgt von der FGFR3-Y373C-Mutation (16,9 %) und FGFR3-TACC3-Fusion (9,8 %).
Die demografischen Merkmale waren in der Erdafitinib- und der Chemotherapie-Behandlungsgruppe ausgeglichen. Das mediane Alter nach abgeschlossenem Screening betrug 67 Jahre (Spanne: 32 bis 86 Jahre). Die meisten Patienten waren 65 Jahre oder älter: 19,9 % 65 bis 69 Jahre; 19,9 % 70 bis 74 Jahre; 21,1 % 75 Jahre oder älter. Die meisten Patienten waren männlich (71,4 %), Kaukasier (54,1 %) und stammten aus Europa (60,9 %).
Bei allen Patienten handelte es sich um ein Übergangszellkarzinom, wobei ein geringer Prozentsatz (5,3 %) der Patienten kleinere Komponenten (< 50 % insgesamt) mit abweichender Histologie aufwies. Der Primärtumor befand sich bei 33,5 % der Patienten im oberen Harntrakt und bei 66,5 % im unteren Harntrakt. Die ECOG-Scores der Patienten betrugen zum Ausgangszeitpunkt 0 (42,9 %), 1 (47,7 %) oder 2 (9,4 %).
Alle Patienten hatten mindestens eine vorangehende Systemtherapie erhalten, die eine Anti-PD-(L)1-Therapie beinhaltet haben musste. Die am häufigsten erhaltenen Anti-PD-(L)1-Therapien umfassten Pembrolizumab (35,3 %), Avelumab (22,2 %) und Atezolizumab (19,5 %). Eine vorherige Behandlung mit einer Chemotherapie war nicht erforderlich, jedoch hatten die meisten Patienten (89,1 %) mindestens eine vorangegangene Chemotherapie erhalten. Fast alle Patienten hatten eine platinbasierte Chemotherapie erhalten (89,7 % in der Erdafitinib-Gruppe, 85,4 % in der Chemotherapie-Gruppe): am häufigsten Cisplatin (55,9 % in der Erdafitinib-Gruppe, 45,4 % in der Chemotherapie-Gruppe) gefolgt von Carboplatin (27,2 % in der Erdafitinib-Gruppe, 31,5 % in der Chemotherapie-Gruppe).
Der primäre Wirksamkeitsendpunkt war das Gesamtüberleben. Das radiologische Ansprechen wurde von den Prüfärzten gemäß RECIST (Response Evaluation Criteria in Solid Tumours Version 1.1) bis zu einem der folgenden Ereignisse bewertet (je nachdem, was zuerst eintrat): Krankheitsprogression, intolerable Toxizität, Widerruf der Einwilligungserklärung, Entscheidung des Prüfarztes zum Abbruch der Behandlung oder Studienende. Als sekundäre Wirksamkeitsendpunkte wurden das progressionsfreie Überleben (Progression-Free Survival, PFS), die objektive Ansprechrate (Objective Response Rate, ORR) und die Dauer des Ansprechens einbezogen.
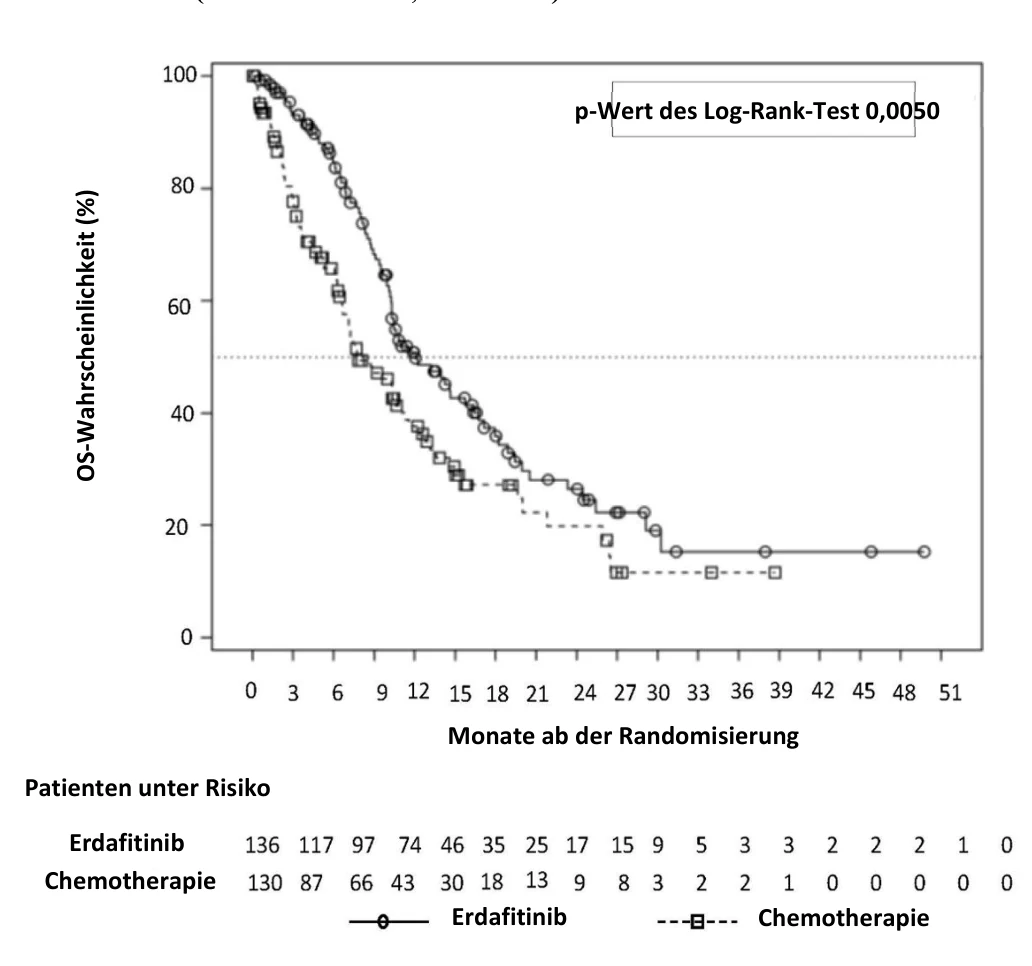
Die Behandlung mit Erdafitinib zeigte eine statistisch signifikante Verbesserung des Gesamtüberlebens bei den mit Erdafitinib behandelten Patienten, wobei Erdafitinib das Gesamtüberleben im Vergleich zur Chemotherapie verlängerte (medianes Gesamtüberleben von 12,1 gegenüber 7,8 Monaten) (siehe Tabelle 7).
Die Ergebnisse zur Wirksamkeit sind in Tabelle 7 zusammengefasst.
Tabelle 7: Übersicht der Ergebnisse zur Wirksamkeit in der Studie BLC3001, Kohorte 1
| Erdafitinib (N = 136) | Chemotherapie (N = 130) | |
| Gesamtüberleben (OS) | ||
| Anzahl der Ereignisse (%) | 77 (56,6 %) | 78 (60,0 %) |
| Median, Monate (95 %-KI) | 12,06 (10,28; 16,36) | 7,79 (6,54; 11,07) |
| HR (95 %-KI) | 0,64 (0,44; 0,93)a 0,0050 | |
| p-Wert | ||
| Progressionsfreies Überleben (PFS) | ||
| Anzahl der Ereignisse (%) | 101 (74,3 %) | 90 (69,2 %) |
| Median, Monate (95 %-KI) | 5,55 (4,40; 5,65) | 2,73 (1,81; 3,68) |
| HR (95 %-KI) | 0,58 (0,41; 0,82)a 0,0002 | |
| p-Wert | ||
| Objektive Ansprechrate (ORR), bestätigt | ||
| ORR (CR + PR) | 48 (35,3 %) | 11 (8,5 %) |
| Dauer des Ansprechens (DoR) durch Prüfarzt bewertet, bestätigt | ||
| Median, Monate (95 %-KI) | 5,55 (4,17; 8,31) | 5,75 (4,86; 7,16) |
Alle angegebenen p-Werte sind 2-seitig.
HR = Hazard Ratio, CR = Komplette Remission (Complete Response), PR = Partielles Ansprechen (Partial Response), DoR = Dauer des Ansprechens (Duration of Response)
a Es werden wiederholte Konfidenzintervalle angegeben.
Die Kaplan-Meier-Kurve zum Gesamtüberleben in den beiden Behandlungsarmen ist in Abbildung 1 dargestellt.
Abbildung 1. Kaplan-Meier-Kurve zum Gesamtüberleben – unstratifizierte Analyse
(Studie BLC3001, Kohorte 1)
Ältere Patienten
In der klinischen Studie mit Balversa waren 60,9 % der Patienten 65 Jahre und älter (39,8 % waren 65 - < 75 Jahre alt und 21,1 % der Patienten waren 75 Jahre und älter). Es wurde kein grundsätzlicher Unterschied in der Wirksamkeit zwischen älteren und jüngeren erwachsenen Patienten festgestellt.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Erdafitinib eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen bei Urothelkarzinom gewährt (siehe Abschnitte 4.2 und 4.8 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Nach einmaliger und wiederholter einmal täglicher Einnahme stieg die Exposition gegenüber Erdafitinib (maximale beobachtete Plasmakonzentration [Cmax] und Fläche unter der Plasmakonzentrationszeitkurve [AUC]) dosisproportional über den Dosisbereich von 0,5 bis 12 mg an. Der Steady-State wurde nach 2 Wochen bei einer einmal täglichen Dosierung erreicht und das mittlere Akkumulationsverhältnis betrug bei Krebspatienten das 4-Fache. Nach Einnahme der empfohlenen Anfangsdosis von 8 mg einmal täglich betrugen die mittlere (Variationskoeffizient [coefficient of variation, CV %]) Erdafitinib-Steady-State-Cmax, die AUCτ und die minimale beobachtete Plasmakonzentration (Cmin) 1 399 ng/ml (50,8 %), 29 268 ng.h/ml (59,9 %) und 936 ng/ml (64,9 %) bei Krebspatienten. Die täglichen Schwankungen der Erdafitinib-Plasmakonzentrationen waren gering, mit einem mittleren (CV %) Verhältnis von Spitzen zu Talkonzentration von 1,47 (23 %) im Steady-State nach täglicher Einnahme.
Chemotherapie
Erdafitinib
Patienten unter Risiko
Resorption
Nach Einnahme einer Einzeldosis betrug die mediane Zeit bis zum Erreichen der maximalen Plasmakonzentration (tmax) 2,5 Stunden (Spanne: 2 bis 6 Stunden) bei gesunden Probanden und die orale Resorption erfolgt nahezu vollständig.
Auswirkung von Nahrungsmitteln
Die Einnahme von Erdafitinib bei gesunden Probanden unter Nüchternbedingungen und zusammen mit einer fettreichen Mahlzeit führte nicht zu klinisch relevanten Veränderungen der Cmax und AUC. Die mittlere AUC∞ und Cmax nahmen um 6 % und 14 % ab, wenn Erdafitinib zusammen mit einer fettreichen Mahlzeit eingenommen wird. Die mediane Zeit bis zum Erreichen der tmax war zusammen mit einer Mahlzeit um etwa 1,5 Stunden verzögert (siehe Abschnitt 4.2).
Verteilung
Das mittlere scheinbare Verteilungsvolumen von Erdafitinib bei Krebspatienten betrug 0,411 l/kg. Erdafitinib ist bis zu 99,7 % an menschliche Plasmaproteine gebunden, vorzugsweise an saures Alpha-1-Glykoprotein.
Biotransformation
Die Metabolisierung ist der wichtigste Eliminationsweg für Erdafitinib. Erdafitinib wird beim Menschen hauptsächlich durch CYP2C9 und CYP3A4 zum O-demethylierten Hauptmetaboliten verstoffwechselt. Der Beitrag von CYP2C9 und CYP3A4 zur Gesamtclearance von Erdafitinib wird auf 39 % und 20 % geschätzt. Unverändertes Erdafitinib war der größte arzneimittelbezogene Anteil im Plasma, es gab keine zirkulierenden Metaboliten.
Elimination
Die mittlere scheinbare Gesamtclearance (CL/F) von Erdafitinib betrug bei Krebspatienten 0,362 l/h. Die mittlere effektive Halbwertszeit von Erdafitinib bei Krebspatienten betrug 58,9 Stunden.
Bis zu 16 Tage nach Anwendung einer oralen Einzeldosis von radioaktiv markiertem [14C]-Erdafitinib wurden bei gesunden Probanden 69 % der Dosis in den Fäzes (14–21 % als unverändertes Erdafitinib) und 19 % im Urin (13 % als unverändertes Erdafitinib) wiedergefunden.
Besondere Patientengruppen
Es wurden keine klinisch bedeutsamen Unterschiede in der Pharmakokinetik von Erdafitinib in Bezug auf Alter (21–92 Jahre), Geschlecht, ethnische Abstammung (weiß, hispanisch oder asiatisch), Körpergewicht (36–166 kg), leichter oder mäßiger Nierenfunktionsstörung und leichter oder mäßiger Leberfunktionsstörung beobachtet.
Kinder und Jugendliche
Die Pharmakokinetik von Erdafitinib wurde bei pädiatrischen Patienten nicht untersucht.
Nierenfunktionsstörung
Es wurden keine klinisch bedeutsamen Unterschiede in der Pharmakokinetik von Erdafitinib bei Patienten mit normaler Nierenfunktion (absolute glomeruläre Filtrationsrate – Änderung der Ernährung bei Nierenerkrankungen [absolute glomerular filtration rate modification of diet in renal disease, absolute GFR-MDRD] ≥ 90 ml/min) und Patienten mit leichter (absolute GFR-MDRD 60 bis 89 ml/min) und mäßiger (absolute GFR-MDRD 30 bis 59 ml/min) Nierenfunktionsstörung auf Basis einer PK-Populationsanalyse festgestellt. Für Patienten mit schwerer Nierenfunktionsstörung (absolute GFR-MDRD kleiner als 30 ml/min) oder dialysepflichtiger Nierenfunktionsstörung liegen aufgrund eingeschränkter PK-Daten keine Informationen vor (n = 7; 0,8 %).
Leberfunktionsstörung
Die Pharmakokinetik von Erdafitinib wurde bei Teilnehmern mit vorbestehender leichter (n = 8) oder mäßiger (n = 8) Leberfunktionsstörung (Child-Pugh-Klasse A und B) und bei gesunden Kontrollteilnehmern mit normaler Leberfunktion (n = 8) untersucht. Die Gesamt-AUC∞ betrug bei Teilnehmern mit leichter und mäßiger Leberfunktionsstörung 82 % und bei Teilnehmern mit normaler Leberfunktion 61 %. Die Gesamt-Cmax betrug bei Teilnehmern mit leichter und mäßiger Leberfunktionsstörung 83 % und bei Teilnehmern mit normaler Leberfunktion 74 %. Die freie AUC∞ betrug bei Teilnehmern mit leichter und mäßiger Leberfunktionsstörung 95 % und bei Teilnehmern mit normaler Leberfunktion 88 %. Die freie Cmax betrug bei Teilnehmern mit leichter und mäßiger Leberfunktionsstörung 96 % und bei Teilnehmern mit normaler Leberfunktion 105 %. Bei Patienten mit leichter (Child-Pugh A) oder mäßiger (Child-Pugh B) Leberfunktionsstörung und Patienten mit normaler Leberfunktion wurden keine klinisch bedeutsamen Unterschiede bei der Pharmakokinetik von Erdafitinib beobachtet. Die Pharmakokinetik von Erdafitinib bei Patienten mit schwerer Leberfunktionsstörung ist aufgrund begrenzter Daten nicht bekannt.
Wechselwirkungen mit anderen Arzneimitteln
Wirkung von P-gp-Inhibitoren auf Erdafitinib
Erdafitinib ist ein Substrat für P-gp. Es wird nicht erwartet, dass P-gp-Inhibitoren die PK von Erdafitinib auf klinisch relevante Weise beeinflussen.
Wirkung von säuresenkenden Wirkstoffen auf Erdafitinib
Erdafitinib ist im pH-Bereich von 1 bis 7,4 ausreichend löslich. Es wird nicht erwartet, dass säuresenkende Mittel (z. B. Antazida, H2-Antagonisten oder Protonenpumpenhemmer) die Bioverfügbarkeit von Erdafitinib beeinflussen.
Wirkung von Sevelamer auf Erdafitinib
Bei Patienten, die Sevelamer einnahmen, wurden keine klinisch bedeutsamen Unterschiede bei der Pharmakokinetik von Erdafitinib beobachtet.
5.3 Präklinische Daten zur Sicherheit
Toxizität bei wiederholter Gabe
Die wichtigsten toxikologischen Befunde nach wiederholter Gabe von Erdafitinib bei Ratten und Hunden standen im Zusammenhang mit der pharmakologischen Aktivität von Erdafitinib als irreversibler FGFR-Inhibitor und beinhalteten erhöhtes anorganisches Phosphor und Calcium im Plasma, ektope Mineralisierung in verschiedenen Organen und Geweben sowie Knochen-/Knorpelläsionen unter Erdafitinib-Expositionen, die niedriger waren als die Exposition beim Menschen bei der empfohlenen klinischen Dosis. Nach 3-monatiger Behandlung wurden bei Ratten eine Hornhautatrophie (Ausdünnung des Hornhautepithels) und bei Ratten und Hunden eine Tränendrüsenatrophie, Veränderungen des Fells und der Krallen sowie Zahnveränderungen beobachtet. Eine Störung der Phosphathomöostase wurde bei Ratten und Hunden unter Expositionen beobachtet, die niedriger waren als die Exposition beim Menschen unter allen untersuchten Dosen.
Die Weichteilmineralisierungen (mit Ausnahme der Mineralisierung der Aorta bei Hunden) und chondroide Dysplasie bei Ratten und Hunden sowie Atrophie der Milchdrüsen bei Ratten zeigten sich am Ende einer 4-wöchigen arzneimittelfreien Erholungsphase teilweise bis vollständig reversibel.
Erdafitinib ist ein intrinsischer Blocker des hERG(human ether-à-go-go-related gene)-Kanals mit einer proarrhythmischen Tendenz, die sich in einer verlängerten Repolarisation (korrigiertes QT-Intervall) nach intravenöser Anwendung beim narkotisierten Hund und Meerschweinchen und nach oraler Anwendung beim wachen Hund äußerte. Das „No-Effect-Level“ entspricht einem Sicherheitsabstand von 2,4 relativ zur klinischen maximalen freien Steady-State-Plasmakonzentration (Cmax, u) bei einer einmaligen täglichen Dosis von 9 mg.
Kanzerogenität und Mutagenität
Es wurden keine tierexperimentellen Langzeitstudien durchgeführt, um das kanzerogene Potential von Erdafitinib zu untersuchen. Erdafitinib wurde in den Standardtests der Guten Laborpraxis (GLP) zur Genotoxizität als nicht genotoxisch eingestuft.
Reproduktionstoxizität
Erdafitinib war bei Ratten teratogen und embryotoxisch unter niedrigeren Expositionen als beim Menschen. Die fetale Toxizität war durch Hand-/Fußdefekte und Fehlbildungen einiger großer Blutgefäße wie der Aorta gekennzeichnet (siehe Abschnitte 4.4 und 4.6).
Fertilität
Es wurden keine gezielten tierexperimentellen Fertilitätsstudien mit Erdafitinib durchgeführt. In der 3 -monatigen Studie zur allgemeinen Toxizität zeigte Erdafitinib jedoch bei Ratten Auswirkungen auf die weiblichen Fortpflanzungsorgane (Nekrose der Corpora lutea) bei einer Exposition, die der AUC bei Patienten unter der empfohlenen Höchstdosis von 9 mg täglich annähernd entsprach.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Balversa 3 mg Filmtabletten
Tablettenkern
Croscarmellose-Natrium
Magnesiumstearat (Ph.Eur.) (E572)
Mannitol (Ph.Eur.) (E421)
Meglumin
Mikrokristalline Cellulose (E460)
Filmüberzug (Opadry amb II)
Glycerolmonocaprylocaprat (Ph.Eur.) (Typ I)
Poly(vinylalkohol)
Natriumdodecylsulfat
Talkum
Titandioxid (E171)
Eisen(Ⅲ)-hydroxid-oxid x H2O (E172)
Balversa 4 mg Filmtabletten
Tablettenkern
Croscarmellose-Natrium
Magnesiumstearat (Ph.Eur.) (E572)
Mannitol (Ph.Eur.) (E421)
Meglumin
Mikrokristalline Cellulose (E460)
Filmüberzug (Opadry amb II)
Glycerolmonocaprylocaprat (Ph.Eur.) (Typ I)
Poly(vinylalkohol)
Natriumdodecylsulfat
Talkum
Titandioxid (E171)
Eisen(Ⅲ)-hydroxid-oxid x H2O (E172)
Eisen(III)-oxid (E172)
Balversa 5 mg Filmtabletten
Tablettenkern
Croscarmellose-Natrium
Magnesiumstearat (Ph.Eur.) (E572)
Mannitol (Ph.Eur.) (E421)
Meglumin
Mikrokristalline Cellulose (E460)
Filmüberzug (Opadry amb II)
Glycerolmonocaprylocaprat (Ph.Eur.) (Typ I)
Poly(vinylalkohol)
Natriumdodecylsulfat
Talkum
Titandioxid (E171)
Eisen(Ⅲ)-hydroxid-oxid x H2O (E172)
Eisen(III)-oxid (E172)
Eisen(Ⅱ,Ⅲ)-oxid (E172)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
Flaschen
4 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Flasche
Flasche aus HDPE (High-Density Polyethylen) mit kindersicherem Verschluss aus PP (Polypropylen) und Induktionsversiegelung. Jede Faltschachtel enthält eine Flasche mit 28, 56 oder 84 Filmtabletten.
3 mg Tablette:
- Jede Faltschachtel mit 56 Filmtabletten enthält eine Flasche mit 56 Tabletten. • Jede Faltschachtel mit 84 Filmtabletten enthält eine Flasche mit 84 Tabletten.
4 mg Tablette:
- Jede Faltschachtel mit 28 Filmtabletten enthält eine Flasche mit 28 Tabletten. • Jede Faltschachtel mit 56 Filmtabletten enthält eine Flasche mit 56 Tabletten.
5 mg Tablette:
- Jede Faltschachtel mit 28 Filmtabletten enthält eine Flasche mit 28 Tabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
Belgien
8. ZULASSUNGSNUMMER(N)
EU/1/24/1841/003
EU/1/24/1841/004
EU/1/24/1841/008
EU/1/24/1841/009
EU/1/24/1841/011
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 22. August 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.