


Fachinformation - Carmubris
1. BEZEICHNUNG DES ARZNEIMITTELS
Carmubris® Pulver und Lösungsmittel zur Herstellung einer Infusionslösung
Wirkstoff: Carmustin
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
1 Durchstechflasche mit Pulver zur Herstellung einer Infusionslösung enthält 100 mg Carmustin
(BCNU).
Sonstiger Bestandteil mit bekannter Wirkung:
1 Durchstechflasche mit Lösungsmittel zur Herstellung einer Infusionslösung enthält 3 ml Propylenglycol.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver und Lösungsmittel zur Herstellung einer Infusionslösung
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Carmubris ist zur unterstützenden Behandlung chirurgischer Operationen und Bestrahlungen, oder als Kombinationsbehandlung mit anderen Substanzen bei folgenden Gewebsneubildungen angezeigt:
- Hirntumoren: Glioblastom, Hirnstammgliom, Medulloblastom, Astrozytom, Ependymom, metastasierte Hirntumoren.
- Multiples Myelom: in Kombination mit anderen Zytostatika und einem Nebennierenrindenhormon, besonders Prednison.
Maligne Tumoren des Lymphsystems: Morbus Hodgkin, Lymphosarkom, Retikulumzellsarkom, in
Kombination mit anderen Substanzen und nach Versagen von Primärtherapien.
- Maligne Tumoren im Gastrointestinalbereich: nur bei fortgeschrittener Erkrankung, wenn andere das Zellwachstum hemmende Mittel versagt haben.
- Carmustin wird auch zur Konditionierung vor der autologen hämatopoetischen Stammzelltransplantation (SZT) bei malignen hämatologischen Erkrankungen (Hodgkin/ Non- Hodgkin-Lymphom) verwendet.
4.2 Dosierung und Art der Anwendung
Carmubris soll nur von Ärzten angewendet werden, die in der Tumorbehandlung erfahren sind. Für Hinweise zur Rekonstitution und Verdünnung vor der Anwendung, siehe Abschnitt 6.6.
Dosierung
In der Monotherapie bei chemo- und/oder strahlentherapeutisch nicht vorbehandelten Patienten werden 200 mg Carmubris je m2 Körperoberfläche intravenös alle 6 Wochen gegeben.
Diese Dosis kann als Einzeldosis oder in zwei Dosen zu jeweils 100 mg/m2 Körperoberfläche an zwei aufeinanderfolgenden Tagen verabreicht werden.
Zwischen den einzelnen Behandlungszyklen sollen mindestens 6-wöchige Abstände eingehalten werden.
Der folgende Behandlungskurs darf erst begonnen werden, wenn sich nach der empfohlenen Anfangsdosierung die Zahl der Blutzellen wieder annähernd normalisiert hat und folgender Blutstatus erreicht ist:
>100.000 Thrombozyten/µl
>4.000 Leukozyten/µl
Grundsätzlich ist die Dosierung von Carmubris sowohl bei Mono- als auch bei Kombinationstherapie mit anderen myelosuppressiv wirkenden Medikamenten dem individuellen hämatologischen Befund anzupassen.
Die Dosierung sollte in Abhängigkeit vom Thrombozyten- und Leukozyten-Nadir wie folgt angepasst werden:
Leukozyten >3.000/µl bzw. Thrombozyten >75.000/µl | 100 % der empfohlenen Ausgangsdosis |
|---|---|
Leukozyten 2.000-3.000/µl bzw. Thrombozyten 25.000-75.000/µl | 70 % der empfohlenen Ausgangsdosis |
Leukozyten <2.000/µl bzw. Thrombozyten <25.000/µl | 50 % der empfohlenen Ausgangsdosis |
Da die Metaboliten von Carmubris zu 60-70 % renal ausgeschieden werden, muss bei eingeschränkter Nierenfunktion die Dosis wegen Kumulationsgefahr verringert bzw. das Dosierungsintervall verlängert werden.
Die exakte Dosierung im Rahmen einer Polychemotherapie ist Behandlungsprotokollen zu entnehmen, die sich in der Behandlung der jeweiligen Erkrankungen als wirksam erwiesen haben.
Art der Anwendung
Carmubris wird als langsame intravenöse Infusion angewendet. Carmubris DARF NICHT ALS SCHNELLE INTRAVENÖSE INJEKTION GEGEBEN WERDEN.
Carmubris wird als intravenöse Infusion über jeweils 1-2 Stunden nach vorgeschriebener Verdünnung angewendet. Diese Infusionszeit sollte nicht unterschritten werden, da es sonst zu Schmerzen und Brennen an der Injektionsstelle, zu intensiven Hautrötungen (Flush) oder Bindehautblutungen kommen kann.
Konditionierungsschema vor der SZT
Carmustin wird in Kombination mit anderen Chemotherapeutika bei Patienten mit malignen hämatologischen Erkrankungen vor der SZT in einer intravenösen Dosis von 300 – 600 mg/m2 verabreicht.
Dauer der Anwendung
Die Anwendung von Carmubris in konventioneller Dosierung erfolgt meist in sogenannten Behandlungskursen. Diese sollen unter Berücksichtigung der hämatologischen Parameter (siehe oben) in 6-wöchigen Abständen wiederholt werden.
Eine Behandlung dauert 1-2 Tage, je nach Aufteilung der Gesamtdosis (siehe oben). Eine generelle Begrenzung der Behandlung mit Carmubris ist nicht vorgesehen.
Bei Nichtansprechen des Tumors auf die Behandlung, progressiver Erkrankung und/oder beim Auftreten nicht mehr tolerierbarer Nebenwirkungen sollte Carmubris abgesetzt werden.
Besondere Patientengruppen
Ältere Patienten
Im Allgemeinen sollte die Dosisfindung für älteren Patienten achtsam gewählt und normalerweise am unteren Ende des Dosierungsbereichs beginnen. Dies spiegelt die größere Häufigkeit einer verminderten Leber-, Nieren- oder Herzfunktion sowie einer Begleiterkrankung oder einer anderen Therapie mit anderen Arzneimitteln wider.
Da ältere Patienten mit größerer Wahrscheinlichkeit eine verminderte Nierenfunktion haben, sollte bei der Auswahl der Dosis sorgfältig vorgegangen und die Nierenfunktion überwacht und die Dosis entsprechend reduziert werden.
Bei älteren Patienten ist die Inzidenz einer Stomatitis (orale Mukositis) höher, wenn eine hohe Dosis
Carmustin verabreicht wird.
Pädiatrische Patienten
Aufgrund des hohen Risikos einer pulmonalen Toxizität sollte Carmubris bei Kindern nur mit höchster Vorsicht angewendet werden (siehe Abschnitt 4.4).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff, andere Nitrosoharnstoffe oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Wie bei anderen stark wirkenden Mitteln gegen Tumorerkrankungen muss der Nutzen für den
Patienten gegen das Risiko von Schädigungen sorgfältig abgewogen werden.
Carmubris kann auf das Erbgut schädigend wirken. Männern, die mit Carmubris behandelt werden, wird daher empfohlen, während der Behandlung und bis zu 6 Monate danach kein Kind zu zeugen und sich vor Behandlungsbeginn wegen der Möglichkeit einer irreversiblen Infertilität durch die Behandlung mit Carmubris über eine Spermakonservierung beraten zu lassen. Frauen sollten während der Behandlung mit Carmubris nicht schwanger werden (siehe auch Abschnitt 4.6).
Carmubris soll nicht angewendet werden bei Patienten, bei denen die Zahl der Thrombozyten, der Leukozyten oder der Erythrozyten vermindert ist, entweder als Folge einer Chemotherapie oder aus anderen Ursachen.
Bei Patienten, bei denen die Knochenmarkreserve wegen der Erkrankung selbst oder aufgrund einer vorangegangenen Behandlung erschöpft ist, muss mit verstärkten Nebenwirkungen, wie z. B. Leukopenie und Thrombozytopenie gerechnet werden.
Da Carmubris eine verzögerte und bei wiederholter Verabreichung eine kumulative Wirkung auf das Knochenmark hat, sollten die hämatologischen Parameter (Leukozyten, Granulozyten, Hämoglobin, Thrombozyten) während der Therapie mit Carmubris mindestens 6 Wochen lang regelmäßig überwacht und vor Therapiebeginn kontrolliert werden. Die Dosierung ist entsprechend dem Blutbild anzupassen (siehe Abschnitt 4.2).
Vorsicht ist geboten bei eingeschränkter Nieren- und Leberfunktion
Vor der Behandlung sollten die Leber- und Nierenfunktion geprüft und während der Therapie regelmäßig überwacht werden.
Während der Infusion von Carmubris können Reaktionen am Verabreichungsort auftreten. Wegen des Risikos der Extravasation wird empfohlen, den Verabreichungsort genau auf eventuelle Infiltration während der Infusion hin zu beobachten. Zurzeit gibt es keine spezielle Behandlung der Reaktionen durch Extravasation.
Pulmonale Toxizität
Es wurde häufig über eine pulmonale Toxizität durch Carmustin berichtet. Die pulmonale Toxizität tritt im Allgemeinen innerhalb der ersten 3 Jahre der Therapie auf und ist charakterisiert durch pulmonale Infiltrate, interstitielle Pneumonitis und/oder Lungenfibrosen. Auch Fälle von pulmonaler Toxizität mit tödlichem Ausgang sind aufgetreten. Das Alter der betroffenen Patienten betrug zwischen 1 Jahr und 10 Monaten und 72 Jahren.
Zu den Risikofaktoren für die Entwicklung einer pulmonalen Toxizität unter der Behandlung mit Carmustin zählen Rauchen, eingeschränkte Lungenfunktion, vorbestehende röntgenologisch nachgewiesene Veränderungen, sequenzielle oder gleichzeitige Thoraxbestrahlung und Kontakt mit anderen Stoffen, die eine Lungenschädigung verursachen. Die Inzidenz scheint dosisabhängig zu sein: kumulative Gesamtdosen von 1,200-1,500 mg/m² Körperoberfläche scheinen die Wahrscheinlichkeit des Auftretens von Lungenfibrosen zu erhöhen. Vor und mehrmals während der Behandlung soll die Lungenfunktion überprüft werden. Das Risiko ist bei Patienten mit einem Basiswert von unter 70 % der erwarteten forcierten Vitalkapazität oder der Kohlenmonoxid-Diffusionskapazität besonders erhöht.
Es wurde über ein erhöhtes Risiko für Lungentoxizitäten bei der Behandlung nach dem Konditionierungsschemata und SZT bei Frauen berichtet. Bisher wurde dieses erhöhte Risiko für die Behandlung selbst beschrieben, einschließlich des Konditionierungsschemata ohne Carmustin (z. B. TBI oder Busulfancyclophosphamid) oder mit Carmustin (BEAM: Carmustin, Etopsid, Cytarabin und Melphalan oder CBV: Cyclophosphamid, Carmustin und Etoposid).
Es wurde gezeigt, dass eine Hochdosistherapie mit Carmustin (insbesondere mit 600 mg/m2) vor der hämatopoetischen Stammzelltransplantation das Risiko für Inzidenz und Schweregrad von Lungentoxizitäten erhöht. Daher muss bei Patientinnen mit anderen Risiken für Lungentoxizitäten die Verwendung von Carmustin gegen die Risiken abgewogen werden.
Bei einer Hochdosistherapie mit Carmustin steigt das Risiko und der Schweregrad für Infektionen, Herz-, Leber-, Magen-Darm- und Nierentoxizität, Erkrankungen des Nervensystems und Elektrolytstörungen (Hypokaliämie, Hypomagnesiämie und Hypophosphatämie).
In Einzelfällen wurde über ein verzögertes Auftreten von Lungenfibrosen bis zu 17 Jahre nach der Therapie berichtet.
Wie aus einer neuen Langzeit-Follow-up-Beobachtung hervorgeht, starben von 17 Patienten, die Gehirntumore in der Kindheit überlebten, 8 Patienten (47 %) an Lungenfibrosen. Von diesen Todesfällen traten zwei innerhalb von 3 Jahren nach der Behandlung und 6 innerhalb von 8-13 Jahren nach der Behandlung auf. Das Durchschnittsalter der später verstorbenen Patienten betrug während des Behandlungszeitraums 2,5 Jahre (1-12 Jahre). Das Durchschnittsalter der Langzeitüberlebenden betrug während des Behandlungszeitraums 10 Jahre (5-16 Jahre). Alle 5 Patienten, die im Alter von unter 5 Jahren behandelt wurden, starben an Lungenfibrosen. Weder die Dosierung von Carmustin noch die gleichzeitige Verabreichung von Vincristin oder eine Bestrahlung des Rückenmarks beeinflussten die Entwicklung. Bei allen Überlebenden, die für die Nachbeobachtung zur Verfügung standen, wurden Anzeichen von Lungenfibrosen festgestellt.
Aufgrund des sehr hohen Risikos von pulmonaler Toxizität muss insbesondere bei jungen Patienten das Nutzen-Risiko-Verhältnis einer Therapie mit Carmustin sorgfältig abgewogen werden.
Vor und im Verlauf der Therapie sollten Thorax-Röntgenaufnahmen und Lungenfunktionstests durchgeführt werden.
Bei einer Hochdosistherapie mit Carmustin steigen das Risiko und der Schweregrad in Bezug auf Infektionen, kardiale, hepatische, gastrointestinale und renale Toxizität, Erkrankungen des Nervensystems und Störungen des Elektrolythaushalts (Hypokaliämie, Hypomagnesiämie und Hypophosphatämie).
Bei Patienten mit Komorbiditäten und schlechterem Krankheitsstatus besteht ein höheres Risiko für unerwünschte Ereignisse. Dies ist insbesondere bei älteren Patienten zu beachten.
Bei einer Behandlung mit Chemotherapeutika kann als therapieassoziiertes unerwünschtes
Ereignis eine neutropenische Enterokolitis auftreten.
Besondere Hinweise vor Behandlungsbeginn
Die Patienten sind auf die Symptome einer Granulozytopenie (Fieber) bzw. einer Thrombozytopenie (Petechien und andere Blutungen) hinzuweisen und anzuhalten, bei deren Auftreten einen Arzt aufzusuchen.
Die Patienten sollten vor einer Behandlung mit Carmustin auf mögliche Beschwerden des Magen-Darm-Traktes in Form von Übelkeit und Erbrechen hingewiesen werden.
Die Patienten sind auf die Möglichkeit pulmotoxischer und allergischer Reaktionen und deren Symptomatik hinzuweisen und anzuhalten, bei deren Auftreten einen Arzt aufzusuchen.
Eine unmittelbare Verabreichung von Carmubris in die Arteria carotis ist als experimentell anzusehen und wurde mit Schädigungen am Auge in Zusammenhang gebracht.
Carmubris enthält Propylenglycol
Das in diesem Arzneimittel enthaltene Propylenglycol kann die gleichen Wirkungen haben wie der Konsum von Alkohol und kann die Wahrscheinlichkeit für das Auftreten von Nebenwirkungen erhöhen.
Dieses Arzneimittel soll bei Kindern unter 5 Jahren nicht angewendet werden.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Bei der Kombination mit anderen myelosuppressiven Arzneimitteln – wie z. B. Vincristin, Methotrexat, Cyclophosphamid, Procarbazin, Chlormethin (Stickstofflost), Fluorouracil, Vinblastin, Actinomycin (Dactinomycin), Bleomycin, Doxorubicin (Adriamycin) – muss mit verstärkten Nebenwirkungen, wie z. B. Thrombozytopenie und Leukopenie gerechnet werden.
Die myelosuppressive Wirkung von Carmustin kann durch Cimetidin verstärkt werden. Kreuzresistenz mit anderen alkylierenden Substanzen, wie z. B. Chlormethin und Cyclophosphamid
(Zytostatika), ist möglich.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/ Empfängnisverhütung bei Männern und Frauen:
Frauen sollten eine Schwangerschaft während der Behandlung und mindestens 6 Monate nach Behandlung wirksam verhüten.
Männlichen Patienten sind anzuweisen, während der Behandlung und mindestens 6 Monate nach der Behandlung mit Carmustin effektive Verhütungsmittel zu verwenden.
Schwangerschaft
Carmubris wirkt in einer Dosis, die äquivalent zu der beim Menschen angewendeten therapeutischen Dosis ist, bei Ratten und Kaninchen, embryotoxisch und bei Ratten teratogen (siehe Abschnitt 5.3).
Carmubris sollte daher nicht während der Schwangerschaft angewendet werden. Da eine Anwendung in der Schwangerschaft nicht sicher ist, muss der Nutzen sorgfältig gegen das Risiko einer Toxizität abgewogen werden.
Wenn das Arzneimittel während der Schwangerschaft angewendet wird, oder wenn die Patientin während der Behandlung schwanger wird, sollte sie über das potenzielle Risiko für den Fetus aufgeklärt werden.
Stillzeit
Da nicht bekannt ist, ob Carmubris/Metabolite in die Muttermilch übergehen, kann ein Risiko für das Kind nicht ausgeschlossen werden. Während der Behandlung und bis zu 7 Tagen nach der Behandlung mit Carmubris darf nicht gestillt werden.
Fertilität
Im Tierexperiment mit Dosierungen, die etwas über der beim Menschen eingesetzten therapeutischen Dosierung lagen, wurde die Fertilität männlicher Ratten beeinträchtigt (siehe auch Abschnitt 5.3). Langzeitanwendung von Carmustin kann zu einer häufig irreversiblen Azoospermie bzw. Anovulation führen.
Die Behandlung von männlichen Kindern und Jugendlichen kann im Erwachsenenalter zu Störungen der Fertilität führen.
Männern, die mit Carmubris behandelt werden, wird daher empfohlen, während der Behandlung und bis zu 6 Monate danach kein Kind zu zeugen und sich vor Behandlungsbeginn wegen der Möglichkeit einer irreversiblen Infertilität durch die Behandlung mit Carmubris über eine Spermakonservierung beraten zu lassen.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Es wurden keine Studien zu den Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen durchgeführt, da bei diesem Arzneimittel Schwindel als Nebenwirkung berichtet wurde, kann die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen beeinträchtigen.
4.8 Nebenwirkungen
Die Tabelle enthält unerwünschte Ereignisse, die während der medikamentösen Behandlung aufgetreten sind, aber möglicherweise nicht unbedingt einen kausalen Zusammenhang mit dem Medikament haben. Da klinische Studien unter sehr spezifischen Bedingungen durchgeführt werden, spiegeln die beobachteten Raten unerwünschter Ereignisse möglicherweise nicht die in der klinischen Praxis beobachteten Raten wider. Unerwünschte Ereignisse sind im Allgemeinen eingeschlossen, wenn sie bei mehr als 1 % der Patienten in der Produktmonographie oder in Zulassungsstudien gemeldet wurden und/oder als klinisch wichtig eingestuft wurden. Wenn placebokontrollierte Studien verfügbar sind, werden unerwünschte Ereignisse eingeschlossen, wenn die Inzidenz in der Behandlungsgruppe >5 % höher ist.
Eine hohe Dosis ist definiert als> 200 mg / m2.
Die folgende Tabelle enthält Nebenwirkungen von Carmustin, unterteilt nach Gruppen gemäß der MedDRA-Terminologie mit Häufigkeit des Auftretens: sehr häufig (≥1/10); häufig (≥1/100, <1/10); gelegentlich (≥1/1.000, <1/100); selten (≥1/10.000, <1/1.000); sehr selten (<1/10.000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar):
| MedDRA-Systemorganklasse | Häufigkeiten | Nebenwirkungen |
|---|---|---|
| Klinisch wichtige Nebenwirkungen sind kursiv dargestellt | ||
| Infektionen und parasitäre Erkrankungen | nicht bekannt | Opportunistische Infektionen (einschließlich tödlicher Folgen) |
| Gutartige, bösartige und nicht spezifizierte Neubildungen (einschl. Zysten und Polypen) | häufig | Akute Leukämien, Knochenmarkdysplasien; nach langfristiger Anwendung |
| nicht bekannt | Sekundäre maligne Erkrankungen | |
| Erkrankungen des Blutes und des Lymphsystems | sehr häufig | Myelosuppression; Beginn 7-14 Tage, Nadir 21-35 Tage, Erholung 42-56 Tage; kumulativ, dosisabhängig, verzögert und oft zweiphasig. |
| häufig | Anämie | |
Erkrankungen des Immunsystems | nicht bekannt | Allergische Reaktion |
Stoffwechsel- und Ernährungsstörungen | nicht bekannt | Elektrolytstörungen (Hypokaliämie, Hypomagnesiämie und Hypophosphatämie) |
Erkrankungen des Nervensystems | sehr häufig | Ataxie, Schwindel, Kopfschmerzen |
| häufig | Enzephalopathie (Hochdosistherapie und Dosisbegrenzung) | |
| nicht bekannt | Muskelschmerzen, Status epilepticus, Anfall, Grand-Mal-Anfall | |
| Augenerkrankungen | sehr häufig | Augentoxizitäten, vorübergehende Bindehautrötung und verschwommenes Sehen; Netzhautblutungen |
| selten | Neuroretinitis | |
| Herzerkrankungen | sehr häufig | Hypotonie (Hochdosistherapie) |
| nicht bekannt | Tachykardie, Brustschmerzen | |
| Gefäßerkrankungen | sehr häufig | Phlebitis |
| selten | Venenverschlusskrankheit (Hochdosistherapie) | |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | sehr häufig | Lungentoxizität1, interstitielle Fibrose (bei längerer Therapie und kumulativer Dosis > 1400 mg / m 2 ) Pneumonitis (bei Dosen> 450 mg / m 2 ) |
| selten | Interstitielle Fibrose (mit niedrigeren Dosen) | |
| Erkrankungen des Gastrointestinaltrakts | sehr häufig | emetogenes Potential:> 250 mg / m 2 hoch; < 250 mg / m 2 hoch-mäßig |
| sehr häufig | Übelkeit und Erbrechen, schwer; beginnt innerhalb von 2-4 Stunden nach der Verabreichung und dauert 4-6 Stunden | |
| häufig | Anorexie, Verstopfung, Durchfall, Stomatitis | |
| selten | Blutungen im Magen-Darm-Trakt | |
| nicht bekannt | Neutropenische Enterokolitis | |
| Leber- und Gallenerkrankungen | häufig | Hepatotoxizität, reversibel, verzögert bis zu 60 Tage nach der Verabreichung (Hochdosistherapie und Dosisbegrenzung), manifestiert durch:
|
| Erkrankungen der Haut und des Unterhautgewebes | sehr häufig | Dermatitis bei topischer Anwendung, die sich mit verminderter Konzentration des zusammengesetzten Produkts verbessert, Hyperpigmentierung (vorübergehend) bei versehentlichem Hautkontakt |
| häufig | Alopezie, Rötung (verstärkt bei Verabreichungszeiten <1-2 h), Reaktion an der Injektionsstelle | |
| nicht bekannt | Extravasationsgefahr: Bläschen | |
| Erkrankungen der Nieren- und Harnwege | selten | Nierentoxizität (für kumulative Dosen <1.000 mg / m 2 ). |
| Erkrankungen der Geschlechtsorgane und der Brustdrüse | selten | Gynäkomastie |
| nicht bekannt | Unfruchtbarkeit, Teratogenese | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Sehr selten | Thrombophlebitis |
1 Die pulmonale Toxizität manifestiert sich auch in der Erfahrung nach dem Inverkehrbringen als Pneumonitis und interstitielle Lungenerkrankung
Es wurde über ein erhöhtes Risiko für Lungentoxizitäten bei Behandlung nach dem Konditionierungsschemata und SZT bei Frauen berichtet. Bisher wurde dieses erhöhte Risiko für die Behandlung selbst beschrieben, einschließlich des Konditionierungsschemata ohne Carmustin (z. B. TBI oder Busulfancyclophosphamid) oder mit Carmustin (BEAM: Carmustin, Etopsid, Cytarabin und Melphalan oder CBV: Cyclophosphamid, Carmustin und Etoposid).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger Allee 3, D-53175 Bonn, Website: www.bfarm.de, anzuzeigen.
4.9 Überdosierung
Symptome einer Intoxikation
Die wichtigste Nebenwirkung ist eine Myelosuppression. Außerdem können folgende schwere
Nebenwirkungen auftreten:
- Lebernekrosen
- interstitielle Pneumonie
- Enzephalomyelitis
Behandlung von Intoxikationen
Ein spezifisches Antidot steht nicht zur Verfügung. Wirksame Substanzen zum Schutz des Knochenmarks sind nicht bekannt. Eine Knochenmarktransplantation könnte eine wirksame Maßnahme sein.
Übelkeit, Erbrechen
Durch vorherige Gabe von Antiemetika (z. B. Phenothiazin-Derivate) können diese Nebenwirkungen abgeschwächt und häufig sogar vermieden werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, Alkylierende Mittel, Nitrosoharnstoffe
ATC-Code: L01AD01
Carmustin, ein Nitrosoharnstoff, wirkt antineoplastisch und zytozid. Es wirkt als Alkylanz und macht DNS, RNS und Proteine durch Alkylierung für den Zellstoffwechsel unbrauchbar. Die unter Alkylanzien und Strahlentherapie häufig beobachteten Repairmechanismen an der DNS werden durch Carmustin bzw. seine Metaboliten gehemmt.
Carmustin wirkt Zellzyklusphasen-unspezifisch und auch auf ruhende Zellen zytozid.
5.2 Pharmakokinetische Eigenschaften
Die Kinetik von Carmustin im Menschen wird nach einem offenen Zweikammermodell beschrieben. Nach der i. v. Infusion über ca. 1 Stunde fällt der Carmustin-Plasmaspiegel biphasisch ab.
Intravenös verabreichtes Carmustin wird rasch abgebaut, nach 15 Minuten ist keine unveränderte
Substanz mehr nachweisbar.
Die t½ α beträgt 1-4 Minuten, die t½ ß 18-69 Minuten.
Es wird angenommen, dass die antineoplastischen und toxischen Eigenschaften von Carmustin auf die Metaboliten zurückzuführen sind.
Carmustin wird, primär in Form von Metaboliten, zu 60-70 % innerhalb von 96 Stunden renal eliminiert. Bei eingeschränkter Nierenfunktion sollte deshalb die Carmustin-Dosis in Abhängigkeit von der glomerulären Filtrationsrate reduziert werden.
Ca. 10 % werden als CO2 ausgeschieden, während der Verbleib der Restmenge von 20-30 % unbestimmt ist.
Carmustin durchbricht aufgrund seiner hohen Lipidlöslichkeit und seiner relativ geringen Ionisierung im physiologischen pH-Bereich gut die Blut-Hirn-Schranke.
5.3 Präklinische Daten zur Sicherheit
Reproduktionstoxizität
Carmubris wirkte im humantherapeutischen Dosisbereich embryotoxisch bei Ratten und Kaninchen und teratogen bei Ratten. Bei höheren Dosen als die therapeutische wurde die Fertilität männlicher Ratten beeinträchtigt.
Karzinogenität
Carmubris wirkte bei Ratten und Mäusen bei klinisch relevanten Dosierungen karzinogen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Pulver: Keine sonstigen Bestandteile
Lösungsmittel: Propylenglycol
6.2 Inkompatibilitäten
Die intravenöse Lösung ist in Polyvinylchloridgefäßen instabil. Die Carmustinlösung kann nur in
Glasflaschen oder Polypropylen-Behältnissen verwendet werden.
Das Arzneimittel sollte gemäß den Anweisungen in Abschnitt 6.6 verwendet und nicht mit anderen
Arzneimitteln verwechselt werden.
6.3 Dauer der Haltbarkeit
Carmubris ist bei sachgemäßer Lagerung 3 Jahre haltbar.
Nach der empfohlenen Rekonstitution ist Carmustin zur Injektion 480 Stunden unter Kühlung (2 ° - 8 °C) und 24 Stunden bei Raumtemperatur (25 °C ± 2 °C) in einem Glasbehälter stabil. Die Infusionslösungskonzentrat sind vor der Verwendung auf Kristallbildung zu untersuchen. Falls Kristalle beobachtet werden, können sie durch Erwärmen der Durchstechflasche auf Raumtemperatur unter Rühren wieder aufgelöst werden.
Das in Glas oder Polypropylen-Behältnissen bis zu 500 ml mit einer physiologischer Kochsalzlösung von ml 5%iger Dextrose gelöste Carmubris-Infusionslösungskonzentrat sollte als Lösung bei
Raumtemperatur vor Licht geschützt innerhalb von 8 Stunden bei 25 °C ± 2 °C verwendet werden.
Das mit 500 ml physiologischer Kochsalzlösung oder 500 ml 5%iger Glukoselösung gelöste Carmubris-Infusionslösungskonzentrat ist im Kühlschrank (2 °C-8 °C) für 48 Stunden und danach noch weitere 6 Stunden bei Raumtemperatur 25 °C ± 2 °C vor Licht geschützt haltbar.
Aus mikrobiologischer Sicht sollte das Produkt sofort verwendet werden, es sei denn, die Rekonstitutionsmethode schließt das Risiko einer mikrobiologischen Kontamination aus. Falls die Anwendung nicht sofort erfolgt, liegen die Lagerzeiten und -bedingungen für den Gebrauch in der Verantwortung des Anwenders.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Kühl lagern und transportieren (2 °C - 8 °C).
Die Behältnisse im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Lagerungsbedingungen des rekonstituierten oder verdünnten Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Eine Packung enthält 1 Durchstechflasche mit 100 mg Pulver zur Herstellung einer Infusionslösung und 1 Durchstechflasche mit 3 ml Lösungsmittel zur Herstellung einer Infusionslösung.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Zytostatika dürfen nur mit besonderer Vorsicht gehandhabt werden. Ein unbeabsichtigter Kontakt sollte unbedingt vermieden werden. Hierzu gehören geeignete Vorsichtsmaßnahmen (wie z. B. das Tragen von Handschuhen) und Händewaschen mit Wasser und Seife nach Handhabung des Produktes. Lassen Sie das Produkt nach Zugabe des Verdünnungsmittels mindestens 10 Minuten lang durchfeuchten. Nach Durchfeuchtung in der Durchstechflasche (10 Minuten) schwenken Sie diese (in kreisenden Bewegungen) mindestens 60 Sekunden lang ohne Unterbrechung, um eine klare Lösung zu erhalten. Die Durchstechflasche 5 Minuten lang in umgekehrter Position halten, bevor die rekonstituierte Lösung entnommen wird..
Vorschriften über die sachgerechte Anwendung von Zytostatika, wie z. B. das Merkblatt „Sichere Handhabung von Zytostatika“ der Berufsgenossenschaft für Gesundheitsdienst und Wohlfahrtspflege, sind zu beachten.
Der Inhalt der ungeöffneten Durchstechflasche kann als Flocken oder feste Masse vorliegen, ohne offensichtliche Anzeichen von Zersetzung des Wirkstoffs Carmustin. Verwenden Sie das Produkt nicht, wenn es sich verflüssigt hat.
Die Durchstechflaschen mit Carmubris Pulver zur Herstellung einer Infusionslösung müssen bei 2 °C - 8 °C transportiert und gelagert werden (siehe auch Abschnitt 6.4). Die Lagerung von Carmubris bei Temperaturen über 27 °C führt zur Verflüssigung der Substanz, da Carmustin einen niedrigen
Schmelzpunkt hat. Als Zeichen des Zerfalls von Carmustin erscheint ein Ölfilm auf dem Boden der
Durchstechflasche. Solche Durchstechflaschen dürfen nicht mehr verwendet werden.
Die lyophilisierte (getrocknete) Darreichungsform enthält keine Konservierungsmittel. Die Behältnisse sind nicht für wiederholte Entnahmen bestimmt.
Carmubris-Lösungen sind in Plastikbehältern instabil und sollten daher nur in Glasgefäßen oder Polypropylen-Behältnissen hergestellt und aufbewahrt werden (siehe auch Abschnitt 6.2).
Nur klare Lösungen verwenden.
Ein Kontakt der Haut mit der gebrauchsfertigen Infusionslösung hat zu Verbrennungen und übermäßiger Pigmentbildung an den betroffenen Stellen geführt.
Bei Kontakt der Haut oder Schleimhaut mit dem Pulver zur Herstellung einer Infusionslösung oder einer Carmustin-haltigen Lösung sind die betroffenen Stellen sofort mit Wasser und Seife zu waschen.
Nicht verwendete oder angebrochene Behältnisse sowie nicht verwendete Infusionslösungen sind entsprechend den nationalen Anforderungen zu entsorgen.
Herstellung des Infusionslösungskonzentrates
Zur Herstellung des Konzentrates werden unter aseptischen Bedingungen 3,0 ml des beigefügten sterilen Lösungsmittels (Propylenglycol-Injektion) mit Hilfe einer Spritze (Nadel mit Porengröße unter 22-Gauge) in die Durchstechflasche Carmubris (100 mg Carmustin als Pulver zur Herstellung einer Infusionslösung) überführt. Verwenden Sie für das Lösen des Pulvers die auf Raumtemperatur temperierte Propylenglycol-Lösung. Falls erforderlich, schütteln Sie kräftig, um eine klare Lösung zu erhalten.
Das resultierende Konzentrat ist eine klare, farblose bis hellgelbe Lösung, die 33,3 mg Carmustin pro 1,0 ml Propylenglycol enthält.
Schritt-für-Schritt Anleitung zur Herstellung der rekonstituierten Lösung (für die Rekonstitution):
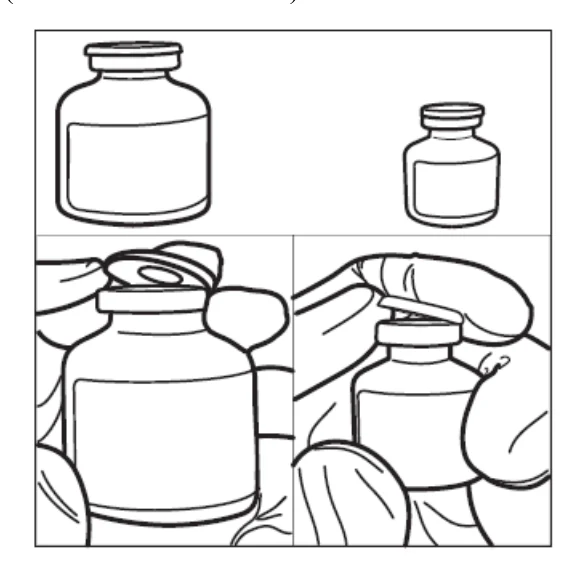
Schritt 1: Entnehmen Sie beide Durchstechflaschen aus dem Umkarton, um diese auf Raumtemperatur zu bringen (mindestens 10 Minuten).
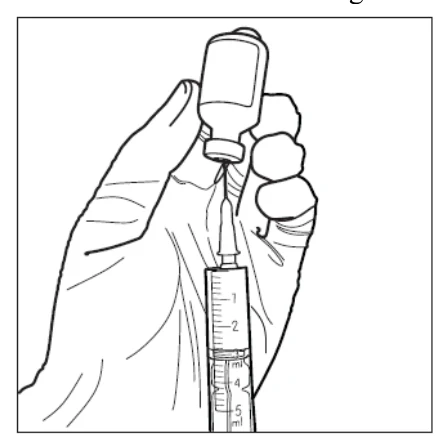
Schritt 2: Entnehmen Sie unter aseptischen Bedingungen mit Hilfe einer sterilen Spritze 3 ml des sterilen Lösungsmittels aus der Durchstechflasche des Lösungsmittels. Achten Sie auf eine vollständige Aufnahme des sterilen Lösungsmittels (3 ml) in die Spritze.
Schritt 3:
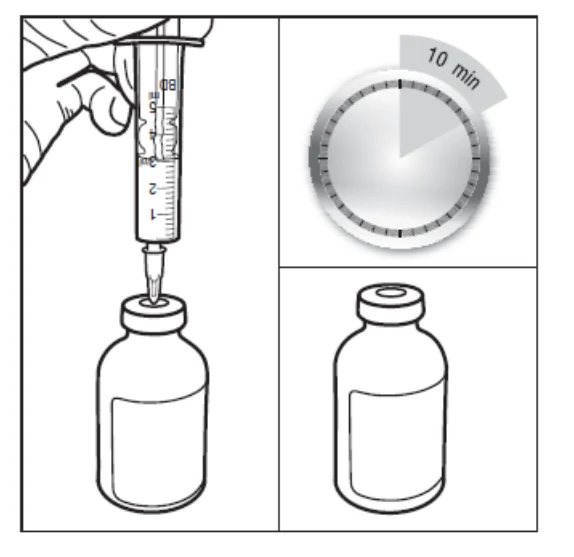
Injizieren Sie das sterile Lösungsmittel in die Durchstechflasche mit 100 mg Carmustin Pulver und lassen dieses Produkt zur Durchfeuchtung mindestens 10 Minuten stehen.
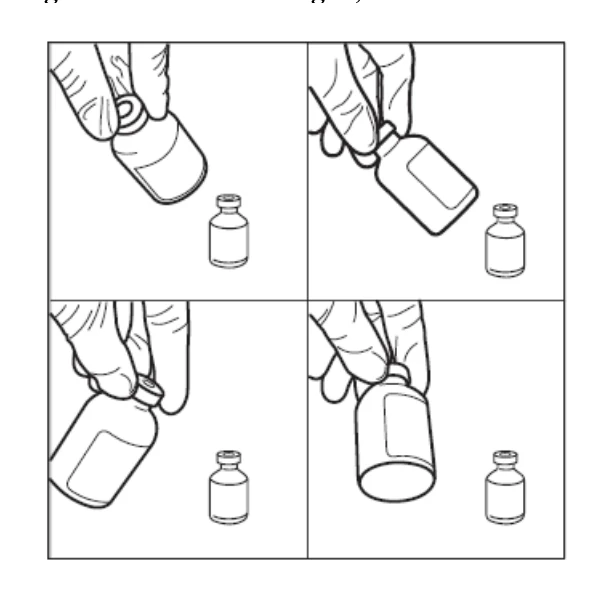
Schritt 4: Schwenken Sie die Durchstechflasche (in kreisenden Bewegungen) mindestens 60 Sekunden lang ohne Unterbrechungen, um eine klare Lösung zu erhalten.
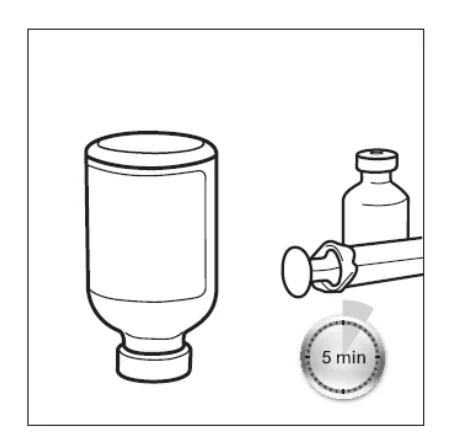
Schritt 5: Die Durchstechflasche mit der rekonstituierten Lösung für 5 Minuten in umgekehrter Position halten.
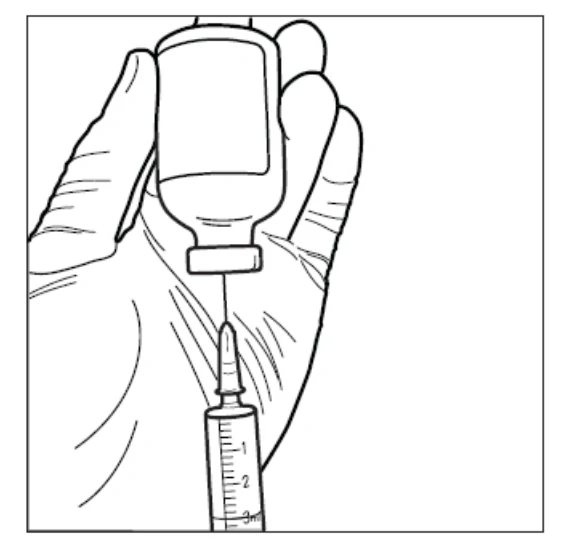
Schritt 6: Die rekonstituierte Lösung nur in umgekehrter Position unter aseptischen Bedingungen entnehmen und die gebrauchsfertige Infusionslösung nach weiterer Verdünnung vorbereiten.
Herstellung der gebrauchsfertigen Infusionslösung
Zur Herstellung der gebrauchsfertigen Infusionslösung ml wird das nach Vorschrift angefertigte Carmubris-Konzentrat bis zu 500 ml entweder mit 0,9 % physiologischer Kochsalzlösung oder ml 5 %iger Dextrose Infusion weiter verdünnt. Die resultierende Lösung enthält eine Endkonzentration von 0,2 mg/ml Carmustin und muss vor Licht geschützt aufbewahrt werden.
Die Infusionslösungskonzentrat sind vor der Verwendung auf Kristallbildung zu untersuchen. Falls Kristalle beobachtet werden, können sie durch Erwärmen der Durchstechflasche auf Raumtemperatur unter Rühren wieder aufgelöst werden. Die Infusionslösungskonzentrat sollten vor der Verabreichung visuell auf Partikel und Verfärbungen untersucht werden.
Die hergestellte Infusionslösung darf nur intravenös angewendet werden. Gebrauchsfertige Infusionslösungen sollten lichtgeschützt in Glasgefäßen oder Polypropylen-Behältnissen hergestellt und infundiert werden.
Die Verabreichung der Infusion sollte mit einem PVC-freien PE-Infusionsset erfolgen.
7. INHABER DER ZULASSUNG
Tillomed Pharma GmbH
Mittelstraße 5 / 5A
12529 Schönefeld
Deutschland
Mitvertrieb:
Zentiva Pharma GmbH
65927 Frankfurt am Main
Telefon: 0800 53 53 010
Telefax: 0800 53 53 011
8. ZULASSUNGSNUMMER
304.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 06. Juni 1980
Datum der letzten Verlängerung der Zulassung: 28. Februar 2001
10. STAND DER INFORMATION
11/2024
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig