


Fachinformation - Gammagard S/D
1. BEZEICHNUNG DES ARZNEIMITTELS
Gammagard S/D
5,0 g/10,0 g Pulver und Lösungsmittel zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Normales Immunglobulin G vom Menschen (IgG)
Gammagard S/D liegt als Pulver und Lösungsmittel zur Herstellung einer Infusion vor und enthält in der Durchstechflasche (5,0 g/10,0 g) normales Immunglobulin vom Menschen (IgG).
Gammagard S/D ist mit Wasser für Injektionszwecke zu einer 5%igen (50 mg/ml) oder 10%igen Proteinlösung (100 mg/ml) zu rekonstituieren. Der IgG-Gehalt beträgt mindestens 90 %.
Verteilung der Subklassen:
IgG1 ≥ 56,9 %
IgG2 ≥ 16,0 %
IgG3 ≥ 3,3 %
IgG4 ≥ 0,3 %
Maximaler IgA-Gehalt: 3 Mikrogramm pro ml in einer 5%igen Lösung.
Hergestellt aus menschlichem Plasma.
Sonstige Bestandteile mit bekannter Wirkung: Natriumchlorid, Glukosemonohydrat (siehe Abschnitt 4.4).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver und Lösungsmittel zur Herstellung einer Infusionslösung.
Gammagard S/D ist ein lyophilisiertes weißes oder schwach gelbliches Pulver/Pellet, frei von sichtbaren, fremden Partikeln.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Substitutionstherapie bei Erwachsenen sowie Kindern und Jugendlichen (0-18 Jahre) bei:
- Primären Immundefektsyndromen (PID) mit beeinträchtigter Antikörperproduktion (siehe Abschnitt 4.4).
- Sekundären Immundefekten (SID) bei Patienten, die an schweren oder rezidivierenden Infektionen leiden, oder bei denen eine antimikrobielle Behandlung unwirksam ist und die entweder ein nachgewiesenes Versagen von spezifischen Antikörpern (proven specific antibody failure, PSAF)* oder einen Serum-IgG-Spiegel von < 4 g/l aufweisen.
*PSAF = Fehlender Anstieg des IgG-Antikörpertiters gegen Pneumokokken-Polysaccharid- und Polypeptid-Antigen-Impfstoffe um mindestens das 2-fache.
Immunmodulation bei Erwachsenen, Kindern und Jugendlichen (0-18 Jahre) bei:
- Primäre Immunthrombozytopenie (Idiopathische thrombozytopenische Purpura [ITP]) bei Patienten mit hohem Blutungsrisiko oder vor Operationen zur Korrektur der Thrombozytenzahl
- Guillain-Barré-Syndrom
- Kawasaki-Syndrom (in Verbindung mit Acetylsalicylsäure, siehe 4.2)
4.2 Dosierung und Art der Anwendung
Beginn und Überwachung der Therapie sollten unter der Aufsicht eines mit der Behandlung von Immunmangelkrankheiten erfahrenen Arztes erfolgen.
Dosierung
Dosis und Dosisregime sind abhängig von der Indikation.
Bei einer Substitutionstherapie kann eine individuelle Dosis für jeden Patienten in Abhängigkeit von der pharmakokinetischen und klinischen Reaktion notwendig sein. Die vom Körpergewicht abhängige Dosis muss möglicherweise bei unter- oder übergewichtigen Patienten angepasst werden.
Folgendes Dosisregime kann als Richtlinie gelten.
Substitutionsbehandlung bei primären Immundefektsyndromen
Durch den Dosisplan sollte ein IgG-Talspiegel von mindestens 5-6 g/l angestrebt werden (gemessen vor der nächsten Infusion). Nach Behandlungsbeginn werden 3-6 Monate benötigt, um ein Gleichgewicht (Steady-State IgG-Spiegel) einzustellen. Die empfohlene, einmal verabreichte Initialdosis liegt bei 0,4-0,8 g/kg, gefolgt von 0,2 g/kg alle 3-4 Wochen.
Um einen Talspiegel von 5-6 g/l aufrechtzuerhalten, ist eine Erhaltungsdosis von 0,2-0,8 g/kg pro Monat erforderlich. Das Dosisintervall kann nach Erreichen eines konstanten Plasmaspiegels („steady state“) 3-4 Wochen betragen.
IgG-Talspiegel sollten in Verbindung mit der Inzidenz von Infektionen gemessen und beurteilt werden. Um die Rate bakterieller Infektionen zu reduzieren, kann es nötig sein, die Dosis zu erhöhen und höhere Talspiegel anzustreben.
Sekundäre Immundefekte (wie unter 4.1 definiert)
Die empfohlene Dosis beträgt 0,2-0,4 g/kg alle 3-4 Wochen.
Die IgG-Talspiegel sollten in Verbindung mit der Inzidenz einer Infektion gemessen und beurteilt werden. Die Dosis sollte nach Bedarf angepasst werden, um optimalen Schutz gegen Infektionen zu bieten, bei Patienten mit persistierenden Infektionen kann eine Dosissteigerung erforderlich sein. Bleibt ein Patient infektionsfrei, so kann eine Senkung der Dosis erwogen werden.
Primäre Immunthrombozytopenie
Es gibt zwei einander ausschließende Behandlungsschemata:
- 0,8-1 g/kg am ersten Tag; diese Dosis kann einmal innerhalb von 3 Tagen wiederholt werden
- 0,4 g/kg täglich an zwei bis fünf aufeinander folgenden Tagen
Die Behandlung kann bei einem Rückfall wiederholt werden.
Guillain-Barré-Syndrom
Jeweils 0,4 g/kg/Tag an 5 aufeinander folgenden Tagen (bei einem Rückfall muss die Dosierung möglicherweise wiederholt werden).
Kawasaki-Syndrom
2,0 g/kg sollten als Einzeldosis verabreicht werden. Die Patienten sollten gleichzeitig mit Acetylsalicylsäure behandelt werden.
Die Dosierungsempfehlungen werden in folgender Tabelle zusammengefasst:
| Indikation | Dosis | Häufigkeit der Injektionen |
| Substitutionstherapie bei primärem Immunmangel | Initialdosis: 0,4-0,8 g/kg Erhaltungsdosis: 0,2-0,8 g/kg | alle 3-4 Wochen, um den IgG-Talspiegel auf mindestens 5-6 g/l zu halten |
| Substitutionstherapie bei sekundärem Immunmangel | 0,2-0,4 g/kg | alle 3-4 Wochen, um den IgG-Talspiegel auf mindestens 5-6 g/l zu halten |
| Immunmodulation: | ||
| Primäre Immunthrombozytopenie (ITP) | 0,8-1 g/kg oder 0,4 g/kg/T | am 1. Tag, ggf. innerhalb von 3 Tagen einmal wiederholen für 2-5 Tage |
| Guillain-Barré-Syndrom | 0,4 g/kg/T | für 5 Tage |
| Kawasaki-Syndrom | 2 g/kg | als Einzeldosis zusammen mit Acetylsalicylsäure |
Kinder und Jugendliche
Die Dosierung bei Kindern und Jugendlichen (0-18 Jahre) unterscheidet sich nicht von der für Erwachsene, da die Dosierung für jede Indikation in Bezug auf das Körpergewicht angegeben ist und gemäß dem klinischen Ergebnis der oben genannten Erkrankungen angepasst wird.
Leberfunktionsstörung
Es liegen keine Nachweise vor, die eine Dosisanpassung erforderlich machen.
Nierenfunktionsstörung
Keine Dosisanpassung, sofern nicht klinisch gerechtfertigt, siehe Abschnitt 4.4.
Ältere Patienten
Keine Dosisanpassung, sofern nicht klinisch gerechtfertigt, siehe Abschnitt 4.4.
Art der Anwendung
Zur intravenösen Anwendung
Es wird empfohlen zur Applikation der 10%igen Gammagard S/D-Lösung möglichst die Ellbogenvenen zu verwenden. Dies kann die Wahrscheinlichkeit für das Auftreten von Beschwerden an der Infusionsstelle für den Patienten reduzieren.
5%iges Gammagard S/D (50 mg/ml) sollte mit einer Anfangsgeschwindigkeit von 0,5 ml/kg Körpergewicht und Stunde intravenös verabreicht werden. Generell wird empfohlen, dass bei Patienten, die eine Behandlung mit Gammagard S/D beginnen oder von einem intravenösen Immunglobulin G auf Gammagard S/D umgestellt werden, mit der geringstmöglichen Infusionsgeschwindigkeit begonnen wird. Wenn die Patienten einige Infusionen mittlerer Infusionsgeschwindigkeit vertragen haben, wird diese auf die maximale Infusionsgeschwindigkeit angehoben (siehe Abschnitt 4.4). Bei guter Verträglichkeit kann die Infusionsgeschwindigkeit langsam bis auf maximal 4 ml/kg Körpergewicht und Stunde gesteigert werden.
Patienten, die Gammagard S/D als 5%ige Lösung mit 4 ml/kg KG und Stunde gut vertragen, können mit der 10%igen Konzentration, beginnend mit 0,5 ml/kg KG und Stunde, behandelt werden. Sollten keine Nebenwirkungen auftreten, kann die Infusionsgeschwindigkeit schrittweise auf eine maximale Rate von 8 ml/kg KG und Stunde gesteigert werden.
Hinweise zur Rekonstitution des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile (siehe auch Abschnitt 4.4.).
Überempfindlichkeit gegen humane Immunglobuline, insbesondere bei Patienten mit Antikörper gegen IgA.
Patienten mit einem selektiven IgA-Mangel, die Antikörper gegen IgA entwickelt haben, da die Verabreichung eines IgA-haltigen Produkts zu anaphylaktischen Reaktionen führen kann.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Es wird auf die Dokumentationspflicht gemäß Transfusionsgesetz hingewiesen.
Es wird dringend empfohlen, jedes Mal, wenn einem Patienten Gammagard S/D verabreicht wird, den Namen des Patienten und die Chargennummer des Arzneimittels zu notieren, um genau nachverfolgen zu können, welcher Patient mit Arzneimittel einer bestimmten Charge behandelt wurde.
Infusionsreaktion
Bestimmte schwere Unverträglichkeitsreaktionen können mit der Infusionsgeschwindigkeit zusammenhängen. Die in Abschnitt 4.2. "Dosierung und Art der Anwendung” empfohlene Infusionsgeschwindigkeit sollte daher genau befolgt werden. Die Patienten sind während der gesamten Infusionsdauer genau zu überwachen und in Hinblick auf eventuell auftretende Symptome zu beobachten.
Bestimmte Nebenwirkungen können häufiger auftreten bei:
- hoher Infusionsgeschwindigkeit
- Patienten, die Normales Immunglobulin vom Menschen das erste Mal erhalten, oder in seltenen Fällen, bei einem Präparatewechsel, oder wenn die Behandlung für längere Zeit unterbrochen wurde.
- Patienten mit einer unbehandelten Infektion oder zugrundeliegenden chronischen Entzündung.
Warnhinweise für die Anwendung
Mögliche Komplikationen können oft vermieden werden, wenn sichergestellt wird, dass
- Patienten nicht gegen Normales Immunglobulin vom Menschen überempfindlich sind und die Erstinfusion erstmalig sehr langsam infundiert wird (0,5 ml/kg KG/Stunde).
Patienten während der Infusionsdauer sorgfältig auf etwaige Symptome hin überwacht werden. Insbesondere sollten Patienten, die
- das erste Mal Immunglobulin vom Menschen erhalten,
- sich einem Präparatewechsel unterziehen oder
- eine längere Therapieunterbrechung hatten,
sorgfältig für die Dauer der Erstinfusion und während der ersten Stunde nach der Erstinfusion überwacht werden, um mögliche Nebenwirkungen zu bemerken. Alle anderen Patienten sollten nach der Verabreichung mindestens 20 Minuten unter Beobachtung bleiben.
- der Glukose-Gehalt (maximal 0,4 g/g IgG) bei einer latenten Störung im Glukosehaushalt (wobei eine vorübergehende Glukosurie auftreten kann), bei Diabetes mellitus oder bei Patienten mit einer zuckerreduzierten Diät, berücksichtigt wird. Siehe auch „Sonstige Bestandteile“.
Bei Unverträglichkeitsreaktionen ist entweder die Infusionsgeschwindigkeit zu verringern oder die Infusion zu unterbrechen. Die benötigte Behandlung ist von der Art und Schwere der Nebenwirkungen abhängig. Bei Auftreten von Schocksymptomen sollte die Behandlung nach den Regeln der Schocktherapie erfolgen.
Bei allen Patienten ist im Zusammenhang mit der IVIg-Verabreichung Folgendes zu beachten:
- eine adäquate Hydratation vor Beginn der intravenösen Immunglobulintherapie
- eine Überwachung der Harnproduktion
- eine Überwachung der Serum-Kreatininspiegel
- Überwachung auf Anzeichen und Symptome einer Thrombose
- Beurteilung der Blutviskosität bei Patienten mit einem Risiko für Hyperviskosität
- die Vermeidung einer Begleittherapie mit Schleifendiuretika (siehe 4.5)
Im Falle einer Nebenwirkung muss entweder die Infusionsgeschwindigkeit gesenkt oder die Infusion abgebrochen werden. Die Art der Behandlung ist von der Art und der Schwere der Nebenwirkung abhängig.
Überempfindlichkeit
Überempfindlichkeitsreaktionen sind selten.
Zu einer Anaphylaxie kann es bei folgenden Patienten kommen:
- Patienten mit nicht nachweisbarem IgA, die Anti-IgA-Antikörper haben
- Patienten, die eine vorherige Behandlung mit normalem Immunglobulin vom Menschen vertragen haben
Selten kann normales Immunglobulin vom Menschen eine anaphylaktische Reaktion mit Blutdruckabfall hervorrufen, sogar bei Patienten, die die Behandlung bisher gut vertragen haben.
Im Falle eines Schocks muss die standardmäßige medizinische Behandlung durchgeführt werden.
Thromboembolie
Es liegen klinische Hinweise auf einen Zusammenhang zwischen der Verabreichung von intravenösem Immunglobulin und thromboembolischen Ereignissen wie Herzinfarkt, Hirndurchblutungsstörungen (wie Schlaganfall), Lungenembolie und tiefen Venenthrombosen vor. Diese sind wahrscheinlich auf einen relativen Anstieg der Blutviskosität während des hohen Einstroms von Immunglobulin bei Risikopatienten zurückzuführen. Bei der Verschreibung und der Infusion von intravenösem Immunglobulin ist bei adipösen Patienten und Patienten mit bereits vorliegenden Risikofaktoren für thrombotische Ereignisse (z. B. eine Anamnese mit Atherosklerose, mehrere kardiovaskuläre Risikofaktoren, fortgeschrittenes Alter, beeinträchtigtes Herzminutenvolumen, Bluthochdruck, Behandlung mit Östrogenen, Diabetes mellitus und eine Anamnese mit vaskulärer Erkrankung oder thrombotischen Ereignissen, bei Patienten mit erworbener oder angeborener Thrombophilie, Hyperkoagulation, bei Patienten mit längeren Phasen einer Immobilität, bei Patienten mit schwerer Hypovolämie, bei Patienten mit Krankheiten, welche die Blutviskosität erhöhen, bei Patienten mit permanenten Gefäßkathetern und bei Patienten mit hoher Dosis und schneller Infusionsrate) besondere Vorsicht angezeigt.
Hyperproteinämie, eine erhöhte Serumviskosität und eine nachfolgende relative Pseudohyponatriämie können bei Patienten auftreten, die eine intravenöse Infusion mit Immunglobulinen erhalten. Ärzte sollten dies berücksichtigen, da die Einleitung einer Behandlung der echten Hyponatriämie (d. h. Reduzierung des serumfreien Wassers) bei diesen Patienten zu einer zunehmenden Erhöhung der Serumviskosität und einer möglichen Prädisposition für thromboembolische Ereignisse führen kann.
Bei Patienten mit dem Risiko thromboembolischer Nebenwirkungen sollte Gammagard S/D mit der geringstmöglichen Infusionsgeschwindigkeit und der kleinstmöglichen Dosis verabreicht werden.
Akutes Nierenversagen
Fälle von akutem Nierenversagen wurden bei Patienten unter intravenöser Immunglobulin-Therapie berichtet. Dazu zählen akutes Nierenversagen, akute Nierentubulusnekrose, proximale Tubulusnephropathie und osmotische Nephrose. In den meisten Fällen wurden Risikofaktoren wie z. B. vorbestehende Niereninsuffizienz, Diabetes mellitus, Hypovolämie, Übergewicht, nephrotoxische Begleitmedikation, Alter über 65 Jahre, Sepsis, Hyperviskosität oder Paraproteinämie nachgewiesen.
Vor der Infusion von IVIg sowie in angemessenen Abständen nach der Infusion müssen die Nierenfunktionsparameter überprüft werden, insbesondere bei Patienten mit potentiell erhöhtem Risiko für die Entwicklung eines akuten Nierenversagens. Bei Patienten mit Risiko für akutes Nierenversagen sollte die Infusion der intravenösen Immunglobuline mit der niedrigsten Infusionsgeschwindigkeit und der niedrigsten noch möglichen Dosis erfolgen. Bei Niereninsuffizienz sollte ein Abbruch der intravenösen Immunglobulintherapie in Erwägung gezogen werden.
Berichte von eingeschränkter Nierenfunktion und akutem Nierenversagen liegen für viele zugelassene Immunglobuline vor, die verschiedene Stabilisatoren wie Saccharose, Glukose und Maltose enthalten, wobei diejenigen, die Saccharose als Stabilisator enthalten, in unverhältnismäßig hohem Anteil davon betroffen sind. Daher sollte bei Risikopatienten die Verwendung von intravenösen Immunglobulin-Produkten ohne diese Stabilisatoren in Erwägung gezogen werden.
Gammagard S/D enthält keine Saccharose oder Maltose.
IVIg-Präparate sollten bei Patienten, bei denen ein Risiko für akutes Nierenversagen besteht, mit möglichst geringer Infusionsgeschwindigkeit und in möglichst niedriger Dosierung verabreicht werden.
Transfusionsbedingte akute Lungenverletzung (TRALI-Syndrom)
Es wurden Fälle von non-kardiogenen Pulmonalödemen (transfusionsbedingte akute Lungenverletzung, TRALI-Syndrom) bei Patienten berichtet, denen IVIg (einschließlich KIOVIG) verabreicht wurde. TRALI ist gekennzeichnet durch schwerwiegende Hypoxie, Dyspnoe, Tachypnoe, Zyanose, Fieber und Hypotonie. Die Symptome eines TRALI entwickeln sich typischerweise während oder innerhalb von 6 Stunden nach einer Transfusion, häufig innerhalb von 1-2 Stunden. Patienten, die IVIg erhalten, müssen daher auf pulmonale Nebenwirkungen hin überwacht werden und im Falle ihres Auftretens muss die IVIg-Infusion unverzüglich abgebrochen werden. Bei TRALI handelt es sich um einen potenziell lebensbedrohlichen Zustand, der eine sofortige intensiv-medizinische Behandlung erfordert.
Aseptisches Meningitis-Syndrom
Es wird berichtet, dass die aseptische Meningitis bei der Behandlung mit IVIg aufgetreten ist. Das Syndrom tritt in der Regel innerhalb weniger Stunden bis 2 Tage nach Beginn der IVIg-Behandlung auf. Liquorstudien mit Pleozytose sind bis zu mehreren Tausend Zellen pro mm3 häufig positiv, überwiegend in den granulozytischen Reihen und erhöhte Proteinspiegel bis zu mehreren Hundert mg/dl. AMS kann häufiger bei einer hochdosierten IVIg-Behandlung (2 g/kg) auftreten.
Patienten mit entsprechenden Anzeichen und Symptomen sollten einer sorgfältigen neurologischen Untersuchung einschließlich Liquoruntersuchungen unterzogen werden, um andere Ursachen einer Meningitis auszuschließen.
Der Abbruch der IVIg-Behandlung führte zu einer Remission der AMS innerhalb weniger Tage ohne Folgeschäden.
Ein vermehrtes Auftreten von AMS wurde bei Frauen beobachtet.
Hämolytische Anämie
Gammagard S/D enthält Blutgruppen-Antikörper, die als Hämolysine wirken und in vivo die Beladung der roten Blutkörperchen mit Immunglobulinen (RBC) veranlassen können. Diese Antikörper können eine positive, direkte Antiglobulin-Reaktion (positiver Coombs-Test) verursachen. Im Anschluss an eine Therapie mit Gammagard S/D kann sich durch eine beschleunigte RBC-Clearance eine verzögerte, hämolytische Anämie entwickeln. Es wurde auch über akute Hämolysen in Übereinstimmung mit intravaskulären Hämolysen berichtet.
Die folgenden Risikofaktoren können im Zusammenhang mit der Entwicklung einer Hämolyse stehen: hohe Dosen (als Einzelanwendung oder verteilt über mehrere Tage) und andere Blutgruppen als Blutgruppe 0. Im Einzelfall kann eine entzündliche Vorerkrankung das Risiko einer Hämolyse erhöhen, auch wenn der Zusammenhang unklar ist.
Die Patienten, die eine IVIg-Behandlung erhalten, sollten auf klinische Anzeichen und Symptome einer Hämolyse überwacht werden.
Neutropenie/Leukopenie
Es wurden vorübergehende Abnahmen der Neutrophilenzahlen und/oder (manchmal schwerwiegende) Episoden von Neutropenien nach der Behandlung mit IVIg beobachtet. Dies tritt typischerweise innerhalb von Stunden oder Tagen nach der Verabreichung der IVIg auf und geht innerhalb von 7 bis 14 Tagen spontan zurück.
Wechselwirkungen bei serologischen Untersuchungen
Nach Infusion von Immunglobulin kann es durch den vorübergehenden Anstieg der verschiedenen, passiv übertragenen Antikörper im Blut des Patienten zu falsch positiven Testergebnissen bei serologischen Untersuchungen kommen.
Die passive Übertragung von Antikörpern gegen Erythrozytenantigene, z. B. A, B, D, kann einige serologische Untersuchungen auf Erythrozyten-Antikörper wie z. B. den direkten Antiglobulintest (DAT, direkter Coombs-Test) beeinträchtigen.
Die Verabreichung von Gammagard S/D kann zu falsch positiven Testergebnissen bei Untersuchungen führen, bei denen das Vorliegen von Beta-D-Glucanen zur Diagnose von Pilzinfektionen festgestellt werden soll. Dies kann Wochen nach der Infusion des Produkts andauern.
Übertragbare Erreger
Gammagard S/D wird aus humanem Plasma hergestellt. Standardmaßnahmen zur Vorbeugung von Infektionen, die sich durch den Einsatz von Arzneimitteln ergeben, die aus Blut oder Blutplasma hergestellt sind, schließen die Auswahl der Spender und das Screening jeder Einzelspende und jedes Plasmapools auf spezifische Infektionsmarker sowie effektive Schritte zur Inaktivierung/Entfernung von Viren im Herstellungsverfahren ein. Dennoch kann bei der Verabreichung von Arzneimitteln aus menschlichem Blut oder Blutplasma die Möglichkeit der Übertragung von Krankheitserregern nicht völlig ausgeschlossen werden. Dasselbe gilt auch für bislang unbekannte oder neu aufgetretene Viren und andere Pathogene.
Die durchgeführten Maßnahmen werden als wirksam gegen umhüllte Viren wie das human Immunschwächevirus (HIV), das Hepatitis B-Virus (HBV), das Hepatitis C-Virus (HCV) und gegen nicht-umhüllte Viren wie Hepatitis A-Virus (HAV) und Parvovirus B19 erachtet.
Die klinischen Erfahrungen zeigen ein geringes Risiko hinsichtlich einer Übertragung von Hepatitis A oder Parvovirus B19 durch Immunoglobuline; man geht auch davon aus, dass der Antikörpergehalt einen wesentlichen Beitrag zur Virensicherheit leistet.
Auswirkungen auf serologische Untersuchungen
Nach Infusion von Immunglobulinen kann es durch den vorübergehenden Anstieg der verschiedenen, passiv übertragenen Antikörper im Blut des Patienten zu falschen Testergebnissen bei serologischen Untersuchungen wie z. B. Hepatitis A, Hepatitis B, Masern und Windpocken kommen.
Die passive Übertragung von Antikörpern gegen Erythrozytenantigene, wie A, B und D kann einige serologische Untersuchungen auf Erythrozyten-Antikörper wie z. B. den Antiglobulintest (DAT, Coombs-Test) beeinträchtigen.
Die Verabreichung von Gammagard S/D kann zu falsch-positiven Ergebnissen bei der Untersuchung auf beta-D-Glucane führen. Diese Tests werden bei der Diagnose von Pilzinfektionen angewendet. Das falsch-positive Testergebnis kann über einige Wochen nach der Verabreichung der Infusion andauern.
Kinder und Jugendliche
Es bestehen keine spezifischen Risiken für Kinder und Jugendliche in Bezug auf die o. g. unerwünschten Ereignisse. Pädiatrische Patienten können empfindlicher für eine Volumenüberlastung sein (siehe Abschnitt 4.9).
Sonstige Bestandteile
Gammagard S/D enthält ca. 347 mg Natrium pro Durchstechflasche mit 5 g, entsprechend 17,4 % der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme mit der Nahrung von 2 g. Dies ist zu berücksichtigen bei Personen unter Natrium kontrollierter (natriumarmer/-kochsalzarmer) Diät. Eine 5%ige Gammagard S/D-Lösung enthält etwa 3,47 mg Natrium/ml oder etwa 69,4 mg Natrium pro Gramm IgG, d.h. ein 70 kg schwerer Patient, der mit 1 g/kg KG Gammagard S/D behandelt wird, erhält ca. 4858 mg Natrium.
Eine Durchstechflasche mit 5 g enthält 2 g Glukose. Dies ist bei Patienten mit Diabetes mellitus zu berücksichtigen. Eine 5%ige Gammagard S/D-Lösung enthält 20 mg Glukose pro ml (400 mg Glukose pro Gramm IgG); d.h. ein 70 kg schwerer Patient, der mit einer Dosis von 1 g/kg KG Gammagard S/D behandelt wird, würde 28 g Glukose erhalten (das entspricht ca. 112 kcal [Kilokalorien]).
Dies sollte bei latentem Diabetes mellitus (wobei eine vorübergehende Glukosurie auftreten kann), bei Diabetes mellitus oder bei Patienten mit einer zuckerreduzierten Diät berücksichtigt werden.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Virus-Lebendimpfstoffe
Die Verabreichung von Immunglobulinen kann die Wirkung von Virus-Lebendimpfstoffen wie Masern, Röteln, Mumps und Varizellen über einen Zeitraum von mindestens 6 Wochen bis zu 3 Monaten beeinträchtigen. Nach Verabreichung des Produkts, soll daher ein Zeitraum von 3 Monaten verstreichen, bevor eine Impfung mit einem Virus-Lebendimpfstoff erfolgt. Bei Masern kann dieser Zeitraum bis zu 1 Jahr andauern. Deshalb sollte bei Patienten, die eine Masernimpfung erhalten haben, der Antikörperspiegel überprüft werden.
Schleifendiuretika
Die gleichzeitige Anwendung von Schleifendiuretika sollte vermieden werden.
Kinder und Jugendliche
Es ist davon auszugehen, dass die für Erwachsene aufgeführten Wechselwirkungen auch bei Kindern und Jugendlichen auftreten können.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Die Sicherheit von Gammagard S/D während der Schwangerschaft wurde nicht untersucht. Daher sollte Gammagard S/D nur mit Vorsicht schwangeren oder stillenden Frauen gegeben werden. Es konnte gezeigt werden, dass IVIg, die der Mutter verabreicht werden, ab dem dritten Schwangerschaftsdrittel zunehmend durch die Plazenta übertreten. Die klinische Erfahrung mit Immunglobulinen weist darauf hin, dass keine schädlichen Wirkungen auf den Verlauf der Schwangerschaft, den Fötus und das Neugeborene zu erwarten sind.
Stillzeit
Immunglobuline werden über die Muttermilch auf den Säugling übertragen und tragen so dazu bei, das Neugeborene vor Pathogenen zu schützen, die über die Mukosa eindringen. Es sind keine negativen Auswirkungen auf gestillte Neugeborene/Säuglinge zu erwarten.
Fertilität
Gemäß bisheriger klinischer Erfahrung mit Immunglobulinen sind keine schädlichen Auswirkungen auf die Fertilität zu erwarten.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen können durch einige Nebenwirkungsreaktionen von Gammagard S/D beeinträchtigt sein. Patienten, die während der Behandlung Nebenwirkungsreaktionen bemerken, sollten bis zu deren Abklingen nicht am Verkehr teilnehmen oder Maschinen bedienen.
4.8 Nebenwirkungen
Durch normale Immunglobuline vom Menschen verursachte Nebenwirkungen (in abnehmender Häufigkeit) umfassen (siehe auch Abschnitt 4.4):
- Schüttelfrost, Kopfschmerzen, Schwindel, Fieber, Erbrechen, allergische Reaktionen, Übelkeit, Arthralgien, Hypotonie und mäßige Schmerzen im unteren Rücken
- reversible hämolytische Reaktionen, insbesondere bei Patienten mit den Blutgruppen A, B und AB, sowie (selten) transfusionsbedürftige hämolytische Anämie
- (selten) plötzlicher Abfall des Blutdrucks und in Einzelfällen ein anaphylaktischer Schock, selbst wenn der Patient keine Überempfindlichkeit auf eine vorherige Behandlung gezeigt hatte
- (selten) transiente kutane Reaktionen (einschließlich kutaner Lupus erythematodes - Häufigkeit nicht bekannt)
- (sehr selten) thromboembolische Reaktionen wie Myokardinfarkt, Schlaganfall, Lungenembolie, tiefe Venenthrombosen • Fälle von reversibler aseptischer Meningitis
- Fälle von erhöhtem Serumkreatininspiegel und/oder Auftreten eines akuten Nierenversagens
- Fälle von transfusionsassoziierter akuter Lungeninsuffizienz (TRALI)
Nebenwirkungen aus klinischen Prüfungen
Die Nebenwirkungen aus einer pivotalen klinischen Studie von Gammagard S/D sowie einer Phase 4 Studie zur Erfassung der akuten und mittelfristigen Sicherheit von Gammagard S/D wurden zusammengefasst.
Die Häufigkeit wurde anhand der folgenden Kriterien bestimmt: sehr häufig (> 1/10), häufig (>1/100, <1/10), gelegentlich (>1/1 000, <1/100), selten (>1/10 000, <1/1 000), sehr selten (< 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
| Systemorganklassen gemäß MedDRA | Bevorzugter Begriff in der MedDRA | Häufigkeit |
|---|
| Erkrankungen des Blutes und des Lymphsystems | Hämolyse, Anämie, Thrombozytopenie, Lymphadenopathie | nicht bekannt |
| Stoffwechsel- und Ernährungsstörungen | verminderter Appetit | gelegentlich |
| Erkrankungen des Immunsystems | anaphylaktische oder anaphylaktoide Reaktion, anaphylaktischer Schock, Überempfindlichkeit | nicht bekannt |
| Psychiatrische Erkrankungen | Angstanfälle | gelegentlich |
|---|---|---|
| Agitation | gelegentlich | |
| Erkrankungen des Nervensystems | Kopfschmerzen | häufig |
| Lethargie | gelegentlich | |
| zerebrovaskuläre Anfälle, Schlaganfälle, vorübergehende ischämische Attacken, Anfälle, Migräne, Benommenheit, Parästhesien, Synkopen, Tremor, Schwindel, aseptische Meningitis | nicht bekannt | |
| Augenerkrankungen | verschwommenes Sehen | gelegentlich |
| retinale Venenthrombose, Augenschmerzen, Photophobie | nicht bekannt | |
| Herzerkrankungen | Herzklopfen | gelegentlich |
| Herzinfarkt, Zyanose, Tachykardie, Bradykardie | nicht bekannt |
| Systemorganklassen gemäß MedDRA | Bevorzugter Begriff in der MedDRA | Häufigkeit |
|---|
| Gefäßerkrankungen | Flush | häufig |
| Blutdruckschwankungen | gelegentlich | |
| arterielle Thrombose, Thrombose der Vena cava, tiefe Venenthrombose, Thrombophlebitis, Hypotension, Hypertension, Blässe | nicht bekannt | |
| Erkrankungen der Atemwege, des Brustraums und des Mediastinums | Atemnot, Nasenbluten | gelegentlich |
| Lungenembolie, Lungenödem, Hypoxie, Bronchospasmus, keuchende Atmung, Hyperventilation, Engegefühl im Hals, Husten | nicht bekannt | |
| Erkrankungen des Gastrointestinaltrakts | Erbrechen, Übelkeit | häufig |
| Durchfall, Stomatitis, Schmerzen und Unwohlsein im oberen Bauchraum | gelegentlich | |
| Bauchschmerzen, Verdauungsstörungen | nicht bekannt | |
| Leber- und Gallenerkrankungen | nicht-infektiöse Hepatitis | nicht bekannt |
| Erkrankungen der Haut und des Unterhautzellgewebes | Urtikaria, Pruritus, kalter Schweiß, Hyperhidrosis | gelegentlich |
| Angioödeme, Dermatitis, Erytheme, flüchtige Hautrötungen, kutaner Lupus erythematodes | nicht bekannt | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Rückenschmerzen, Muskelkrämpfe, Schmerzen in den Extremitäten | gelegentlich |
| Arthralgie, Myalgie | nicht bekannt | |
| Erkrankungen der Nieren und Harnwege | Nierenversagen | nicht bekannt |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Müdigkeit, Schüttelfrost, Fieber | häufig |
| Brustschmerzen, Krankheitsgefühl, Schmerzen, Brustbeschwerden, Unwohlsein, Kältegefühl, Hitzegefühl, grippeähnliche Erkrankungen, Rötungen an der Infusionsstelle, Extravasate an der Infusionsstelle, Schmerzen an der Infusionsstelle | gelegentlich | |
| Reaktionen an der Infusionsstelle, Gangstörungen, Ödeme | nicht bekannt | |
| Untersuchungen | erhöhter Blutdruck | gelegentlich |
| positiver direkter Coombs-Test | nicht bekannt |
Kinder und Jugendliche
Es wird davon ausgegangen, dass die bei Kindern auftretenden Nebenwirkungen hinsichtlich Häufigkeit, Art und Schweregrad den bei Erwachsenen beobachteten Nebenwirkungen entsprechen.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Straße 51-59, 63225 Langen, Telefon +49 6 10 37 70, Telefax: +49 61 03 77 12 34, Website:
www.pei.de anzuzeigen.
4.9 Überdosierung
Überdosierung kann zur Volumenüberlastung und Hyperviskosität führen besonders bei Risikopatienten, einschließlich älteren Patienten und Patienten mit eingeschränkter Herz- oder Nierenfunktion.
Kinder und Jugendliche
Kleinere Kinder unter 5 Jahren sind besonders gefährdet hinsichtlich des Auftretens einer Volumenüberlastung. Daher sollte die Dosierung bei dieser Population sorgfältig berechnet werden. Aufgrund vorbestehender kardialer Einschränkungen unterliegen Kinder mit Kawasaki-Syndrom einem besonders hohen Risiko für das Auftreten einer Volumenüberbelastung. Daher sollten die verabreichte Dosis und die Infusionsgeschwindigkeit sorgfältig kontrolliert werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsera und Immunglobuline/ Immunglobulin, normal human, zur intravasalen Anwendung.
ATC-Code: J06BA02
Gammagard S/D enthält hauptsächlich funktionell intaktes Immunglobulin G (IgG) mit einem breiten Antikörperspektrum gegen infektiöse Erreger.
Gammagard S/D enthält das komplette Immunglobulin G-Antikörperspektrum, das in der Normalbevölkerung vorhanden ist. Es wird aus gepooltem Plasma von mindestens 1000 Spenden hergestellt. Die Verteilung der Immunglobulin G-Subklassen entspricht nahezu der des natürlichen, menschlichen Plasmas.
Durch Verabreichung entsprechender Dosen von Gammagard S/D werden abnormal verminderte IgG-Spiegel wieder in den Normalbereich angehoben.
Der Wirkmechanismus von Immunglobulinen bei anderen Indikationen als der Substitutionstherapie ist nicht vollständig aufgeklärt, schließt aber immunmodulatorische Effekte mit ein.
Kinder und Jugendliche
Es ist davon auszugehen, dass die pharmakodynamischen Eigenschaften bei Kindern und Jugendlichen dieselben sind wie bei Erwachsenen.
5.2 Pharmakokinetische Eigenschaften
Gammagard S/D ist nach intravenöser Applikation sofort und vollständig im Kreislauf des Patienten bioverfügbar. Es verteilt sich relativ schnell zwischen Plasma und extravaskulärer Flüssigkeit; das Gleichgewicht zwischen Intra- und Extravasalraum ist nach etwa 3-5 Tagen erreicht.
Die Halbwertszeit von Gammagard S/D beträgt etwa 37,7 ± 15 Tage. Sie kann von Patient zu Patient variieren, besonders bei primären Immundefekten.
IgG und IgG-Komplexe werden in den Zellen des retikulohistiozytäres Systems abgebaut.
5.3 Präklinische Daten zur Sicherheit
Immunglobuline sind normale Bestandteile des menschlichen Körpers.
Die Sicherheit von Gammagard S/D wurde in mehreren nicht-klinischen Studien nachgewiesen. Basierend auf den konventionellen Studien zur Sicherheitspharmakologie und Genotoxizität lassen die nicht-klinischen Daten keine besonderen Risiken für den Menschen erkennen.
Da keine klinischen Hinweise auf ein kanzerogenes Potenzial von Immunglobulinen vorliegen, sind keine experimentellen Studien mit heterogenen Spezies durchgeführt worden.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Pulver:
Humanalbumin (0,06 g/g IgG)
Glycin
Natriumchlorid
Glukosemonohydrat
Lösungsmittel: Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Dieses Arzneimittel darf nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
2 Jahre
Die chemische und physikalische Stabilität der gebrauchsfertigen Lösung ist über 2 Stunden bei Raumtemperatur belegt. Aus mikrobiologischer Sicht sollte die Lösung dennoch unmittelbar verwendet werden, außer die Herstellung der gebrauchsfertigen Lösung schließt das Risiko einer mikrobiologischen Kontamination aus. Wird die gebrauchsfertige Lösung nicht unverzüglich verwendet, liegen Lagerbedingungen und -zeit in der Verantwortung des Anwenders. Wenn die Rekonstitution unter kontrollierten und validierten aseptischen Bedingungen stattgefunden hat, kann die gebrauchsfertige Lösung bei 2-8 °C bis zu 24 Stunden aufbewahrt werden.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 25 °C lagern.
Nicht Einfrieren, um ein Zerbrechen der Lösungsmittel-Durchstechflasche zu vermeiden.
Durchstechflaschen im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Nach Ablauf des Verfalldatums nicht mehr verwenden.
Aufbewahrungsbedingungen nach Rekonstitution des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
Alle Pulver und Lösungsmittel-Zubereitungen sind in Durchstechflaschen aus Glas Typ I abgefüllt. Die Pulver- und Lösungsmittel-Durchstechflaschen sind mit Gummistopfen aus Bromobutyl mit Silikonüberzug verschlossen.
Gammagard S/D ist in Packungsgrößen zu 5 g und 10 g erhältlich.
Jede Gammagard S/D Packung zu 5 g und 10 g enthält das Lösungsmittel (96 ml, 192 ml), ein steriles Überleitungsgerät und ein steriles Infusionsbesteck mit Filter.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Bei aseptischer Zubereitung der Lösung außerhalb einer sterilen Werkbank sollte die Verabreichung so schnell wie möglich, auf jeden Fall aber innerhalb von 2 Stunden nach Rekonstitution erfolgen. Bei aseptischer Zubereitung in einer sterilen Werkbank kann die Lösung bei konstanter Kühlung (2 °C bis 8 °C) bis zu 24 Stunden aufbewahrt werden. Wenn diese Bedingungen nicht zutreffen, ist die Sterilität der rekonstituierten Lösung nicht gewährleistet. Angebrochene Durchstechflaschen müssen verworfen werden.
Nach Zugabe des Lösungsmittels sollte das Auflösen der Trockensubstanz innerhalb von 30 Minuten erfolgen. Die Lösung sollte vor Verabreichung auf Raum- oder Körpertemperatur angewärmt werden.
Vor der Rekonstitution sollte die Trockensubstanz ein weißes(r) oder ganz schwachgelbes(r) Pulver/Kuchen sein, das (der) frei von sichtbaren Fremdkörpern ist. Das rekonstituierte Produkt sollte vor der Verabreichung visuell auf sichtbare Teilchen oder Farbveränderungen überprüft werden. Die Lösung sollte klar oder leicht opaleszierend, farblos oder schwachgelb sein. Trübe Lösungen oder solche mit Niederschlägen nicht verwenden.
Nicht verbrauchtes Arzneimittel oder Abfallmaterialien sind in Übereinstimmung mit den lokalen Bestimmungen zu entsorgen.
Auflösen des Arzneimittels – aseptische Zubereitung:
Gammagard S/D und das Wasser für Injektionszwecke (Lösungsmittel) auf Raumtemperatur erwärmen. Diese Temperatur sollte beibehalten werden, bis das Auflösen des Arzneimittels abgeschlossen ist.
| A) | 5%ige Lösung |
|---|---|
| 1. | Die Kappen von den Fläschchen entfernen und die Gummistopfen mit einer desinfizierenden Flüssigkeit reinigen. |
| 2. | Die Schutzhülle von einem Ende der Transfernadel entfernen und die Nadel durch den Gummistopfen der Lösungsmittelflasche stechen. Freies Ende nicht berühren! |
| 3a. | Die Lösungsmittelflasche auf eine flache Oberfläche stellen. Die Transfernadel senkrecht in die Mitte des Gummistopfens einstechen. |
| ACHTUNG: Wenn der Dorn nicht genau in die Mitte des Gummistopfens eingestochen wird, kann das ein Verrutschen des Stopfens und ein Verlust des Vakuums zur Folge haben. | |
| 3b. | Durch sorgfältiges Niederdrücken des Überleitungsgerätes sicherstellen, dass der Rand vollständig mit dem Flaschenhals verbunden ist. Danach die Schutzhülle vom anderen Ende des Überleitungsgerätes entfernen. Freies Ende nicht berühren! |
| 4. | Lösungsmittelflasche mit dem Ende der aufgesetzten Transfernadel in einem bestimmten Winkel zur Trockensubstanzflasche halten, um ein Verschütten des Lösungsmittels zu vermeiden. Hinweis: Die Lösungsmittelflasche nicht umdrehen, da dies zu einem Auslaufen der Lösung führen kann. |
|---|---|
| 5a. | Die Trockensubstanzflasche in der Mitte des Gummistopfens durchstechen, dabei die Lösungsmittelflasche rasch kopfüber umdrehen, ohne das Lösungsmittel zu verschütten. ACHTUNG: Wenn der Dorn nicht genau in die Mitte des Gummistopfens eingestochen wird, kann das ein Verrutschen des Stopfens und damit ein Verlust des Vakuums zur Folge haben. |
| 5b. | Durch sorgfältiges Niederdrücken des Überleitungsgerätes sicherstellen, dass der Rand vollständig mit dem Flaschenhals verbunden ist. |
| 6. | Wenn der Transfer des Lösungsmittels abgeschlossen ist, die leere Lösungsmittelflasche mit der Transfernadel von der Trockensubstanzflasche abziehen. Die Trockensubstanzflasche vorsichtig schwenken, um den Inhalt sorgfältig zu mischen. |
ACHTUNG: Nicht Schütteln. Schaumbildung vermeiden. Transfernadel nach der einmaligen Verwendung verwerfen. | |
| B) | 10%ige Lösung |
|---|---|
| 1. | Schritt 1 wie unter Punkt A beschrieben durchführen. |
| 2. | Für die Herstellung der 10%igen Lösung die halbe Menge des Lösungsmittels verwenden. Tabelle 2 zeigt die Volumina, die aus der Lösungsmittelflasche entnommen werden sollten, bevor das Überleitungsgerät angeschlossen wird um die 10%ige Lösung herzustellen. Aseptische Bedingungen einhalten; das nicht-benötigte Lösungsmittelvolumen mit einer Kanüle und Spritze entnehmen. Die Kanüle und gefüllte Spritze verwerfen. |
| 3. | Mit dem verbleibenden Lösungsmittel im Lösungsmittelfläschchen verfahren Sie wie unter den Punkten 2-6 unter A beschrieben. |
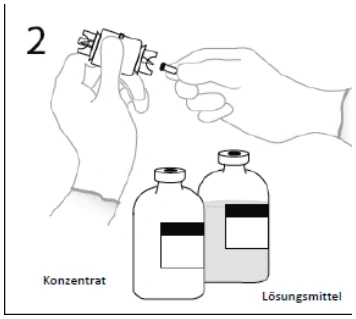
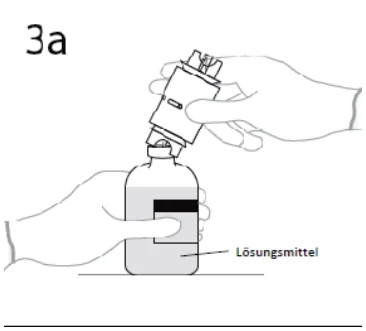
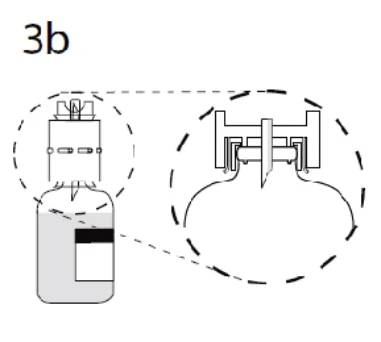
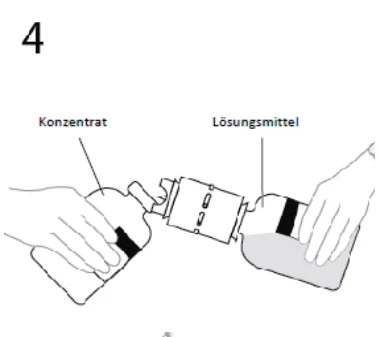
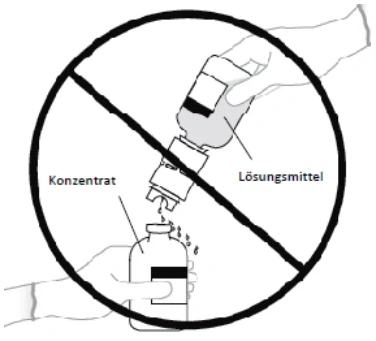
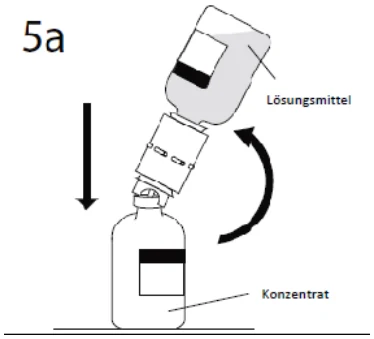
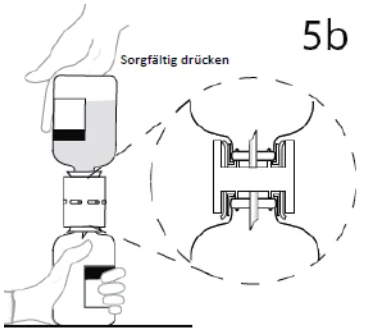
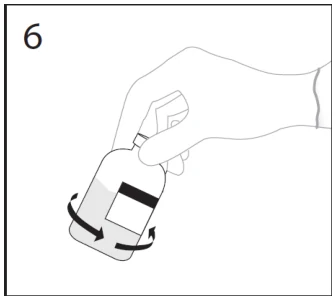
TABELLE 2
Nicht-benötigtes Lösungsmittel-Volumen
5 g 10 g
Konzentration Fläschchen Fläschchen
5 % Kein Lösungsmittel zur Herstellung der 5%igen Lösung entfernen
10 % 48 ml 96 ml
Bei Verabreichung auf aseptische Arbeitsweise achten!
In jeder Packung ist ein Infusionsbesteck mit Gebrauchsinformation. Bei Verwendung eines anderen Infusionsbestecks sicherstellen, dass das Set einen vergleichbaren Filter hat.
Nicht verbrauchtes Arzneimittel und Abfallmaterialien sind entsprechend den nationalen Anforderungen zu entsorgen.
7. INHABER DER ZULASSUNG
Takeda GmbH
Byk-Gulden-Straße 2
78467 Konstanz
Tel.: +49 (0) 800 8253325
Fax: +49 (0) 800 8253329
E-Mail: medinfoEMEA@takeda.com
8. ZULASSUNGSNUMMER
186a/92
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Zulassung: 18. April 1994
Datum der Verlängerung der Zulassung: 19. April 2004
10. STAND DER INFORMATION
Juni 2026
- 11. HERKUNFTSLÄNDER DER ZUR PRODUKTION VERWENDETEN PLASMEN
Deutschland, Estland, Finnland, Italien, Kanada, Litauen, Norwegen, Österreich, Polen, Schweden, Schweiz, Slowakei, Tschechische Republik, Ungarn, Vereinigte Staaten von Amerika
- 12. VERKAUFSABGRENZUNG
Verschreibungspflichtig