


Fachinformation - Haemoctin SDH 1000 (Biotest Pharma GmbH)
1. BEZEICHNUNG DES ARZNEIMITTELS
Haemoctin SDH 250
Haemoctin SDH 500
Haemoctin SDH 1000
Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Aus Plasma vom Menschen gewonnener Blutgerinnungsfaktor VIII
Eine Durchstechflasche enthält nominell 250, 500 bzw. 1 000 I.E. aus Plasma vom Menschen gewonnenen Blutgerinnungsfaktor VIII.
Haemoctin SDH 250 enthält nach Rekonstitution ca. 250 I.E. (100 I.E./ml) Blutgerinnungsfaktor VIII vom Menschen.
Haemoctin SDH 500 enthält nach Rekonstitution ca. 500 I.E. (100 I.E./ml) Blutgerinnungsfaktor VIII vom Menschen.
Haemoctin SDH 1000 enthält nach Rekonstitution ca. 1 000 I.E. (200 I.E./ml) Blutgerinnungsfaktor VIII vom Menschen.
Zur Bestimmung der Stärke (I.E.) wird der chromogene Faktor-VIII-Gerinnungstest gemäß Europäischem Arzneibuch verwendet. Die spezifische Aktivität von Haemoctin SDH beträgt ca. 100 I.E./mg Protein.
Hergestellt aus Plasma menschlicher Spender.
Sonstiger Bestandteil mit bekannter Wirkung:
Eine Durchstechflasche enthält bis zu 32,2 mg Natrium (1,4 mmol).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver und Lösungsmittel zur Herstellung einer Injektionslösung.
Weißes Pulver und klares, farbloses Lösungsmittel zur Herstellung einer Injektionslösung
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Therapie und Prophylaxe von Blutungen bei Patienten mit Hämophilie A (angeborener Faktor- VIII-Mangel).
Dieses Produkt enthält den von-Willebrand-Faktor nicht in pharmakologisch wirksamer Menge und ist daher nicht für die Behandlung des von-Willebrand-Syndroms indiziert.
4.2 Dosierung und Art der Anwendung
Die Behandlung sollte unter Überwachung eines Arztes erfolgen, der mit der Therapie von Hämophilie vertraut ist.
Behandlungsüberwachung
Zur Festlegung der benötigten Dosis und Injektionshäufigkeit werden im Verlauf der Behandlung geeignete Bestimmungen der Faktor VIII-Spiegel empfohlen. Das Ansprechen der jeweiligen Patienten auf Faktor VIII kann variieren, was sich an unterschiedlichen Halbwertszeiten und in-vivo Wiederfindungsraten zeigt. Eine auf dem Körpergewicht basierende Dosierung ist bei unter- oder übergewichtigen Patienten gegebenenfalls anzupassen. Besonders bei größeren chirurgischen Eingriffen ist eine genaue Überwachung der Substitutionstherapie mittels einer Gerinnungsanalyse (Faktor-VIII-Aktivität) unerlässlich.
Wenn zu Bestimmung der Faktor-VIII-Aktivität im menschlichen Blut ein in vitro Assay zur Bestimmung der aktivierten Thromboplastinzeit (aPTT) verwendet wird, kann die resultierende Faktor VIII Aktivität signifikant durch das verwendete aPTT-Reagenz und den verwendeten Referenzstandard beeinflusst werden. Es können ebenfalls signifikante Diskrepanzen zwischen den Ergebnissen eines aPTT-Assays und dem chromogenen Assay gemäß Ph. Eur. auftreten. Dies ist von großer Wichtigkeit, besonders wenn das bestimmende Labor und/oder verwendete Assay-Reagenz gewechselt wird.
Dosierung
Dosis und Dauer der Substitutionstherapie sind abhängig von der Schwere des Faktor-VIII-Mangels sowie von Lokalisation und Ausmaß der Blutung und vom klinischen Zustand des Patienten.
Die verabreichten Faktor-VIII-Einheiten werden in Internationalen Einheiten (I.E.) angegeben, abgeleitet vom aktuellen WHO-Standard Konzentrat für Faktor-VIII-Produkte. Die Faktor-VIII-Aktivität im Plasma wird entweder als Prozentsatz (bezogen auf normales Humanplasma) oder bevorzugt in Internationalen Einheiten (bezogen auf einen Internationalen Standard für Faktor VIII im Plasma) angegeben.
Eine Internationale Einheit (I.E.) der Faktor-VIII-Aktivität entspricht der Menge an Faktor-VIII in einem Milliliter normalem menschlichen Plasma.
Bedarfsbehandlung
Die Berechnung der erforderlichen Faktor-VIII-Dosis basiert auf dem empirischen Befund, dass die Gabe von 1 Internationalen Einheit (I.E.) Faktor VIII pro kg Körpergewicht (KG) die Faktor-VIII-Aktivität im Plasma um 1 %- 2 %, bezogen auf den Normalwert, anhebt.
Die erforderliche Dosis wird mit der folgenden Formel berechnet:
Benötigte Einheiten = Körpergewicht (kg) x gewünschter Faktor-VIII-Anstieg (%) x 0,5
Dosis und Häufigkeit der Verabreichung sollten sich immer an der klinischen Wirksamkeit im jeweiligen Einzelfall orientieren.
Im Fall der aufgeführten Blutungsereignisse sollte die Faktor-VIII-Aktivität im entsprechenden Zeitraum nicht unter den angegebenen Wert im Plasma (in % der Norm) fallen. Die folgende Tabelle kann als Richtlinie für die Dosierung bei Blutungsereignissen und chirurgischen Eingriffen dienen:
| Schwere der Blutung/Art des chirurgischen Eingriffs | Benötigter Faktor-VIII-Plasma-Spiegel (%) | Häufigkeit der Dosierung (Stunden)/ Behandlungsdauer (Tage) |
| Blutungen | ||
| Gelenkblutungen im Frühstadium, Muskelblutungen, Blutungen im Mundbereich | 20 - 40 | Injektion alle 12 bis 24 Stunden wiederholen; mindestens 1 Tag, bis die (durch Schmerzen erkennbare) Blutung sistiert bzw. Wundheilung erreicht ist. |
| Ausgeprägtere Gelenkblutungen, Muskelblutungen oder Hämatome | 30 - 60 | Injektion alle 12 bis 24 Stunden für 3 bis 4 Tage oder länger wiederholen, bis die Schmerzen und akute Behinderungen beseitigt sind. |
| Lebensbedrohliche Blutungen | 60 - 100 | Injektion alle 8 bis 24 Stunden wiederholen, bis die Gefahr vorüber ist. |
| Chirurgische Eingriffe | ||
| Kleinere Eingriffe einschließlich Zahnextraktionen | 30 - 60 | Injektion alle 24 Stunden; mindestens 1 Tag, bis Wundheilung erreicht ist. |
| Größere Eingriffe | 80 - 100 (prä- und post-operativ) | Injektion alle 8 bis 24 Stunden wiederholen, bis ausreichende Wundheilung erreicht ist; dann für mindestens weitere 7 Tage einen Faktor-VIII-Spiegel von 30 % bis 60 % aufrechterhalten. |
Prophylaxe
Bei der Langzeitprophylaxe von Blutungen bei Patienten mit schwerer Hämophilie A beträgt die übliche Dosis 20 bis 40 I.E. Faktor VIII pro kg Körpergewicht im Abstand von 2-3 Tagen. In manchen Fällen, insbesondere bei jüngeren Patienten, können kürzere Dosierungsintervalle oder höhere Dosen erforderlich sein.
Art der Anwendung
Intravenöse Anwendung. Es wird empfohlen, die maximale Infusionsrate von Haemoctin SDH (2 - 3 ml/min) nicht zu überschreiten. Hinweise zur Rekonstitution des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, sind der Handelsname und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig zu dokumentieren.
Überempfindlichkeit
Allergische Überempfindlichkeitsreaktionen sind mit Haemoctin SDH möglich. Das Produkt enthält Spuren anderer humaner Proteine außer Faktor VIII. Die Patienten sind darüber zu informieren, dass die Behandlung sofort abgebrochen und ein Arzt konsultiert werden muss, wenn Symptome einer Überempfindlichkeitsreaktion auftreten. Die Patienten sollten über frühe Anzeichen einer Überempfindlichkeitsreaktion, wie z. B. Nesselausschlag, generalisierte Urtikaria, Brustenge, Stridor, Hypotonie und Anaphylaxie informiert werden.
Beim Auftreten eines Schocks ist die medizinische Standardtherapie bei Schock durchzuführen.
Inhibitoren
Die Bildung neutralisierender Antikörper (Inhibitoren) gegen Faktor VIII ist eine bekannte Komplikation bei der Behandlung von Patienten mit Hämophilie A. Diese Inhibitoren sind meistens gegen die prokoagulatorische Aktivität von Faktor VIII gerichtete IgG-Immunglobuline, die in Bethesda-Einheiten (B.E.) pro ml Plasma mittels eines modifizierten Assays quantifiziert werden. Das Risiko, Inhibitoren zu entwickeln, korreliert mit dem Schweregrad der Erkrankung sowie der Faktor VIII-Exposition. Das Risiko ist innerhalb der ersten 50 Expositionstage am größten, besteht jedoch lebenslang, auch wenn es nur gelegentlich auftritt.
Die klinische Relevanz der Inhibitorentwicklung ist abhängig vom Titer des Inhibitors, wobei niedrigtitrige ein geringeres Risiko eines ungenügenden klinischen Ansprechens aufweisen als solche mit hohem Titer.
Generell sollten alle Patienten, die mit Blutgerinnungsfaktor VIII behandelt werden, sorgfältig mittels klinischer Befunde und mit geeigneten Labortests hinsichtlich der Entwicklung von Inhibitoren überwacht werden. Wenn der erwartete Faktor-VIII-Spiegel nicht erreicht wird oder die Blutung nicht durch die Verabreichung einer geeigneten Dosis gestillt werden kann, sollte der Patient auf Faktor-VIII-Hemmkörper untersucht werden. Bei Patienten mit hohem Inhibitorspiegel kann die Faktor-VIII-Therapie unwirksam sein und es müssen andere Therapiemöglichkeiten in Betracht gezogen werden. Die Behandlung solcher Patienten sollte durch Ärzte erfolgen, die Erfahrung mit Hämophilie und mit Inhibitoren gegen Faktor VIII haben.
Kardiovaskuläre Ereignisse
Bei Patienten mit bestehenden kardiovaskulären Risikofaktoren kann die Substitutionstherapie mit Faktor VIII das Risiko für kardiovaskuläre Ereignisse erhöhen.
Katheter-bedingte Komplikationen
Wird ein zentraler Venenkatheter benötigt, ist das Risiko für Katheter-bedingte Komplikationen zu berücksichtigen. Dazu gehören lokale Infektionen, Bakteriämie und Thrombosen im Bereich des Katheters.
Übertragbare Infektionserreger
Standardmaßnahmen zur Verhütung von Infektionen durch die Verabreichung von Arzneimitteln, die aus menschlichem Blut oder Plasma hergestellt wurden, beinhalten Spenderauswahl, Testung einzelner Spenden und Plasmapools auf spezifische Infektionsmarker und Einführung effektiver Herstellungsschritte zur Inaktivierung/Eliminierung von Viren. Dennoch kann bei Verabreichung von Arzneimitteln, die aus menschlichem Blut oder Plasma hergestellt wurden, die Möglichkeit der Übertragung von Erregern nicht völlig ausgeschlossen werden. Dies trifft auch für bisher unbekannte oder neu auftretende Viren und andere Erreger zu.
Die ergriffenen Maßnahmen werden als wirksam gegen umhüllte Viren wie Human-Immunodeficiency-Virus (HIV), Hepatitis-B-Virus (HBV) und Hepatitis-C-Virus (HCV) sowie gegen das nicht-umhüllte Hepatitis-A-Virus (HAV) angesehen. Die ergriffenen Maßnahmen sind möglicherweise bei nicht-umhüllten Viren wie Parvovirus B19 von begrenztem Wert.
Eine Parvovirus B19-Infektion kann schwere Erscheinungen bei schwangeren Frauen (fetale Infektion) und Patienten mit einer Immunschwäche oder verstärkter Erythropoese (z. B. bei hämolytischer Anämie) hervorrufen.
Bei Patienten, die regelmäßig/wiederholt aus Plasma vom Menschen gewonnene Faktor-VIII-Präparate erhalten, sollten entsprechende Impfungen (Hepatitis A und B) vorgesehen werden.
Kinder und Jugendliche
Die für Erwachsene beschriebenen besonderen Warnhinweise und Vorsichtsmaßnahmen für die Anwendung sind auch bei Kindern und Jugendlichen zu beachten.
Natriumgehalt
Dieses Arzneimittel enthält bis zu 32,2 mg Natrium (1,4 mmol) pro Durchstechflasche. Dies entspricht 1,61% der von der WHO für einen Erwachsenen empfohlenen maximalen täglichen Natriumaufnahme mit der Nahrung von 2 g.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Wechselwirkungen zwischen Präparaten mit Blutgerinnungsfaktor VIII vom Menschen und anderen Arzneimitteln beschrieben.
4.6 Fertilität, Schwangerschaft und Stillzeit
Reproduktionsstudien bei Tieren wurden mit Faktor VIII nicht durchgeführt. Aufgrund des seltenen Auftretens von Hämophilie A bei Frauen, liegen über die Anwendung von Faktor VIII während der Schwangerschaft und Stillzeit keine Erfahrungen vor. Faktor VIII darf daher nur bei eindeutiger Indikationsstellung während Schwangerschaft und Stillzeit angewandt werden.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Haemoctin SDH hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Überempfindlichkeit oder allergische Reaktionen (wie z. B. Angioödem, Brennen und Stechen an der Injektionsstelle, Schüttelfrost, Hautrötungen, generalisierte Urtikaria, Kopfschmerzen, Nesselausschlag, Hypotonie, Lethargie, Übelkeit, nervöse Unruhe, Tachykardie, Brustenge, Kribbeln, Erbrechen, Stridor) wurden selten beobachtet und können in manchen Fällen zu schwerer Anaphylaxie (einschließlich Schock) führen.
Bei Patienten mit Hämophilie A, die mit Faktor VIII, einschließlich Haemoctin SDH, behandelt werden, können sich neutralisierende Antikörper (Inhibitoren) entwickeln. Bei Auftreten solcher Inhibitoren kann sich dieser Zustand in einer unzureichenden klinischen Wirksamkeit manifestieren. In diesem Fall wird empfohlen, Kontakt mit einem auf Hämophilie spezialisierten Zentrum aufzunehmen.
Für Informationen über die Sicherheit im Hinblick auf übertragbare Erreger siehe Abschnitt 4.4.
Tabellarische Auflistung der Nebenwirkungen Die unten dargestellte Tabelle entspricht der MedDRA-Systemorganklassifikation (Systemorganklasse und Ebene der Bevorzugten Begriffe).
Bei der Bewertung von Nebenwirkungen werden folgende Häufigkeitsangaben zugrunde gelegt: Sehr häufig: ≥1/10; häufig: ≥1/100, <1/10; gelegentlich: ≥1/1.000, <1/100; selten: ≥1/10.000, <1/1.000; sehr selten: (<1/10.000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar)
Im Zusammenhang mit Haemoctin SDH wurden im Rahmen von klinischen Studien, Nicht-interventionellen Studien, Spontanmeldungen und routinemäßigen Literaturrecherchen die folgenden Nebenwirkungen berichtet:
| Systemorganklassen gemäß MedDRA-Datenbank | Nebenwirkungen | Häufigkeit |
| Erkrankungen des Blutes und des Lymphsystems | Faktor-VIII-Inhibition | gelegentlich (PTPs)* sehr häufig (PUPs)* |
| Erkrankungen des Immunsystems | Anaphylaktischer Schock, Überempfindlichkeit | nicht bekannt |
| Erkrankungen der Haut und des Unterhautgewebes | Erythem, Pruritus, Urtikaria | nicht bekannt |
* Die Häufigkeit basiert auf Studien mit allen Faktor VIII-Produkten, wozu auch Patienten mit schwerer Hämophilie A gehörten. PTPs = vorbehandelte Patienten, PUPs = zuvor unbehandelte Patienten.
Kinder und Jugendliche
Mit Ausnahme der Faktor-VIII-Inhibition, ist davon auszugehen, dass die bei Kindern und Jugendlichen auftretenden Nebenwirkungen die gleichen sind wie bei Erwachsenen (Tabelle, siehe oben).
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel, Paul-Ehrlich-Institut, Paul-Ehrlich-Str. 51-59, 63225 Langen, Tel: +49 6103 77 0, Fax: +49 6103 77 1234, Website: www.pei.de, anzuzeigen.
4.9 Überdosierung
Es wurden keine Fälle von Überdosierung berichtet.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihämorrhagika: Blutgerinnungsfaktor VIII ATC-Code: B02BD02.
Der Faktor VIII/von-Willebrand-Faktor(vWF)-Komplex besteht aus zwei Molekülen (Faktor VIII und von-Willebrand-Faktor) mit unterschiedlichen physiologischen Funktionen. Wird einem Hämophilie-Patienten Faktor VIII injiziert, so bindet dieser im Blutkreislauf an den von-Willebrand-Faktor.
Der aktivierte Faktor VIII wirkt als Cofaktor für den aktivierten Faktor IX und beschleunigt die Bildung von aktiviertem Faktor X (Faktor Xa). Der aktivierte Faktor X wandelt Prothrombin in Thrombin um. Dieses setzt dann aus Fibrinogen Fibrin frei und die Gerinnselbildung kann erfolgen. Hämophilie A ist eine geschlechtsgebundene erbliche Störung der Blutgerinnung aufgrund erniedrigter Faktor-VIII:C-Plasmaspiegel. Dies führt entweder spontan oder in Folge unfallbedingter oder chirurgischer Traumata zu starken Blutungen in Gelenken, Muskeln oder inneren Organen. Durch die Substitutionstherapie werden die Faktor-VIII-Plasmaspiegel erhöht, wodurch eine temporäre Korrektur des Faktor-VIII-Mangels ermöglicht und die Blutungstendenz korrigiert wird.
Zusätzlich zur Rolle des Faktor-VIII-schützenden Proteins vermittelt der von-Willebrand-Faktor das Haften der Thrombozyten bei Gefäßverletzungen und spielt eine Rolle bei der Thrombozytenaggregation.
Bei Patienten mit Hämophilie A und Inhibitoren gegen Faktor VIII wurden Daten zur erfolgreich durchgeführten Immuntoleranzinduktion (ITI) gesammelt.
Es ist zu beachten, dass die annualisierte Blutungsrate (ABR) zwischen verschiedenen Faktorkonzentraten und verschiedenen klinischen Studien nicht vergleichbar ist.
5.2 Pharmakokinetische Eigenschaften
Nach intravenöser Gabe nimmt die Faktor-VIII-Aktivität exponentiell biphasisch ab. In der Initialphase vollzieht sich die Verteilung zwischen dem intravaskulären Raum und den übrigen Verteilungsräumen (Körperflüssigkeiten) mit einer Plasma-Halbwertszeit von 1 bis 8 Stunden. In der nachfolgenden Phase liegt die Halbwertszeit zwischen 5 und 18 Stunden, mit einem Mittel von ca. 12 Stunden. Dies scheint der physiologischen Halbwertszeit zu entsprechen.
Die inkrementelle Recovery von Haemoctin SDH beträgt ca. 0,020 ± 0,003 I.E./ml/I.E./kg KG. Nach intravenöser Gabe von 1 I.E. Faktor VIII pro kg KG beträgt die Faktor-VIII-Aktivität etwa 2 %.
Weitere pharmakokinetische Parameter für Haemoctin SDH sind:
- Area under the curve (AUC): ca. 17 I.E. × h/ml
- Mittlere Verweildauer (MRT): ca. 15 h
- Clearance: ca. 155 ml/h
5.3 Präklinische Daten zur Sicherheit
Blutgerinnungsfaktor VIII vom Menschen (aus dem Konzentrat) ist ein normaler Bestandteil des menschlichen Plasmas und unterscheidet sich in seinen Wirkungen nicht von dem endogenen Faktor VIII.
Prüfungen der Toxizität bei einmaliger Verabreichung sind nicht aussagekräftig, da höhere Dosen bei Tieren zu einer Volumenüberlastung führen. Toxizitätsprüfungen mit wiederholter Verabreichung sind im Tierversuch aufgrund der Antikörperbildung gegen heterologes Protein nicht durchführbar.
Auch das Mehrfache der für den Menschen pro Kilogramm Körpergewicht empfohlenen Dosis zeigt bei Labortieren keine toxischen Wirkungen.
Da es im Zusammenhang mit der klinischen Anwendung von Blutgerinnungsfaktor VIII vom Menschen bisher keine Hinweise auf kanzerogene und mutagene Wirkungen gibt, werden entsprechende Tierversuche nicht als erforderlich angesehen.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Pulver: Glycin, Natriumchlorid, Natriumcitrat, Calciumchlorid
Lösungsmittel: Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
Es sollte nur das beigefügte Infusionsbesteck verwendet werden, da ein Therapieversagen aufgrund der Adsorption von Faktor VIII an den Innenflächen einiger anderer Infusionsbestecke auftreten kann.
6.3 Dauer der Haltbarkeit
2 Jahre
Das Arzneimittel sollte nach dem ersten Öffnen sofort verwendet werden.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 25°C lagern. Nicht einfrieren.
Durchstechflaschen im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
1 Packungseinheit Haemoctin SDH enthält:
1 Durchstechflasche (20 ml) mit Pulver, Glastyp I gemäß Ph.Eur.
Gefriertrocknungs-Stopfen aus Halobutyl-Kautschuk Typ I gemäß Ph.Eur.
1 Durchstechflasche mit Lösungsmittel (Haemoctin SDH 250: 2,5 ml, Haemoctin SDH 500/1000: 5 ml Wasser für Injektionszwecke), Glastyp I gemäß Ph.Eur. Injektions-Stopfen aus Halobutyl-Kautschuk Typ I gemäß Ph.Eur.
Die Packung enthält zusätzlich:
1 Einmalspritze (Haemoctin SDH 250: 3 ml, Haemoctin SDH 500/1000: 5 ml), 1 Transfersystem mit integriertem Filter, 1 Flügelkanüle und 2 sterile Alkoholtupfer.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Das rekonstituierte Arzneimittel muss vor der Verabreichung visuell auf Partikel und Verfärbung überprüft werden. Die Lösung muss klar oder leicht opaleszierend sein. Verabreichen Sie keine Lösungen, die trüb (wolkig) sind oder Ablagerungen enthalten.
Hinweise für die Anwendung und Handhabung:
Bei sämtlichen Arbeitsvorgängen ist auf aseptische Bedingungen zu achten!
| Abb. 1 | Abb. 2 | Abb. 3 | |
|---|---|---|---|
| Abb. 4 | Abb. 5 | Abb. 6 | Abb. 7 |
Lösen des Pulvers:
Erwärmen Sie Lösungsmittel (Wasser für Injektionszwecke) und Pulver in den ungeöffneten Durchstechflaschen auf Zimmertemperatur. Wird zum Erwärmen ein Wasserbad benutzt, muss sorgfältig darauf geachtet werden, dass das Wasser nicht mit den Kappen oder Stopfen der Durchstechflaschen in Berührung kommt. Andernfalls kann es zur Kontamination des Arzneimittels kommen.
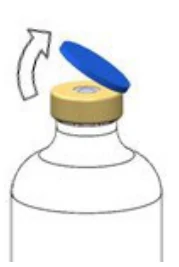
• Entfernen Sie die Kappen von beiden Durchstechflaschen, um den mittleren Teil des Gummistopfens freizulegen (Abb. 1). Reinigen Sie die Gummistopfen der Durchstechflaschen für das Pulver und das Lösungsmittel mit einem Desinfektionsmittel.
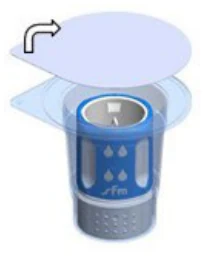
- Entfernen Sie die Oberseite der Verpackung des Transfersystems vollständig (Abb. 2). Berühren Sie den Dorn nicht.
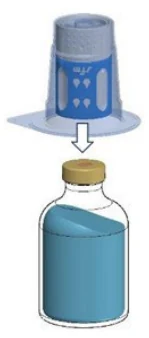
- Stellen Sie die Lösungsmittelflasche auf eine ebene Fläche. Setzen Sie den blauen Teil des Transfersystems im Blister gerade auf die aufrecht stehende Durchstechflasche mit dem Lösungsmittel (Abb. 3), bis es einrastet. Das Transfersystem nicht drehen!
- Entfernen Sie den restlichen Teil des Blisters vom Transfersystem. Jetzt erscheint der weiße Teil des Transfersystems (Abb. 4).
- Stellen Sie die Durchstechflasche mit dem Pulver auf eine ebene Fläche.
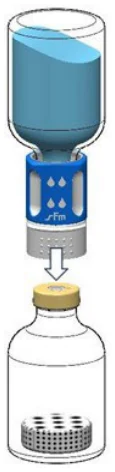
- Drehen Sie die Einheit aus dem Transfersystem und der Durchstechflasche mit dem Lösungsmittel auf den Kopf und stechen Sie den Adapter mit dem Dorn seines weißen Teils senkrecht in den Stopfen der aufrecht stehenden Durchstechflasche mit dem Pulver (Abb. 5), bis es einrastet. Durch das in der Durchstechflasche mit dem Pulver vorhandene Vakuum läuft das Wasser in diese Durchstechflasche.
- Vorsichtiges Schwenken des Präparats hilft beim Auflösen des Pulvers. Bitte nicht kräftig schütteln, jegliche Schaumbildung ist zu vermeiden! Die Lösung ist klar oder leicht opaleszierend (milchig glänzend).
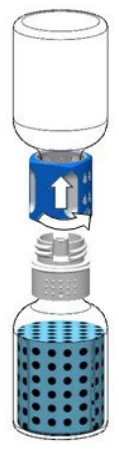
- Drehen Sie danach den blauen Teil des Transfersystems zusammen mit der Durchstechflasche mit dem Lösungsmittel gegen den Uhrzeigersinn ab (Abb. 6) und entsorgen Sie diese, ohne sie zu trennen. Der Luer-Lock-Anschluss ist jetzt sichtbar.
Die gebrauchsfertige Lösung muss unmittelbar nach der Auflösung verwendet werden. Verwenden Sie keine Lösungen, die trüb (wolkig) sind oder sichtbare Partikel enthalten.
Injektion:
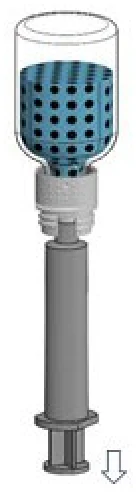
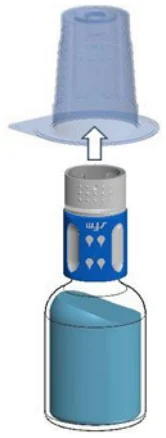
- Nach Lösen des Pulvers (wie oben beschrieben) die beigefügte Spritze mit dem Luer-Lock-Anschluss auf den weißen Teil des Transfersystems schrauben, der noch in der Durchstechflasche mit dem gelösten Pulver steckt (Abb. 7). Anschließend lässt sich das gelöste Präparat (Haemoctin SDH 250: Gesamtvolumen 2,5 ml, Haemoctin SDH 500/1000: Gesamtvolumen 5 ml) problemlos in die Spritze aufziehen. Ein separater Filter ist nicht nötig, da das Transfersystem einen integrierten Filter besitzt.
- Die Durchstechflasche mit dem weißen Teil des Transfersystems vorsichtig von der Spritze abschrauben. Die Injektionslösung mit der beigefügten Flügelkanüle sofort langsam intravenös injizieren. Die Injektionsgeschwindigkeit darf 2–3 ml pro Minute nicht überschreiten.
- Nach Gebrauch der Flügelkanüle kann deren Nadel durch die Schutzkappe gesichert werden.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Biotest Pharma GmbH
Landsteinerstraße 5
63303 Dreieich
Deutschland
Tel.: 06103 801-0
Fax: 06103 801-150
Email: mail@biotest.com
8. ZULASSUNGSNUMMER(N)
Haemoctin SDH 250: 16841.00.00
Haemoctin SDH 500: 16841.01.00
Haemoctin SDH 1000: 16841.02.00
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
07.11.1991/18.03.2013
10. STAND DER INFORMATION
01/2026
11. VERSCHREIBUNGSSTATUS / APOTHEKENPFLICHT
Verschreibungspflichtig
- 12. SONSTGE HINWEISE
Herkunftsländer des Blutplasmas:
Deutschland, Kanada, Österreich, Slowakei, Tschechische Republik, Ungarn, USA