


Fachinformation - Apremilast Glenmark Starterpackung 10 mg + 20 mg + 30 mg Filmtabletten
1. BEZEICHNUNG DES ARZNEIMITTELS
Apremilast Glenmark Starterpackung 10 mg + 20 mg + 30 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Apremilast 10 mg Filmtablette
Jede Filmtablette enthält 10 mg Apremilast.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Filmtablette enthält 59 mg Lactose (als Lactose-Monohydrat).
Apremilast 20 mg Filmtablette
Jede Filmtablette enthält 20 mg Apremilast.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Filmtablette enthält 118 mg Lactose (als Lactose-Monohydrat).
Apremilast 30 mg Filmtablette
Jede Filmtablette enthält 30 mg Apremilast.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Filmtablette enthält 177 mg Lactose (als Lactose-Monohydrat).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette
Apremilast 10 mg Filmtablette
Rosafarbene, ovale, 8 mm lange und 4 mm breite, bikonvexe Filmtablette mit der Prägung „10“ auf einer Seite.
Apremilast 20 mg Filmtablette
Braune, ovale, 10 mm lange und 5 mm breite, bikonvexe Filmtablette mit der Prägung „20“ auf einer Seite.
Apremilast 30 mg Filmtablette
Beige, ovale, 12 mm lange und 6 mm breite, bikonvexe Filmtablette mit der Prägung „30“ auf einer Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Psoriasis-Arthritis
Apremilast Glenmark allein oder in Kombination mit krankheitsmodifizierenden antirheumatischen Arzneimitteln (DMARDs) ist indiziert zur Behandlung der aktiven Psoriasis-Arthritis (PsA) bei erwachsenen Patienten, die auf eine vorangegangene DMARD-Therapie unzureichend angesprochen oder diese nicht vertragen haben (siehe Abschnitt 5.1).
Psoriasis
Apremilast Glenmark ist indiziert zur Behandlung der mittelschweren bis schweren chronischen Plaque-Psoriasis (PSOR) bei erwachsenen Patienten, die auf eine andere systemische Therapie, wie Ciclosporin oder Methotrexat oder Psoralen in Kombination mit UVA-Licht (PUVA), nicht angesprochen haben oder bei denen eine solche Therapie kontraindiziert ist oder die diese nicht vertragen haben.
Behçet-Syndrom
Apremilast Glenmark ist indiziert zur Behandlung von erwachsenen Patienten mit oralen Aphthen, die mit dem Behçet-Syndrom (BS) assoziiert sind und für die eine systemische Therapie infrage kommt.
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Apremilast Glenmark sollte von Spezialisten mit Erfahrung in der Diagnose und Behandlung der Psoriasis, der Psoriasis-Arthritis oder des Behçet-Syndroms eingeleitet werden.
Dosierung
Die empfohlene Dosis von Apremilast beträgt 30 mg zweimal täglich und ist im Abstand von etwa 12 Stunden (morgens und abends) oral einzunehmen, unabhängig von den Mahlzeiten. Ein initiales Titrationsschema ist, wie in der nachfolgenden Tabelle 1 dargestellt, erforderlich. Nach initialer Titration ist keine erneute Titration erforderlich.
Tabelle 1: Dosistitrationsschema
| Tag 1 | Tag 2 | Tag 3 | Tag 4 | Tag 5 | Ab Tag 6 | |||||
|---|---|---|---|---|---|---|---|---|---|---|
| Morgens | Morgens | Abends | Morgens | Abends | Morgens | Abends | Morgens | Abends | Morgens | Abends |
| 10 mg | 10 mg | 10 mg | 10 mg | 20 mg | 20 mg | 20 mg | 20 mg | 30 mg | 30 mg | 30 mg |
Wenn die Einnahme einer Dosis vergessen wurde, ist diese sobald wie möglich nachzuholen. Wenn es beinahe Zeit für die nächste Dosis ist, ist die vergessene Dosis auszulassen und die nächste Dosis zur üblichen Zeit einzunehmen.
In zulassungsrelevanten Studien wurde die größte Verbesserung innerhalb der ersten 24 Wochen der Behandlung der PsA und der PSOR und innerhalb der ersten 12 Wochen der Behandlung des BS beobachtet. Ist bei einem Patienten nach diesem Zeitraum noch kein therapeutischer Nutzen erkennbar, sollte die Behandlung überdacht werden. Das Ansprechen des Patienten auf die Behandlung sollte regelmäßig beurteilt werden.
Besondere Patientengruppen
Ältere Patienten
Für diese Patientengruppe ist keine Dosisanpassung erforderlich (siehe Abschnitte 4.8 und 5.2).
Patienten mit eingeschränkter Nierenfunktion
Bei Patienten mit leicht und mäßig eingeschränkter Nierenfunktion ist keine Dosisanpassung erforderlich. Bei Patienten mit stark eingeschränkter Nierenfunktion (Kreatinin-Clearance unter 30 ml pro Minute, geschätzt nach der Cockroft-Gault-Formel) sollte die Dosis von Apremilast auf 30 mg einmal täglich reduziert werden. Für die initiale Dosistitration wird in dieser Patientengruppe empfohlen, Apremilast nur mit dem in Tabelle 1 angegebenen Schema für morgens zu titrieren und die Abenddosen auszulassen (siehe Abschnitt 5.2).
Patienten mit eingeschränkter Leberfunktion
Bei Patienten mit eingeschränkter Leberfunktion ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Apremilast bei Kindern im Alter von 0 bis 17 Jahren sind nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Apremilast Glenmark ist zum Einnehmen. Die Filmtabletten sind im Ganzen zu schlucken und können unabhängig von einer Mahlzeit eingenommen werden.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Schwangerschaft (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Diarrhoe, Übelkeit und Erbrechen
Es liegen nach Markteinführung Berichte über schwere Fälle von Diarrhoe, Übelkeit und Erbrechen im Zusammenhang mit der Anwendung von Apremilast vor. Die meisten Ereignisse traten innerhalb der ersten Behandlungswochen auf. In manchen Fällen wurden die Patienten in ein Krankenhaus eingewiesen. Bei Patienten ab 65 Jahren besteht möglicherweise ein erhöhtes Risiko für Komplikationen. Wenn Patienten eine schwere Form von Diarrhoe, Übelkeit oder Erbrechen entwickeln, kann ein Absetzen der Behandlung mit Apremilast erforderlich sein.
Psychiatrische Erkrankungen
Apremilast ist mit einem erhöhten Risiko für psychiatrische Erkrankungen, wie Schlaflosigkeit, Angst, Stimmungsänderung und Depression, assoziiert. Fälle von Suizidgedanken und suizidalem Verhalten, einschließlich Suizid, wurden bei Patienten mit oder ohne Depression in der Anamnese beobachtet (siehe Abschnitt 4.8). Risiken und Nutzen der Aufnahme oder des Fortsetzens der Behandlung mit Apremilast sollten sorgfältig abgewogen werden, wenn Patienten über frühere oder bestehende psychiatrische Symptome berichten oder eine Begleitbehandlung mit anderen Arzneimitteln, die wahrscheinlich psychiatrische Ereignisse verursachen, beabsichtigt wird. Patienten und Pflegekräfte sollten angewiesen werden, den verschreibenden Arzt über jegliche Verhaltens- oder Stimmungsänderungen oder Suizidgedanken zu informieren.
Wenn bei Patienten neue psychiatrische Symptome oder eine Verschlechterung bestehender Symptome auftreten oder Suizidgedanken oder ein Suizidversuch festgestellt werden, wird empfohlen, die Behandlung mit Apremilast abzubrechen.
Stark eingeschränkte Nierenfunktion
Bei Patienten mit stark eingeschränkter Nierenfunktion sollte die Dosis von Apremilast Glenmark auf 30 mg einmal täglich reduziert werden (siehe Abschnitte 4.2 und 5.2).
Untergewichtige Patienten
Bei zu Beginn der Behandlung untergewichtigen Patienten sollte das Körpergewicht regelmäßig kontrolliert werden. Bei ungeklärtem und klinisch relevantem Gewichtsverlust sollte bei diesen Patienten eine ärztliche Abklärung erfolgen und das Absetzen der Behandlung erwogen werden.
Sonstige Bestandteile mit bekannter Wirkung
Lactose
Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactase-Mangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht einnehmen.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Filmtablette, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Bei gleichzeitiger Anwendung des starken Cytochrom P450 3A4 (CYP3A4)-Enzyminduktors Rifampicin kam es zu einer Abnahme der systemischen Apremilast-Exposition, die zu einem Wirksamkeitsverlust von Apremilast führen kann. Deshalb wird die Anwendung starker CYP3A4-Enzyminduktoren (z. B. Rifampicin, Phenobarbital, Carbamazepin, Phenytoin und Johanniskraut) zusammen mit Apremilast nicht empfohlen. Die gleichzeitige Anwendung von Apremilast mit mehreren Dosen Rifampicin resultierte in einer Abnahme der Fläche unter der Konzentrations-Zeit-Kurve (AUC) und der maximalen Serumkonzentration (Cmax) von Apremilast um etwa 72 % bzw. 43 %. Die Apremilast-Exposition nimmt bei gleichzeitiger Anwendung mit starken CYP3A4-Enzyminduktoren (z. B. Rifampicin) ab und kann zu einem geringeren klinischen Ansprechen führen.
In klinischen Studien wurde Apremilast zusammen mit topischer Therapie (darunter Kortikosteroide, Kohlenteer-Shampoo und Salicylsäure-haltige Präparate zur Kopfhautbehandlung) und UVB-Phototherapie angewendet.
Zwischen Ketoconazol und Apremilast bestand keine klinisch bedeutsame Wechselwirkung. Apremilast kann zusammen mit einem potenten CYP3A4-Inhibitor wie Ketoconazol angewendet werden.
Bei Patienten mit Psoriasis-Arthritis bestand zwischen Apremilast und Methotrexat keine pharmakokinetische Wechselwirkung. Apremilast kann zusammen mit Methotrexat angewendet werden.
Zwischen Apremilast und oralen Kontrazeptiva, welche Ethinylestradiol und Norgestimat enthalten, bestand keine pharmakokinetische Wechselwirkung. Apremilast kann zusammen mit oralen Kontrazeptiva angewendet werden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter
Bevor mit der Behandlung begonnen werden kann, ist eine Schwangerschaft auszuschließen. Frauen im gebärfähigen Alter müssen eine zuverlässige Verhütungsmethode anwenden, um während der Behandlung eine Schwangerschaft zu verhindern.
Schwangerschaft
Bisher liegen nur sehr begrenzte Erfahrungen zur Anwendung von Apremilast bei Schwangeren vor.
Apremilast ist während der Schwangerschaft kontraindiziert (siehe Abschnitt 4.3). Zu den Auswirkungen von Apremilast auf die Schwangerschaft gehörten embryofetale Verluste bei Mäusen und Affen sowie vermindertes fetales Gewicht und verzögerte Ossifikation bei Mäusen bei höheren Dosen als der derzeit höchsten, beim Menschen empfohlenen Dosis. Bei einer Exposition, welche dem 1,3-Fachen der klinischen Exposition entsprach, wurden keine solchen Auswirkungen bei Tieren beobachtet (siehe Abschnitt 5.3).
Stillzeit
Apremilast wurde in der Milch laktierender Mäuse nachgewiesen (siehe Abschnitt 5.3). Es ist nicht bekannt, ob Apremilast oder dessen Metabolite in die Muttermilch übergehen. Ein Risiko für das gestillte Kind kann nicht ausgeschlossen werden, daher soll Apremilast während der Stillzeit nicht angewendet werden.
Fertilität
Beim Menschen liegen keine Daten zur Fertilität vor. In tierexperimentellen Studien an Mäusen wurden bei männlichen Tieren beim 3-Fachen der klinischen Exposition und bei weiblichen Tieren beim 1-Fachen der klinischen Exposition keine unerwünschten Wirkungen auf die Fertilität beobachtet. Präklinische Daten zur Fertilität, siehe Abschnitt 5.3.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Apremilast hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten für Apremilast bei Erwachsenen mit PsA und PSOR berichteten Nebenwirkungen sind Erkrankungen des Gastrointestinaltrakts (GIT) einschließlich Diarrhoe (15,7 %) und Übelkeit (13,9 %). Zu den weiteren am häufigsten berichteten Nebenwirkungen gehören Infektionen der oberen Atemwege (8,4 %), Kopfschmerz (7,9 %) und Spannungskopfschmerz (7,2 %). Diese sind meist leicht oder mäßig.
Die am häufigsten berichteten unerwünschten Arzneimittelwirkungen für Apremilast bei Erwachsenen mit BS sind Diarrhoe (41,3 %), Übelkeit (19,2 %), Kopfschmerz (14,4 %), Infektion der oberen Atemwege (11,5 %), Schmerzen im Oberbauch (8,7 %), Erbrechen (8,7 %) und Rückenschmerzen (7,7 %) und sind meist leicht bis mittelschwer.
Die gastrointestinalen Nebenwirkungen traten im Allgemeinen innerhalb der ersten 2 Wochen der Behandlung auf und klangen in der Regel innerhalb von 4 Wochen wieder ab.
Überempfindlichkeitsreaktionen werden gelegentlich beobachtet (siehe Abschnitt 4.3).
Tabellarische Auflistung der Nebenwirkungen
Die Nebenwirkungen, die bei erwachsenen Patienten beobachtet wurden, welche mit Apremilast behandelt wurden, sind unten nach Systemorganklasse (SOC) und Häufigkeit für alle Nebenwirkungen aufgeführt. Innerhalb jeder SOC und Häufigkeitskategorie sind die Nebenwirkungen nach absteigendem Schweregrad aufgeführt.
Die unerwünschten Arzneimittelwirkungen wurden anhand von Daten erwachsener Patienten aus dem klinischen Entwicklungsprogramm von Apremilast und Erfahrungen nach der Markteinführung ermittelt. Bei den angegebenen Häufigkeiten der unerwünschten Arzneimittelwirkungen handelt es sich um die Häufigkeiten in den Apremilast-Armen der vier Phase-III-Studien bei PsA (n = 1 945) bzw. der beiden Phase-III-Studien bei PSOR (n = 1 184) und in der Phase-III-Studie bei BS (n = 207). In Tabelle 2 ist die höchste Häufigkeit der beiden Datenbestände angegeben.
Die Häufigkeiten sind definiert als: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100); selten (≥ 1/10 000, < 1/1 000); nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 2: Zusammenfassung der Nebenwirkungen bei Psoriasis-Arthritis (PsA), Psoriasis (PSOR) und des Behçet-Syndroms (BS)
| Systemorganklasse | Häufigkeit | Nebenwirkung |
|---|---|---|
| Infektionen und parasitäre Erkrankungen | Sehr häufig | Infektion der oberen Atemwegea |
| Häufig | Bronchitis | |
| Nasopharyngitis* | ||
| Erkrankungen des Immunsystems | Gelegentlich | Überempfindlichkeit |
| Stoffwechsel- und Ernährungsstörungen | Häufig | Verminderter Appetit* |
| Psychiatrische Erkrankungen | Häufig | Schlaflosigkeit |
| Depression | ||
| Gelegentlich | Suizidgedanken und suizidales Verhalten | |
| Angst | ||
| Stimmungsänderung | ||
| Erkrankungen des Nervensystems | Sehr häufig | Kopfschmerz*, a |
| Häufig | Migräne* | |
| Spannungskopfschmerz* | ||
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | Häufig | Husten |
| Erkrankungen des Gastrointestinaltrakts | Sehr häufig | Diarrhoe* |
| Übelkeit* | ||
| Häufig | Erbrechen* | |
| Dyspepsie | ||
| Häufiger Stuhlgang | ||
| Oberbauchschmerzen* | ||
| Gastroösophageale Refluxkrankheit | ||
| Gelegentlich | Gastrointestinale Blutungen | |
| Erkrankungen der Haut und des Unterhautgewebes | Gelegentlich | Ausschlag |
| Urtikaria | ||
| Nicht bekannt | Angioödem | |
| Systemorganklasse | Häufigkeit | Nebenwirkung |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Häufig | Rückenschmerzen* |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Häufig | Fatigue |
| Untersuchungen | Gelegentlich | Gewichtsverlust |
* Diese Nebenwirkungen wurden in mindestens einem Fall als schwerwiegend angegeben.
a Häufigkeit bei PsA und PSOR als häufig berichtet.
Beschreibung ausgewählter Nebenwirkungen
Psychiatrische Erkrankungen
In klinischen Studien und Erfahrungen nach Markteinführung wurden gelegentlich Fälle von Suizidgedanken und suizidalem Verhalten berichtet, während nach Markteinführung über vollendeten Suizid berichtet wurde. Patienten und Pflegekräfte sollten angewiesen werden, den verschreibenden Arzt über jegliche Suizidgedanken zu informieren (siehe Abschnitt 4.4).
Körpergewichtsverlust
Das Gewicht der Patienten wurde in den klinischen Studien routinemäßig kontrolliert. Der mittlere beobachtete Gewichtsverlust bei den bis zu 52 Wochen mit Apremilast behandelten erwachsenen PsA- und PSOR-Patienten betrug 1,99 kg. Insgesamt wurde bei 14,3 % der mit Apremilast behandelten Patienten ein Gewichtsverlust zwischen 5 und 10 % beobachtet, während bei 5,7 % der mit Apremilast behandelten Patienten ein Gewichtsverlust von mehr als 10 % beobachtet wurde. Bei keinem dieser Patienten wurden infolge des Gewichtsverlustes manifeste klinische Folgen verzeichnet. Insgesamt 0,1 % der mit Apremilast behandelten Patienten setzten die Behandlung wegen der Nebenwirkung Gewichtsverlust ab. Der mittlere beobachtete Gewichtsverlust bei erwachsenen BS-Patienten, die über 52 Wochen mit Apremilast behandelt wurden, lag bei 0,52 kg. Insgesamt wurde bei 11,8 % der mit Apremilast behandelten Patienten ein Gewichtsverlust zwischen 5 und 10 % beobachtet, während bei 3,8 % der mit Apremilast behandelten Patienten ein Gewichtsverlust von mehr als 10 % beobachtet wurde. Bei keinem dieser Patienten wurden infolge des Gewichtsverlusts manifeste klinische Folgen beobachtet. Keiner der Patienten brach die Studie aufgrund der Nebenwirkung Gewichtsverlust ab.
Siehe zusätzlichen Warnhinweis in Abschnitt 4.4 für Patienten, die zu Beginn der Behandlung untergewichtig sind.
Besondere Patientengruppen
Ältere Patienten
Nach Markteinführung liegen Erfahrungsberichte vor, dass für ältere Patienten ab 65 Jahren möglicherweise ein erhöhtes Risiko von Komplikationen durch schwere Diarrhoe, Übelkeit und Erbrechen (siehe Abschnitt 4.4) besteht.
Patienten mit eingeschränkter Leberfunktion
Die Sicherheit von Apremilast wurde bei PsA-, PSOR- oder BS-Patienten mit eingeschränkter Leberfunktion nicht untersucht.
Patienten mit eingeschränkter Nierenfunktion
In den klinischen Studien zu PsA, zu PSOR oder zum BS war das bei Patienten mit leicht eingeschränkter Nierenfunktion beobachtete Sicherheitsprofil vergleichbar mit dem von Patienten mit normaler Nierenfunktion. In den klinischen Studien wurde die Sicherheit von Apremilast bei PsA-, PSOR- oder BS-Patienten mit mäßig oder stark eingeschränkter Nierenfunktion nicht evaluiert.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels.
Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de anzuzeigen.
4.9 Überdosierung
Apremilast wurde bei gesunden Probanden in einer maximalen Tagesgesamtdosis von 100 mg (eingenommen als 50 mg zweimal täglich) über 4,5 Tage untersucht, ohne dass sich ein Hinweis auf dosislimitierende Toxizitäten ergeben hat. Bei einer Überdosierung wird empfohlen, den Patienten auf Anzeichen oder Symptome unerwünschter Wirkungen zu überwachen und eine entsprechende symptomatische Behandlung einzuleiten. Im Falle einer Überdosierung sollten die Patienten symptomatisch und unterstützend behandelt werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, selektive Immunsuppressiva ATC-Code: L04AA32
Wirkmechanismus
Apremilast, ein oraler niedermolekularer Phosphodiesterase 4 (PDE4)-Inhibitor, wirkt intrazellulär durch Modulation eines Netzwerks pro- und antiinflammatorischer Mediatoren. PDE4 ist eine für zyklisches Adenosinmonophosphat (cAMP) spezifische und in Entzündungszellen dominante PDE.
Durch PDE4-Hemmung werden die intrazellulären cAMP-Spiegel angehoben, wodurch es wiederum durch Modulation der Expression von TNF-α, IL-23, IL-17 und anderen inflammatorischen Zytokinen zur Downregulation der Entzündungsreaktion kommt. Zyklisches AMP moduliert ferner die Konzentrationen antiinflammatorischer Zytokine wie IL-10. Es wird angenommen, dass diese pro- und antiinflammatorischen Mediatoren am Krankheitsgeschehen der Psoriasis-Arthritis und Psoriasis beteiligt sind.
Pharmakodynamische Wirkungen
In klinischen Studien an Patienten mit Psoriasis-Arthritis bewirkte Apremilast eine signifikante Modulation, jedoch keine vollständige Hemmung der Plasmaproteinspiegel von IL-1α, IL-6, IL-8, MCP-1, MIP-1β, MMP-3 und TNF-α. Nach 40-wöchiger Behandlung mit Apremilast kam es zu einer Abnahme der Plasmaproteinspiegel von IL-17 und IL-23 und einem Anstieg von IL-10. In klinischen Studien an Psoriasis-Patienten verminderte Apremilast die Epidermisdicke der von Läsionen befallenen Haut, die Infiltration durch Entzündungszellen und die Expression proinflammatorischer Gene, einschließlich derjenigen für induzierbare Stickoxid-Synthase (iNOS), IL-12/IL-23p40, IL-17A, IL-22 und IL-8. In klinischen Studien bei Patienten mit Behçet-Syndrom, die mit Apremilast behandelt wurden, bestand eine signifikante positive Korrelation zwischen der Veränderung des TNF-α im Plasma und der klinischen Wirksamkeit, gemessen an der Anzahl der oralen Aphthen.
In Dosen bis zu 50 mg zweimal täglich führte Apremilast bei gesunden Probanden zu keiner Verlängerung des QT-Intervalls.
Klinische Wirksamkeit und Sicherheit
Psoriasis-Arthritis
Die Sicherheit und Wirksamkeit von Apremilast wurde in 3 multizentrischen, randomisierten, doppelblinden, placebokontrollierten Studien (Studien PALACE 1, PALACE 2 und PALACE 3) mit ähnlichem Design an erwachsenen Patienten mit aktiver PsA (≥ 3 geschwollene Gelenke und ≥ 3 druckschmerzempfindliche Gelenke) trotz Vortherapie mit niedermolekularen oder biologischen DMARDs beurteilt. Insgesamt wurden 1 493 Patienten randomisiert und entweder mit Placebo oder mit Apremilast 20 mg oder Apremilast 30 mg zweimal täglich oral behandelt.
Bei den Patienten in diesen Studien bestand die Diagnose PsA seit mindestens 6 Monaten. In der Studie PALACE 3 war zudem eine qualifizierende Psoriasis-Hautläsion (Mindestdurchmesser 2 cm) erforderlich. Apremilast wurde als Monotherapie (34,8 %) oder in Kombination mit stabilen Dosen niedermolekularer DMARDs (65,2 %) angewendet. Dabei erhielten Patienten Apremilast in Kombination mit einer oder mehreren der folgenden Substanzen: Methotrexat (MTX; ≤ 25 mg/Woche; 54,5 %), Sulfasalazin (SSZ; ≤ 2 g/Tag; 9,0 %) und Leflunomid (LEF; ≤ 20 mg/Tag; 7,4 %). Eine Begleitbehandlung mit biologischen DMARDs, darunter auch TNF-Blocker, war nicht erlaubt. In die 3 Studien wurden Patienten mit allen PsA-Unterformen eingeschlossen, einschließlich symmetrische Polyarthritis (62,0 %), asymmetrische Oligoarthritis (26,9 %), Arthritis mit Befall der distalen Interphalangealgelenke (DIP) (6,2 %), Arthritis mutilans (2,7 %) und prädominante Spondylitis (2,1 %). Patienten mit vorbestehender Enthesiopathie (63 %) und vorbestehender Daktylitis (42 %) wurden in die Studien eingeschlossen. Eine Vortherapie nur mit niedermolekularen DMARDs wurde bei insgesamt 76,4 % der Patienten und eine Vortherapie mit biologischen DMARDs bei 22,4 % der Patienten angegeben, darunter 7,8 % mit Versagen einer biologischen DMARD-Vortherapie. Die mediane Dauer der PsA-Erkrankung betrug 5 Jahre.
Das Studiendesign sah vor, dass Patienten, die in ihren druckschmerzempfindlichen und geschwollenen Gelenken bis Woche 16 keine mindestens 20%ige Verbesserung aufwiesen, als sog. Nonresponder einzustufen waren. Placebo-Nonresponder wurden verblindet im Verhältnis 1:1 entweder auf Apremilast 20 mg zweimal täglich oder 30 mg zweimal täglich re-randomisiert. In Woche 24 wurden alle noch verbliebenen Placebo-Patienten entweder auf Apremilast 20 mg oder 30 mg zweimal täglich umgestellt.
Nach 52 Wochen Behandlung konnten die Patienten die Behandlung mit Apremilast 20 mg oder 30 mg im Rahmen der Langzeitverlängerung der Studien PALACE 1, PALACE 2 und PALACE 3 für eine Gesamtbehandlungsdauer von bis zu 5 Jahren (260 Wochen) unverblindet fortsetzen.
Primärer Endpunkt war der prozentuale Anteil an Patienten, die bis Woche 16 ein American College of Rheumatology (ACR) 20-Ansprechen erreichten.
Die Behandlung mit Apremilast führte zu einer signifikanten Verbesserung der Anzeichen und Symptome der PsA, erhoben anhand der ACR20-Ansprechkriterien bis Woche 16 im Vergleich zu Placebo. Der prozentuale Anteil der Patienten mit ACR20-/ACR50-/ACR70-Ansprechen in den Studien PALACE 1, PALACE 2 und PALACE 3 sowie die gepoolten Daten für die Studien PALACE 1, PALACE 2 und PALACE 3 sind für Apremilast 30 mg zweimal täglich bis Woche 16 in Tabelle 3 dargestellt. Die ACR20-/ACR50-/ACR70-Ansprechraten wurden bis Woche 24 aufrechterhalten.
Bei den Patienten, die initial auf die Behandlung mit Apremilast 30 mg zweimal täglich randomisiert worden waren, wurden die ACR20-/ACR50-/ACR70-Ansprechraten bei gepoolter Auswertung der Studien PALACE 1, PALACE 2 und PALACE 3 bis einschließlich Woche 52 aufrechterhalten (Abbildung 1).
Tabelle 3: Prozentualer Anteil der Patienten mit ACR-Ansprechen in den Studien PALACE 1, PALACE 2 und PALACE 3 sowie bei gepoolter Auswertung der Studien bis Woche 16
| PALACE 1 | PALACE 2 | PALACE 3 | GEPOOLT | |||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Na | Placebo +/- DMARDs N = 168 | Apremi-last 30 mg zweimal täglich +/- DMARDs N = 168 | Placebo +/- DMARDs N = 159 | Apremi-last 30 mg zweimal täglich +/- DMARDs N = 162 | Placebo +/- DMARDs N = 169 | Apremi-last 30 mg zweimal täglich +/- DMARDs N = 167 | Placebo +/- DMARDs N = 496 | Apremi-last 30 mg zweimal täglich +/- DMARDs N = 497 | ||||||||||||||||
| ACR 20a | ||||||||||||||||||||||||
| Woche 16 | 19,0 % | 38,1 %** | 18,9 % | 32,1 %* | 18,3 % | 40,7 %** | 18,8 % | 37,0 %** | ||||||||||||||||
| ACR 50 | ||||||||||||||||||||||||
| Woche 16 | 6,0 % | 16,1 %* | 5,0 % | 10,5 % | 8,3 % | 15,0 % | 6,5 % | 13,9 %** | ||||||||||||||||
| ACR 70 | ||||||||||||||||||||||||
| Woche 16 | 1,2 % | 4,2 % | 0,6 % | 1,2 % | 2,4 % | 3,6 % | 1,4 % | 3,0 % | ||||||||||||||||
* p ≤ 0,01 für Apremilast vs. Placebo
** p ≤ 0,001 für Apremilast vs. Placebo
a N ist die Anzahl randomisierter und behandelter Patienten
Abbildung 1: Prozentualer Anteil von ACR20-/ACR50-/ACR70-Respondern bis einschließlich Woche 52 in der gepoolten Auswertung der Studien PALACE 1, PALACE 2 und PALACE 3 (NRI*)
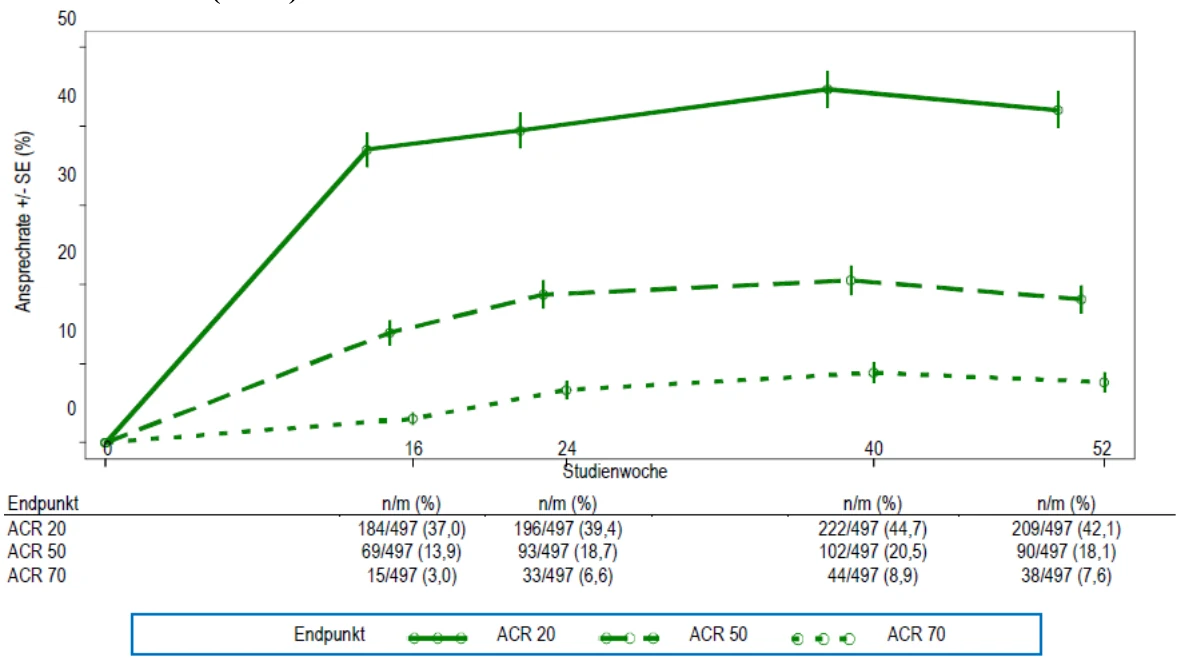
* NRI: Nonresponder-Imputation. Studienteilnehmer, die vor dem jeweiligen Zeitpunkt bereits vorzeitig ausgeschieden waren, und Studienteilnehmer, für die zum jeweiligen Zeitpunkt nicht genügend Daten für eine eindeutige Bestimmung des Ansprechstatus vorlagen, werden als Nonresponder gezählt.
Von den 497 initial auf Apremilast 30 mg zweimal täglich randomisierten Patienten erhielten 375 (75 %) Patienten in Woche 52 immer noch diese Behandlung. Bei diesen Patienten betrugen die ACR20-/ACR50-/ACR70-Ansprechraten bis Woche 52 57 %, 25 % bzw. 11 %. Von diesen 497 initial auf Apremilast 30 mg zweimal täglich randomisierten Patienten traten 375 (75 %) in die Langzeit-Verlängerungsstudien ein; von diesen erhielten 221 Patienten (59 %) diese Behandlung bis Woche 260. Das ACR-Ansprechen blieb in den offenen Langzeit-Verlängerungsstudien für bis zu 5 Jahre erhalten.
Die in der mit Apremilast behandelten Gruppe beobachteten Ansprechraten waren bei Patienten mit bzw. ohne Begleittherapie mit DMARDs, einschließlich MTX, vergleichbar. Bei den mit DMARDs oder Biologika vortherapierten Patienten, die Apremilast erhielten, war das ACR20-Ansprechen bis Woche 16 im Vergleich zu den mit Placebo behandelten Patienten größer.
Ähnliche ACR-Ansprechraten wurden bei Patienten mit verschiedenen PsA-Unterformen, einschließlich Arthritis mit Befall der DIP, beobachtet. Die Anzahl der Patienten mit den Unterformen Arthritis mutilans und prädominante Spondylitis war zu gering, um eine aussagekräftige Bewertung zu erlauben.
In den Studien PALACE 1, PALACE 2 und PALACE 3 waren die Verbesserungen der Krankheitsaktivitätsskala (Disease Activity Scale, DAS) 28 mit C-reaktivem Protein (CRP) und der Anteil von Patienten, die ein modifiziertes PsA-Ansprechkriterium (PsARC) erreichten, bis Woche 16 in der Apremilast-Gruppe größer im Vergleich zu Placebo (nominaler p-Wert p ≤ 0,0004 bzw. p ≤ 0,0017). Diese Verbesserungen wurden bis Woche 24 aufrechterhalten. Bei den Patienten, welche diejenige Apremilast-Behandlung durchgehend erhielten, auf die sie zu Studienbeginn randomisiert worden waren, wurden der DAS28(CRP)-Score und das PsARC-Ansprechen bis einschließlich Woche 52 aufrechterhalten.
Bis Woche 16 und 24 wurden bei den mit Apremilast behandelten Patienten Verbesserungen bei den für die Psoriasis-Arthritis charakteristischen Parametern der peripheren Krankheitsaktivität (z. B. Anzahl geschwollener Gelenke, Anzahl (druck)schmerzempfindlicher Gelenke, Daktylitis und Enthesitis) und den Hautmanifestationen der Psoriasis beobachtet. Bei den Patienten, welche diejenige Apremilast-Behandlung durchgehend erhielten, auf die sie zu Studienbeginn randomisiert worden waren, wurden diese Verbesserungen bis einschließlich Woche 52 aufrechterhalten.
Das klinische Ansprechen der gleichen Parameter der peripheren Krankheitsaktivität und der Hautmanifestationen der Psoriasis wurde in den offenen Verlängerungsstudien bei bis zu 5 Jahren Behandlung aufrechterhalten.
Körperliche Funktion und gesundheitsbezogene Lebensqualität
Die mit Apremilast behandelten Patienten wiesen bis Woche 16 im Vergleich zu Placebo in PALACE 1, PALACE 2 und PALACE 3 sowie bei der gepoolten Auswertung dieser Studien eine statistisch signifikante Verbesserung der körperlichen Funktion auf, erhoben anhand der Veränderung des Disability Index aus dem Fragebogen zur Bewertung des Gesundheitszustandes (HAQ-DI) gegenüber Baseline. Die Verbesserung der HAQ-DI-Scores wurde bis Woche 24 aufrechterhalten.
Bei den Patienten, die initial auf die Behandlung mit Apremilast 30 mg zweimal täglich randomisiert worden waren, lag die Veränderung des HAQ-DI-Score gegenüber Baseline in Woche 52 bei -0,333 in der Gruppe Apremilast 30 mg zweimal täglich bei einer gepoolten Analyse der offenen Phase der Studien PALACE 1, PALACE 2 und PALACE 3.
In den Studien PALACE 1, PALACE 2 und PALACE 3 wurden bei den mit Apremilast behandelten Patienten bis Woche 16 und 24 im Vergleich zu Placebo signifikante Verbesserungen der gesundheitsbezogenen Lebensqualität nachgewiesen, erfasst anhand der gegenüber Baseline erhobenen Veränderungen in der Domäne physische Funktion (PF) des Gesundheitsfragebogens Short Form Health Survey Version 2 (SF-36v2) und im Score des Instruments Funktionelle Beurteilung der Therapie chronischer Erkrankung – Fatigue (FACIT-Fatigue). Bei den Patienten, welche diejenige Apremilast-Behandlung durchgehend erhielten, auf die sie initial zu Studienbeginn randomisiert worden waren, wurde die Verbesserung der physischen Funktion und des FACIT-Fatigue-Score bis einschließlich Woche 52 aufrechterhalten.
Die verbesserte körperliche Funktion, beurteilt anhand des HAQ-DI und der SF36v2PF-Domäne, und die FACIT-Fatigue-Scores wurden in den offenen Verlängerungsstudien bei bis zu 5 Jahren Behandlung aufrechterhalten.
Psoriasis bei Erwachsenen
Die Sicherheit und Wirksamkeit von Apremilast wurde in zwei multizentrischen, randomisierten, doppelblinden, placebokontrollierten Studien (Studien ESTEEM 1 und ESTEEM 2) beurteilt, in welche insgesamt 1 257 Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis eingeschlossen wurden, bei denen ≥ 10 % der Körperoberfläche (KOF) betroffen war, der Score des Index zur Beurteilung von Fläche und Schweregrad der Psoriasis (Psoriasis Area and Severity Index, PASI) ≥ 12 und die Gesamtbeurteilung des Arztes (static Physician Global Assessment, sPGA) ≥ 3 (mittelschwer oder schwer) war und die für eine Phototherapie oder systemische Therapie in Frage kamen.
Diese Studien waren bis einschließlich Woche 32 ähnlich aufgebaut. In beiden Studien wurden die Patienten für eine 16-wöchige Behandlung im Verhältnis 2:1 auf Apremilast 30 mg zweimal täglich oder Placebo randomisiert (placebokontrollierte Phase) und von Woche 16 bis 32 erhielten alle Patienten Apremilast 30 mg zweimal täglich (Erhaltungsphase).
Während der randomisierten Therapie-Absetzphase (Woche 32 bis 52) wurden diejenigen Patienten, die ursprünglich auf Apremilast randomisiert worden waren und eine mindestens 75%ige Reduktion ihres PASI-Scores (PASI-75) (ESTEEM 1) bzw. eine mindestens 50%ige Reduktion ihres PASI-Scores (PASI-50) (ESTEEM 2) erreichten, in Woche 32 entweder auf Placebo oder auf Apremilast 30 mg zweimal täglich re-randomisiert. Patienten, die auf Placebo re-randomisiert wurden und die ihr PASI-75-Ansprechen (ESTEEM 1) bzw. 50 % ihrer PASI-Verbesserung bis Woche 32 gegenüber Baseline (ESTEEM 2) einbüßten, wurden erneut mit Apremilast 30 mg zweimal täglich behandelt. Patienten, welche das vorgegebene PASI-Ansprechen bis Woche 32 nicht erreichten oder die initial auf Placebo randomisiert worden waren, erhielten weiterhin Apremilast bis Woche 52. Die Anwendung von niederpotenten topischen Kortikosteroiden im Gesicht, in den Achselhöhlen und in der Leistenbeuge sowie von Kohleteer-Shampoos und/oder Salicylsäure-haltigen Präparaten zur Kopfhautbehandlung war während der gesamten Studien zulässig. Darüber hinaus wurde Studienteilnehmern, die bis Woche 32 in ESTEEM 1 kein PASI-75-Ansprechen bzw. in ESTEEM 2 kein PASI-50-Ansprechen erreicht hatten, ab diesem Zeitpunkt gestattet, zusätzlich zur Behandlung mit Apremilast 30 mg zweimal täglich topische Psoriasis-Therapien und/oder eine Phototherapie anzuwenden.
Nach 52 Wochen Behandlung konnten die Patienten die Behandlung mit 30 mg Apremilast im Rahmen der Langzeitverlängerung der Studien ESTEEM 1 und ESTEEM 2 für eine Gesamtbehandlungsdauer von bis zu 5 Jahren (260 Wochen) unverblindet fortsetzen.
Primärer Endpunkt war in beiden Studien der prozentuale Anteil von Patienten, die bis Woche 16 ein PASI-75-Ansprechen erreichten. Der wichtigste sekundäre Endpunkt war der prozentuale Anteil von Patienten, die bis Woche 16 einen sPGA-Score von befallsfrei (0) oder nahezu befallsfrei (1) erreichten.
Bei Baseline betrug der mittlere PASI-Score 19,07 (Median 16,80) und der prozentuale Anteil von Patienten mit einem sPGA-Score von 3 (mittelschwer) und 4 (schwer) 70,0 % bzw. 29,8 %, wobei der mittlere KOF-Befall bei Baseline 25,19 % (Median 21,0 %) betrug. Etwa 30 % aller Patienten hatten zur Behandlung der Psoriasis bereits eine Phototherapie und 54 % eine konventionelle systemische und/oder biologische Vortherapie erhalten (darunter auch Therapieversager), davon 37 % eine konventionelle systemische Vorbehandlung und 30 % eine Vortherapie mit Biologika. Etwa ein Drittel der Patienten war weder mit einer Phototherapie noch mit einer konventionellen systemischen oder biologischen Therapie vorbehandelt worden. Bei insgesamt 18 % der Patienten war eine Psoriasis-Arthritis in der Vorgeschichte bekannt.
Die prozentualen Anteile von Patienten mit einem PASI-50-, PASI-75- und PASI-90-Ansprechen und einem sPGA-Score von befallsfrei (0) oder nahezu befallsfrei (1) sind in der nachfolgenden Tabelle 4 dargestellt. Die Behandlung mit Apremilast bewirkte eine im Vergleich zu Placebo signifikante Verbesserung der mittelschweren bis schweren Plaque-Psoriasis, erhoben anhand des prozentualen Anteils von Patienten mit einem PASI-75-Ansprechen bis Woche 16. Auch anhand des sPGA-Scores und der PASI-50- und PASI-90-Ansprechraten konnten bis Woche 16 klinische Verbesserungen belegt werden. Außerdem wurde für Apremilast ein Therapienutzen bei verschiedenen Manifestationen der Psoriasis, einschließlich Pruritus, Nagelbefall, Kopfhautbefall, und in Bezug auf Parameter der Lebensqualität nachgewiesen.
Tabelle 4: Klinisches Ansprechen bis Woche 16 in den Studien ESTEEM 1 und ESTEEM 2 (FASa, LOCFb)
| ESTEEM 1 | ESTEEM 2 | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | 30 mg zweimal täglich APR* | Placebo | 30 mg zweimal täglich APR* | |||||||||||||
| N | 282 | 562 | 137 | 274 | ||||||||||||
| PASIc 75, n (%) | 15 (5,3) | 186 (33,1) | 8 (5,8) | 79 (28,8) | ||||||||||||
| sPGAd „befallsfrei“ oder „nahezu befallsfrei“, n (%) | 11 (3,9) | 122 (21,7) | 6 (4,4) | 56 (20,4) | ||||||||||||
| PASI 50, n (%) | 48 (17,0) | 330 (58,7) | 27 (19,7) | 152 (55,5) | ||||||||||||
| PASI 90, n (%) | 1 (0,4) | 55 (9,8) | 2 (1,5) | 24 (8,8) | ||||||||||||
Prozentuale Veränderung der befallenen KOFe (%) Mittelwert ± SD | -6,9 ± 38,95 | -47,8 ± 38,48 | -6,1 ± 47,57 | -48,4 ± 40,78 | ||||||||||||
| Veränderung des Pruritus-VAS-Wertsf (mm), Mittelwert ± SD | -7,3 ± 27,08 | -31,5 ± 32,43 | -12,2 ± 30,94 | -33,5 ± 35,46 | ||||||||||||
| Veränderung des DLQIg, Mittelwert ± SD | -2,1 ± 5,69 | -6,6 ± 6,66 | -2,8 ± 7,22 | -6,7 ± 6,95 | ||||||||||||
| Veränderung des SF-36 MCSh, Mittelwert ± SD | -1,02 ± 9,161 | 2,39 ± 9,504 | 0,00 ± 10,498 | 2,58 ± 10,129 | ||||||||||||
* p < 0,0001 für alle Vergleiche Apremilast versus Placebo, außer für PASI-90 und Veränderung des SF-36 MCS in der Studie ESTEEM 2 – dort p = 0,0042 bzw. p = 0,0078.
a FAS = Full Analysis Set (vollständiges Auswertungskollektiv)
b LOCF= Last Observation Carried Forward (Fortschreiben des jeweils zuletzt erhobenen Werts)
c PASI = Psoriasis Area and Severity Index (Index zur Beurteilung von Fläche und Schweregrad der Psoriasis)
d sPGA = static Physician Global Assessment (Gesamtbeurteilung des Arztes)
e KOF = Körperoberfläche
f VAS = visuelle Analogskala; 0 = bester Wert, 100 = schlechtester Wert
g DLQI = Dermatology Life Quality Index (Dermatologischer Lebensqualitätsfragebogen); 0 = bester Wert, 30 = schlechtester Wert
h SF-36 MCS = Medical Outcome Study Short Form 36-Item Health Survey, Mental Component Summary (Gesundheitsfragebogen, Summenscore für die psychische Gesundheit)
Der klinische Nutzen von Apremilast wurde für verschiedene Subgruppen nachgewiesen, welche anhand von demographischen und klinischen Charakteristika der Erkrankung bei Baseline (einschließlich Psoriasis-Erkrankungsdauer und Patienten mit Psoriasis-Arthritis in der Vorgeschichte) definiert wurden. Der klinische Nutzen von Apremilast wurde zudem unabhängig von einer erhaltenen Psoriasis-Vortherapie und vom Ansprechen auf Psoriasis-Vortherapien nachgewiesen. Über alle nach dem Körpergewicht definierten Subgruppen hinweg wurden vergleichbare Ansprechraten beobachtet.
Das Ansprechen auf Apremilast setzte rasch ein, wobei bereits zu Woche 2 im Vergleich zu Placebo signifikant größere Verbesserungen der Anzeichen und Symptome der Psoriasis, einschließlich PASI, Hautbeschwerden/-schmerzen und Pruritus, verzeichnet wurden. Das PASI-Ansprechen wurde generell zu Woche 16 erreicht und bis Woche 32 aufrechterhalten.
In beiden Studien blieb die mittlere prozentuale PASI-Verbesserung gegenüber Baseline während der randomisierten Therapie-Absetzphase bei den in Woche 32 auf Apremilast re-randomisierten Patienten stabil (Tabelle 5).
Tabelle 5: Persistenz der Wirkung bei denjenigen Studienteilnehmern, die in Woche 0 auf APR 30 zweimal täglich randomisiert und in Woche 32 auf APR 30 zweimal täglich bis Woche 52 re-randomisiert wurden
| Zeitpunkt | ESTEEM 1 | ESTEEM 2 | |||||
|---|---|---|---|---|---|---|---|
| Patienten, die bis Woche 32 ein PASI-75-Ansprechen erreichten | Patienten, die bis Woche 32 ein PASI-50-Ansprechen erreichten | ||||||
Prozentuale PASI-Veränderung gegenüber Baseline, Mittelwert (%) ± SDa | Woche 16 | -77,7 ± 20,30 | -69,7 ± 24,23 | ||||
| Woche 32 | -88 ± 8,30 | -76,7 ± 13,42 | |||||
| Woche 52 | -80,5 ± 12,60 | -74,4 ± 18,91 | |||||
| DLQI-Veränderung gegenüber Baseline, Mittelwert ± SDa | Woche 16 | -8,3 ± 6,26 | -7,8 ± 6,41 | ||||
| Woche 32 | -8,9 ± 6,68 | -7,7 ± 5,92 | |||||
| Woche 52 | -7,8 ± 5,75 | -7,5 ± 6,27 | |||||
| Prozentualer Anteil von Studienteilnehmern mit einer Gesamtbeurteilung des Arztes zur Psoriasis mit Kopfhautbefall (ScPGA) von 0 oder 1, n/N (%)b | Woche 16 | 40/48 (83,3) | 21/37 (56,8) | ||||
| Woche 32 | 39/48 (81,3) | 27/37 (73,0) | |||||
| Woche 52 | 35/48 (72,9) | 20/37 (54,1) | |||||
a Umfasst in Woche 32 auf APR 30 zweimal täglich re-randomisierte Studienteilnehmer mit einem Ausgangswert (Baseline) und einem Post-Baseline-Wert in der beurteilten Studienwoche.
b N basiert auf Studienteilnehmern mit mäßig oder stärker ausgeprägtem Kopfhautbefall der Psoriasis bei Baseline, die in Woche 32 auf APR 30 zweimal täglich re-randomisiert wurden. Studienteilnehmer mit fehlenden Werten wurden als Nonresponder gezählt.
In der Studie ESTEEM 1 wiesen etwa 61 % der in Woche 32 auf Apremilast re-randomisierten Patienten bis Woche 52 ein PASI-75-Ansprechen auf. Von den Patienten mit mindestens PASI-75-Ansprechen, die in Woche 32 für die randomisierte Therapie-Absetzphase auf Placebo re-randomisiert wurden, waren 11,7 % bis Woche 52 PASI-75-Responder. Die mediane Zeit bis zum Verlust des PASI-75-Ansprechens betrug bei den auf Placebo re-randomisierten Patienten 5,1 Wochen.
In der Studie ESTEEM 2 wiesen etwa 80,3 % der in Woche 32 auf Apremilast re-randomisierten Patienten bis Woche 52 ein PASI-50-Ansprechen auf. Von den Patienten mit mindestens PASI-50-Ansprechen, die in Woche 32 auf Placebo re-randomisiert wurden, waren 24,2 % bis Woche 52 PASI-50-Responder. Die mediane Zeit bis zum Verlust von 50 % ihrer in Woche 32 verzeichneten PASI-Verbesserung betrug 12,4 Wochen.
Nach dem randomisierten Absetzen der Therapie in Woche 32 erreichten etwa 70 % der Patienten in der Studie ESTEEM 1 und 65,6 % der Patienten in der Studie ESTEEM 2 nach Wiederaufnahme der Behandlung mit Apremilast erneut ein PASI-75-Ansprechen (ESTEEM 1) bzw. ein PASI-50-Ansprechen (ESTEEM 2). Bedingt durch den Studienaufbau war die Dauer der erneuten Behandlung unterschiedlich und reichte von 2,6 bis zu 22,1 Wochen.
In der Studie ESTEEM 1 war es den zu Studienbeginn auf Apremilast randomisierten Patienten, die bis Woche 32 kein PASI-75-Ansprechen erreichten, erlaubt, zwischen Woche 32 und 52 gleichzeitig topische Therapien und/oder eine UVB-Phototherapie anzuwenden. Von diesen Patienten erreichten unter Apremilast und begleitender topischer Therapie und/oder Phototherapie bis Woche 52 12 % ein PASI-75-Ansprechen.
In den Studien ESTEEM 1 und ESTEEM 2 wurden bis Woche 16 bei den Patienten unter Apremilast im Vergleich zu den mit Placebo behandelten Patienten signifikante Verbesserungen (Rückgänge) der Nagelpsoriasis, erhoben anhand der mittleren prozentualen Veränderung des Nagelpsoriasis-Schweregradindex (NAPSI) gegenüber Baseline, beobachtet (p < 0,0001 bzw. p = 0,0052). Weitere Verbesserungen der Nagelpsoriasis wurden bis Woche 32 bei Patienten beobachtet, die fortlaufend mit Apremilast behandelt wurden.
In den Studien ESTEEM 1 und ESTEEM 2 wurden bei den Patienten mit mindestens mäßiger Ausprägung des Psoriasis-Kopfhautbefalls (≥ 3) unter Apremilast im Vergleich zu den mit Placebo behandelten Patienten signifikante Verbesserungen beobachtet, erhoben anhand des prozentualen Anteils von Patienten, die bis Woche 16 eine Gesamtbeurteilung des Arztes zur Psoriasis mit Kopfhautbefall (Scalp Psoriasis Physician´s Global Assessment, ScPGA) von befallsfrei (0) oder minimal (1) erreichten (p < 0,0001 für beide Studien). Die Verbesserungen wurden bei den in Woche 32 auf Apremilast re-randomisierten Studienteilnehmern im Allgemeinen bis Woche 52 aufrechterhalten (Tabelle 5).
In den Studien ESTEEM 1 und ESTEEM 2 wurden bei den Patienten unter Apremilast im Vergleich zu den mit Placebo behandelten Patienten signifikante Verbesserungen der Lebensqualität, erhoben anhand des Dermatologischen Lebensqualitätsfragebogens (DLQI) und des SF-36v2MCS, nachgewiesen (Tabelle 4). Die DLQI-Verbesserungen wurden bei den in Woche 32 auf Apremilast re-randomisierten Studienteilnehmern bis Woche 52 aufrechterhalten (Tabelle 5). Außerdem wurde in der Studie ESTEEM 1 bei den Patienten unter Apremilast im Vergleich zur Placebogruppe eine signifikante Verbesserung im Fragebogen Work Limitations Questionnaire (WLQ-25) Index erreicht.
Von den 832 Patienten, die initial auf eine Behandlung mit 30 mg Apremilast zweimal täglich randomisiert wurden, traten 443 Patienten (53 %) in die offenen Verlängerungsstudien ESTEEM 1 und ESTEEM 2 ein; davon wurden 115 Patienten (26 %) in Woche 260 noch behandelt. Bei den Patienten, die Apremilast in der offenen Verlängerung der Studien ESTEEM 1 und ESTEEM 2 beibehielten, blieben die Verbesserungen in Bezug auf den PASI-Score, die betroffene KOF, Juckreiz, Nägel und Lebensqualitätsparameter generell für bis zu 5 Jahre erhalten.
Die Langzeit-Sicherheit von Apremilast 30 mg zweimal täglich bei Patienten mit Psoriasis-Arthritis und Psoriasis wurde über eine Gesamtbehandlungsdauer von bis zu 5 Jahren bewertet. Die Langzeiterfahrung in offenen Verlängerungsstudien mit Apremilast war generell vergleichbar mit der in den 52-wöchigen Studien.
Behçet-Syndrom
Die Sicherheit und Wirksamkeit von Apremilast wurden in einer multizentrischen, randomisierten, placebokontrollierten Phase-III-Studie (RELIEF) bei erwachsenen Patienten mit aktivem Behçet-Syndrom (BS) mit oralen Aphthen beurteilt. Die Patienten hatten zuvor mindestens ein nicht-biologisches Arzneimittel für BS zur Behandlung der oralen Aphthen erhalten und kamen für eine systemische Therapie infrage. Eine begleitende Behandlung des BS war nicht erlaubt. Die untersuchte Population erfüllte die BS-Kriterien der International Study Group (ISG) mit einer Vorgeschichte von Hautläsionen (98,6 %), genitalen Aphthen (90,3 %), muskuloskelettalen Manifestationen (72,5 %), okulären Manifestationen (17,4 %), Manifestationen im zentralen Nervensystem (9,7 %) oder gastrointestinalen Manifestationen (9,2 %), Epididymitis (2,4 %) und vaskulärer Beteiligung (1,4 %). Patienten mit schwerem BS, die als diejenigen mit aktiver Beteiligung der großen Organe definiert wurden (z. B. mit Meningoenzephalitis oder Pulmonalarterienaneurisma), wurden ausgeschlossen.
Insgesamt wurden 207 BS-Patienten in einem Verhältnis von 1:1 randomisiert, der 12-wöchigen Behandlung mit zweimal täglich 30 mg Apremilast (n = 104) oder Placebo (n = 103) (placebokontrollierte Phase) zugewiesen, und alle Patienten erhielten in den Wochen 12 bis 64 zweimal täglich 30 mg Apremilast (aktive Behandlungsphase).
Das Patientenalter reichte von 19 bis 72 Jahren, der Mittelwert betrug 40 Jahre. Die mittlere BS-Dauer lag bei 6,84 Jahren. Alle Patienten hatten anamnestisch bekannte, rezidivierende orale Aphthen mit mindestens 2 oralen Aphthen zum Zeitpunkt des Screenings und der Randomisierung: die mittlere Anzahl der oralen Aphthen zur Baseline lag in der Apremilast-Gruppe bei 4,2 und in der Placebo-Gruppe bei 3,9.
Der primäre Endpunkt war die Fläche unter der Kurve (Area Under the Curve, AUC) für die Anzahl der oralen Aphthen von der Baseline bis einschließlich Woche 12. Die sekundären Endpunkte umfassten weitere Messungen der oralen Aphthen: visuelle Analogskala (Visual Analog Scale, VAS) für die durch die oralen Aphthen verursachten Schmerzen, Anteil der Patienten ohne orale Aphthen (vollständiges Ansprechen), Zeit, bis die oralen Aphthen abzuklingen beginnen, und Anteil der Patienten, bei denen es bis Woche 6 zu einem vollständigen Abklingen der oralen Aphthen gekommen war und die während der 12-wöchigen placebokontrollierten Behandlungsphase bei jedem Besuchstermin für einen Zeitraum von mindestens 6 zusätzlichen Wochen ohne orale Aphthen blieben. Andere Endpunkte umfassten: Behçet-Syndrom-Aktivitätsscore (Behçet’s Syndrome Activity Score, BSAS), Formblatt zur aktuellen Behçet-Syndrom-Aktivität (BD Current Activity Form, BDCAF), einschließlich des Werts des aktuellen Behçet-Syndrom-Aktivitätsindex (BD Current Activity Index, BDCAI), Wahrnehmung der Krankheitsaktivität durch den Patienten, Gesamtwahrnehmung der Krankheitsaktivität durch den Arzt und des Fragebogens zur Lebensqualität bei BS (BD Quality of Life Questionnaire, BD QoL).
Messung der oralen Aphthen
Die Anwendung von 30 mg Apremilast zweimal täglich führte im Vergleich zu Placebo zu einer signifikanten Verbesserung der oralen Aphthen, wie durch die AUC für die Anzahl der oralen Aphthen von der Baseline bis einschließlich Woche 12 (p < 0,0001) dargestellt.
Signifikante Verbesserungen bei anderen Messungen der oralen Aphthen wurden in Woche 12 gezeigt.
Tabelle 6: Klinisches Ansprechen der oralen Aphthen in Woche 12 in der RELIEF-Studie (ITT-Population)
| Endpunkta | Placebo N = 103 | Apremilast 30 mg BID N = 104 |
|---|---|---|
| AUCb für die Anzahl der oralen Aphthen von Baseline bis einschließlich Woche 12 (MI) | LS-Mittelwert 222,14 | LS-Mittelwert 129,54 |
| Veränderung gegenüber Baseline hinsichtlich der durch die oralen Aphthen verursachten Schmerzen, gemessen anhand VASc in Woche 12 (MMRM) | LS-Mittelwert -18,7 | LS-Mittelwert -42,7 |
Anteil der Patienten, bei denen die oralen Aphthen bis Woche 6 abklingen (die keine oralen Aphthen aufweisen) und die während der 12-wöchigen placebokontrollierten Behandlungsphase bei jedem Besuchstermin für einen Endpunkta | 4,9 % | 29,8 % |
Placebo N = 103 | Apremilast 30 mg BID N = 104 | |
| Zeitraum von mindestens 6 zusätzlichen Wochen ohne orale Aphthen bleiben | ||
| Mittlerer Zeitraum (Wochen) bis zum vollständigen Abklingen der oralen Aphthen während der placebokontrollierten Behandlungsphase | 8,1 Wochen | 2,1 Wochen |
| Anteil der Patienten mit vollständigem Ansprechen der oralen Aphthen in Woche 12 (NRI) | 22,3 % | 52,9 % |
| Anteil der Patienten mit partiellem Ansprechen der oralen Aphthend in Woche 12 (NRI) | 47,6 % | 76,0 % |
ITT = Intent-To-Treat, LS = Least Squares (Kleinste Quadrate), MI = Multiple Imputation, MMRM = mixed-effects model for repeated measures (Model mit gemischten Effekten für wiederholte Messungen), NRI = Non-Responder-Imputation, BID = zweimal täglich a p-Wert < 0,0001 für alle Apremilast vs. Placebo
b AUC = Fläche unter der Kurve
c VAS = visuelle Analogskala: 0 = keine Schmerzen, 100 = schlimmstmögliche Schmerzen d Partielles Ansprechen der oralen Aphthen = Anzahl der oralen Aphthen verringerte sich nach der Baseline um ≥ 50 % (explorative Analyse), nominaler p-Wert < 0,0001
Von den 104 Patienten, die anfänglich durch Randomisierung der Behandlung mit zweimal täglich 30 mg Apremilast zugewiesen wurden, erhielten 75 Patienten (ca. 72 %) in Woche 64 weiterhin diese Behandlung. In der Gruppe, die zweimal täglich 30 mg Apremilast erhielt, wurde bei jedem Besuchstermin ein signifikanter Rückgang der mittleren Anzahl der oralen Aphthen und eine signifikante Linderung der durch die von oralen Aphthen verursachten Schmerzen im Vergleich zur Placebo-Gruppe beobachtet. Dies wurde bereits in Woche 1 beobachtet und bis einschließlich Woche 12 für die Anzahl der oralen Aphthen (p ≤ 0,0015) und die durch orale Aphthen verursachten Schmerzen (p ≤ 0,0035) aufrechterhalten. Bei den Patienten, die durchgängig mit Apremilast behandelt wurden und die in der Studie blieben, wurden die Verringerung der oralen Aphthen und die Linderung der durch orale Aphthen verursachten Schmerzen bis einschließlich Woche 64 beibehalten (Abbildung 3 und 4).
Bei den Patienten, die anfänglich durch Randomisierung der Behandlung mit zweimal täglich 30 mg Apremilast zugewiesen wurden und die in der Studie blieben, wurde der Anteil der Patienten mit einem vollständigen oder partiellen Ansprechen der oralen Aphthen bis einschließlich Woche 64 aufrechterhalten (53,3 % bzw. 76,0 %).
Abbildung 2: Mittlere Anzahl der oralen Aphthen nach Zeitpunkten bis Woche 64 (ITT-Population; DAO)
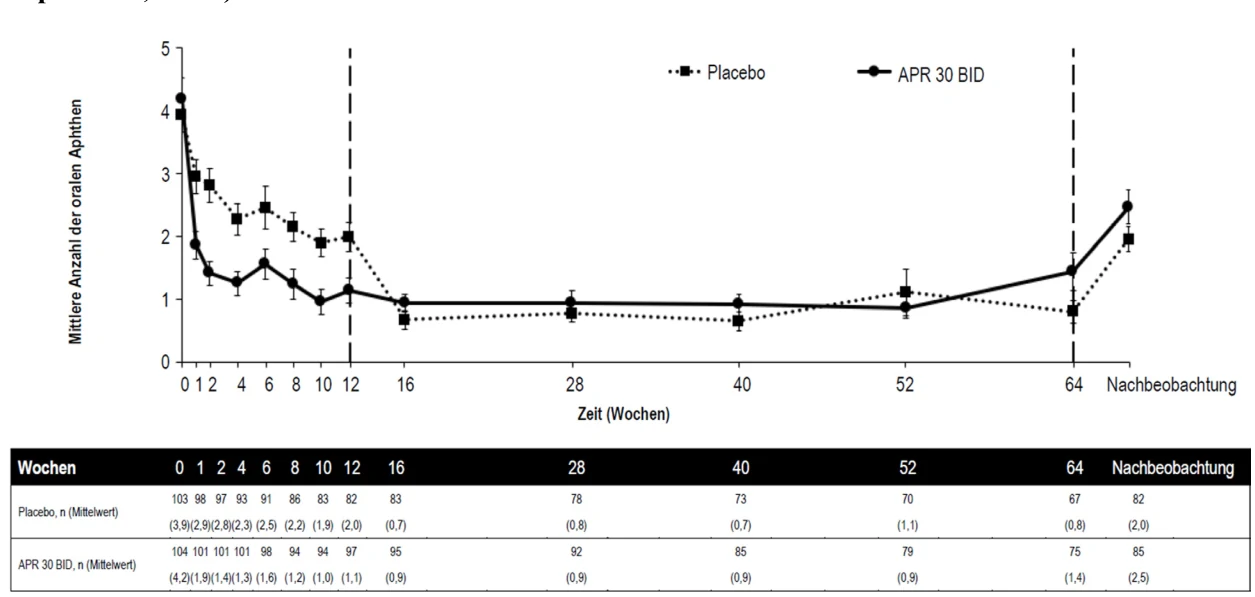
ITT = Intent-To-Treat; DAO = Data As Observed
APR 30 BID = zweimal täglich 30 mg Apremilast.
Hinweis: „Placebo“ oder „APR 30 mg BID“ gibt die Behandlungsgruppe an, in die die Patienten randomisiert wurden. Die Behandlung der Patienten in der Placebo-Gruppe wurde in Woche 12 auf APR 30 BID umgestellt.
Der Nachbeobachtungszeitpunkt lag 4 Wochen nach dem Zeitpunkt, an dem die Patienten Woche 64 abgeschlossen hatten, oder 4 Wochen nach dem Zeitpunkt, an dem die Patienten die Behandlung vor Woche 64 abgebrochen hatten.
Abbildung 3: Mittlere Veränderung gegenüber der Baseline hinsichtlich der durch orale Aphthen verursachten Schmerzen auf einer visuellen Analogskala nach Zeitpunkten bis einschließlich Woche 64 (ITT-Population; DAO)
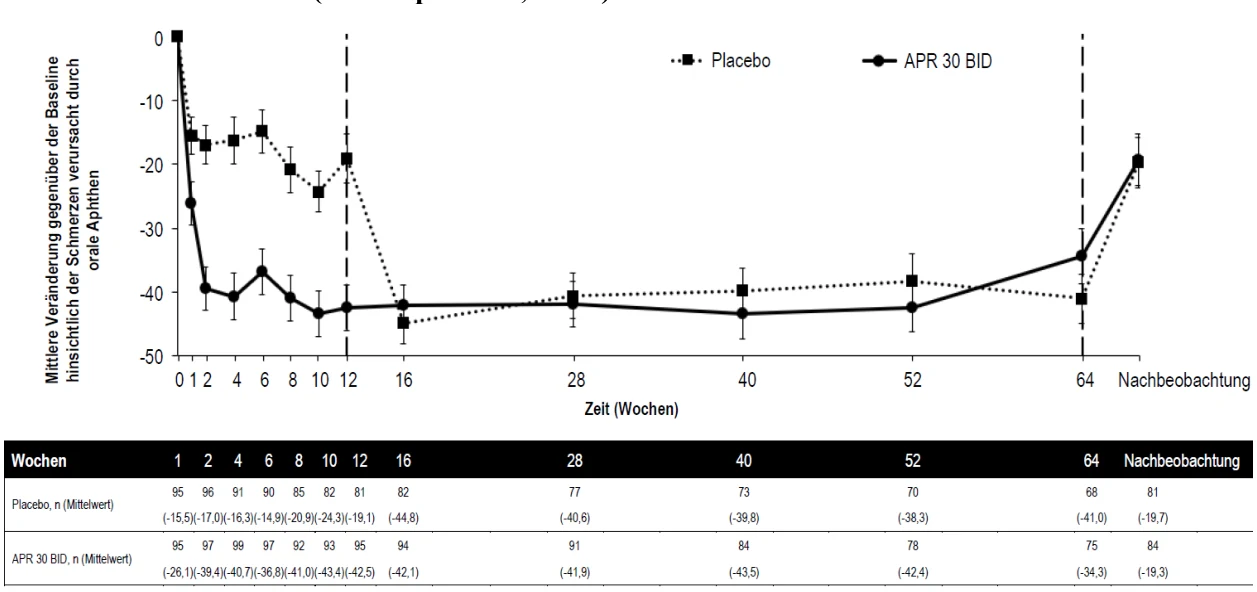
APR 30 BID = zweimal täglich 30 mg Apremilast, ITT = Intent-To-Treat; DAO = Data As Observed
Hinweis: „Placebo“ oder „APR 30 mg BID“ gibt die Behandlungsgruppe an, in die die Patienten randomisiert wurden. Die Behandlung der Patienten in der Placebo-Gruppe wurde in Woche 12 auf APR 30 BID umgestellt.
Der Nachbeobachtungszeitpunkt lag 4 Wochen nach dem Zeitpunkt, an dem die Patienten Woche 64 abgeschlossen hatten, oder 4 Wochen nach dem Zeitpunkt, an dem die Patienten die Behandlung vor Woche 64 abgebrochen hatten.
Verbesserungen der Gesamtaktivität des Behçet-Syndroms
Die Anwendung von 30 mg Apremilast zweimal täglich führte im Vergleich zu Placebo zu einem signifikanten Rückgang der Gesamtkrankheitsaktivität, wie durch die mittlere Veränderung des BSAS (p < 0,0001) und der BDCAF (BDCAI, Wahrnehmung der Krankheitsaktivität durch den Patienten, Gesamtwahrnehmung der Krankheitsaktivität durch den Arzt; p-Werte ≤ 0,0335 für alle drei Komponenten) von der Baseline bis Woche 12 dargestellt.
Bei den Patienten, die anfänglich randomisiert der Behandlung mit zweimal täglich 30 mg Apremilast zugewiesen wurden und die in der Studie blieben, wurden die Verbesserungen (mittlere Veränderung gegenüber der Baseline) sowohl im BSAS als auch der BDCAF in Woche 64 beibehalten.
Verbesserungen der Lebensqualität
Die Anwendung von 30 mg Apremilast zweimal täglich führte im Vergleich zu Placebo zu einer signifikant größeren Verbesserung der Lebensqualität (QoL) in Woche 12, wie mittels des Fragebogens bezüglich der BD QoL gezeigt (p = 0,0003).
Bei den Patienten, die anfänglich randomisiert der Behandlung mit zweimal täglich 30 mg Apremilast zugewiesen wurden und die in der Studie blieben, wurden die Verbesserungen der BD QoL in Woche 64 beibehalten.
5.2 Pharmakokinetische Eigenschaften
Resorption
Apremilast wird mit einer absoluten oralen Bioverfügbarkeit von etwa 73 % gut resorbiert, wobei maximale Plasmakonzentrationen (Cmax) im Median nach etwa 2,5 Stunden (tmax) erreicht werden. Die Pharmakokinetik von Apremilast ist linear und zeigt einen dosisproportionalen Anstieg der systemischen Exposition im Dosisbereich von 10 bis 100 mg täglich. Die Kumulation von Apremilast ist bei einmal täglicher Gabe minimal und beträgt bei zweimal täglicher Gabe bei gesunden Probanden etwa 53 % und bei Psoriasis-Patienten 68 %. Gleichzeitige Nahrungsaufnahme verändert die Bioverfügbarkeit nicht; daher kann Apremilast zu den Mahlzeiten oder unabhängig davon eingenommen werden.
Verteilung
Die Plasmaproteinbindung von Apremilast beträgt beim Menschen etwa 68 %. Das mittlere scheinbare Verteilungsvolumen (Vd) beträgt 87 Liter, was auf eine extravaskuläre Verteilung hindeutet.
Biotransformation
Apremilast wird sowohl über CYP-vermittelte als auch über CYP-unabhängige Stoffwechselwege umfassend metabolisiert, unter anderem durch Oxidation, Hydrolyse und Konjugation; dies lässt darauf schließen, dass es bei Hemmung eines einzelnen Eliminationsweges wahrscheinlich zu keiner ausgeprägten Arzneimittelwechselwirkung kommt. Die oxidative Metabolisierung von Apremilast wird primär von CYP3A4 getragen, wobei in geringerem Maße auch CYP1A2 und CYP2A6 daran beteiligt sind. Nach oraler Gabe ist Apremilast die Hauptkomponente im Blutkreislauf. Apremilast wird umfassend metabolisiert: Lediglich 3 % bzw. 7 % der verabreichten Muttersubstanz werden im Urin bzw. in den Fäzes wiedergefunden. Der zirkulierende inaktive Hauptmetabolit ist das Glucuronidkonjugat von O-demethyliertem Apremilast (M12).
Da es sich bei Apremilast um ein CYP3A4-Substrat handelt, ist die Apremilast-Exposition bei gleichzeitiger Anwendung von Rifampicin, einem starken CYP3A4-Induktor, vermindert.
In vitro ist Apremilast weder ein Inhibitor noch ein Induktor von Cytochrom-P450-Enzymen. Daher ist es unwahrscheinlich, dass Apremilast bei gleichzeitiger Anwendung mit Substraten von CYP-Enzymen die Clearance von bzw. die Exposition gegenüber Arzneistoffen beeinflusst, welche durch CYP-Enzyme metabolisiert werden.
In vitro ist Apremilast ein Substrat und ein schwacher Inhibitor von P-Glykoprotein (IC50 > 50 μM); mit klinisch relevanten P-gp-vermittelten Arzneimittelwechselwirkungen ist jedoch nicht zu rechnen.
In vitro besitzt Apremilast eine nur geringfügige oder keine Hemmwirkung (IC50 > 10 μM) auf die organischen Anionentransporter (OAT) 1 und 3, den organischen Kationentransporter (OCT) 2, die organischen Anionen-Transport-Polypeptide (OATP) 1B1 und 1B3 oder das Breast Cancer Resistance Protein (BCRP) und ist kein Substrat für diese Transporter. Daher sind klinisch relevante Arzneimittelwechselwirkungen unwahrscheinlich, wenn Apremilast zusammen mit Arzneimitteln angewendet wird, die Substrate oder Inhibitoren dieser Transporter sind.
Elimination
Die Plasma-Clearance von Apremilast beträgt bei gesunden Probanden im Durchschnitt etwa 10 l/h, mit einer terminalen Eliminationshalbwertszeit von etwa 9 Stunden. Nach oraler Gabe von radioaktiv markiertem Apremilast werden etwa 58 % bzw. 39 % der Radioaktivität im Urin bzw. in den Fäzes wiedergefunden, wobei etwa 3 % bzw. 7 % der radioaktiven Dosis im Urin bzw. in den Fäzes als Apremilast wiedergefunden werden.
Ältere Patienten
Apremilast wurde bei jungen und älteren gesunden Probanden untersucht. Die Apremilast-Exposition bei älteren Probanden (65 bis 85 Jahre) ist bei der AUC etwa 13 % und bei der Cmax etwa 6 % höher als bei jungen Probanden (18 bis 55 Jahre). Bei Probanden über 75 Jahren liegen aus klinischen Studien begrenzte pharmakokinetische Daten vor. Eine Dosisanpassung ist bei älteren Patienten nicht erforderlich.
Einschränkung der Nierenfunktion
Zwischen Personen mit leichter oder mäßiger Einschränkung der Nierenfunktion und entsprechenden nierengesunden Probanden (jeweils N = 8) besteht bei der Pharmakokinetik von Apremilast kein bedeutsamer Unterschied. Die Ergebnisse belegen, dass bei Patienten mit leichter und mäßiger Einschränkung der Nierenfunktion keine Dosisanpassung erforderlich ist. Bei Patienten mit schwerer Einschränkung der Nierenfunktion (eGFR unter 30 ml/min/1,73 m2 oder CLcr < 30 ml/min) ist die Dosis von Apremilast auf 30 mg einmal täglich zu reduzieren. Bei 8 Personen mit schwerer Einschränkung der Nierenfunktion, denen eine Einzeldosis 30 mg Apremilast gegeben wurde, erhöhte sich die AUC von Apremilast um etwa 89 % und die Cmax von Apremilast um etwa 42 %.
Eingeschränkte Leberfunktion
Die Pharmakokinetik von Apremilast und seinem Hauptmetaboliten M12 wird durch eine mäßige oder schwere Einschränkung der Leberfunktion nicht beeinflusst. Bei Patienten mit eingeschränkter Leberfunktion ist keine Dosisanpassung erforderlich.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Sicherheitspharmakologie und Toxizität bei wiederholter Gabe lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen. Es gibt keine Anhaltspunkte für ein immuntoxisches, hautreizendes oder phototoxisches Potential.
Fertilität und frühembryonale Entwicklung
In einer Fertilitätsstudie an männlichen Mäusen hatte Apremilast in oralen Dosierungen von 1, 10, 25 und 50 mg/kg/Tag keine Auswirkungen auf die männliche Fertilität; die No Observed Adverse Effect Level (NOAEL)-Dosis für die männliche Fertilität war höher als 50 mg/kg/Tag (das 3-Fache der klinischen Exposition).
In einer Studie, in der mit oralen Dosierungen von 10, 20, 40 und 80 mg/kg/Tag die Toxizität in Bezug auf die Fertilität weiblicher Mäuse und die embryofetale Entwicklung untersucht wurde, wurden ab einer Dosierung von 20 mg/kg/Tag eine Verlängerung der Östruszyklen und eine längere Zeit bis zur Paarung beobachtet; dennoch paarten sich alle Mäuse und die Trächtigkeitsraten waren unbeeinflusst. Die No Observed Effect Level (NOEL)-Dosis für die weibliche Fertilität lag bei 10 mg/kg/Tag (dem 1,0-Fachen der klinischen Exposition).
Embryofetale Entwicklung
In einer Studie, in der mit oralen Dosierungen von 10, 20, 40 und 80 mg/kg/Tag die Toxizität in Bezug auf die Fertilität weiblicher Mäuse und die embryofetale Entwicklung untersucht wurde, waren die absoluten und/oder relativen Herzgewichte der Muttertiere bei Dosierungen von 20, 40 und 80 mg/kg/Tag erhöht. Vermehrte Frühresorptionen und eine verminderte Anzahl ossifizierter Fußwurzelknochen wurden bei 20, 40 und 80 mg/kg/Tag beobachtet. Verminderte Gewichte der Föten und eine verzögerte Ossifikation des Os supraoccipitale des Schädels wurden bei 40 und 80 mg/kg/Tag beobachtet. Die NOEL-Dosis für die Muttertiere und die embryofetale Entwicklung betrug bei der Maus 10 mg/kg/Tag (das 1,3-Fache der klinischen Exposition).
In einer bei Affen mit oralen Dosierungen von 20, 50, 200 und 1 000 mg/kg/Tag durchgeführten Studie zur embryofetalen Entwicklungstoxizität führten Dosierungen ab 50 mg/kg/Tag zu einem dosisabhängigen Anstieg pränataler Verluste (Aborte); kein auf das Prüfpräparat zurückzuführender Effekt im Hinblick auf pränatale Verluste wurde bei 20 mg/kg/Tag (dem 1,4-Fachen der klinischen Exposition) beobachtet.
Prä- und postnatale Entwicklung
In einer Prä- und Postnatalstudie wurde Apremilast bei trächtigen Mäusen in Dosierungen von 10, 80 und 300 mg/kg/Tag vom 6. Trächtigkeitstag (TT) bis zum 20. Tag der Laktationsperiode oral angewendet. Abnahmen des Körpergewichts und verminderte Gewichtszunahme bei den Muttertieren sowie ein tödlicher Verlauf im Zusammenhang mit Wurfkomplikationen wurden bei 300 mg/kg/Tag beobachtet. Klinische Zeichen einer maternalen Toxizität im Zusammenhang mit dem Werfen der Jungen wurden auch bei jeweils einer Maus unter 80 und 300 mg/kg/Tag beobachtet. Eine erhöhte peri- und postnatale Letalität und verminderte Körpergewichte der Jungtiere in der ersten Woche der Laktation wurden bei Dosierungen ≥ 80 mg/kg/Tag (dem ≥ 4,0-Fachen der klinischen Exposition) beobachtet. Es fanden sich keine auf Apremilast zurückzuführenden Wirkungen auf die Trächtigkeitsdauer, die Anzahl trächtiger Mäuse am Ende der Gestationsperiode und die Anzahl der Mäuse mit einem Wurf sowie keine Auswirkungen auf die Entwicklung der Jungtiere nach dem 7. postnatalen Tag. Die Auswirkungen auf die Entwicklung der Jungtiere, die in der ersten Woche der Postnatalperiode beobachtet wurden, standen wahrscheinlich im Zusammenhang mit der auf Apremilast zurückzuführenden Toxizität für die Jungtiere (vermindertes Gewicht und verminderte Überlebensfähigkeit der Jungen) und/oder mit einer mangelnden Versorgung der Jungen durch das Muttertier (erhöhte Inzidenz eines fehlenden Nachweises von Milch im Magen der Jungtiere).
Alle Auswirkungen auf die Entwicklung wurden in der ersten Woche der Postnatalperiode beobachtet; keine auf Apremilast zurückzuführenden Effekte wurden in den weiteren Entwicklungsphasen vor und nach der Entwöhnung beobachtet, einschließlich der Parameter der sexuellen Reifung, des allgemeinen Verhaltens und des Paarungsverhaltens, der Fertilität und des Uterus. Die NOEL-Dosis betrug bei der Maus für die maternale Toxizität und die F1-Generation 10 mg/kg/Tag (das 1,3-Fache der klinischen AUC).
Untersuchungen zur Karzinogenität
Karzinogenitätsstudien bei Mäusen und Ratten ergaben keinen Anhalt für eine auf die Behandlung mit Apremilast zurückzuführende Karzinogenität.
Untersuchungen zur Genotoxizität
Apremilast ist nicht genotoxisch. Mit und ohne metabolische Aktivierung induzierte Apremilast keine Mutationen im Ames-Test und keine Chromosomenaberrationen in kultivierten humanen Lymphozyten des peripheren Blutes. In einem in vivo an der Maus durchgeführten Mikrokerntest war Apremilast in Dosierungen bis zu 2 000 mg/kg/Tag nicht klastogen.
Sonstige Untersuchungen
Es gibt keine Anhaltspunkte für ein immuntoxisches, hautreizendes oder phototoxisches Potential.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Lactose-Monohydrat
Mikrokristalline Cellulose
Croscarmellose-Natrium
Magnesiumstearat (Ph.Eur.) [pflanzlich]
Filmüberzug
Hypromellose 2910, 15 mPa.s
Titandioxid (E171)
Macrogol 3350
Eisen(III)-oxid (E172)
Eisen(III)-hydroxid-oxid-Hydrat (E172)
Die Filmtabletten zu 30 mg enthalten außerdem Eisen(II,III)-oxid (E172).
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Blisterpackungen aus PVC-/Aluminiumfolie mit 27 Filmtabletten (4 x 10 mg, 4 x 20 mg, 19 x 30 mg).
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Glenmark Arzneimittel GmbH
Industriestr. 31
82194 Gröbenzell
Deutschland
8. ZULASSUNGSNUMMER
7021764.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG
03.03.2026
10. STAND DER INFORMATION
April 2026
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig