


Fachinformation - Cenrifki
1. BEZEICHNUNG DES ARZNEIMITTELS
Cenrifki 60 mg Filmtabletten
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jede Filmtablette enthält 60 mg Tolebrutinib.
Sonstiger Bestandteil mit bekannter Wirkung
Jede Tablette enthält 140 mg Lactose-Monohydrat.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Filmtablette
Orangefarbene, tropfenförmige Tabletten von 12,7 mm Länge mit der Prägung „60“ auf einer Seite.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Cenrifki wird angewendet zur Behandlung von erwachsenen Patienten mit sekundär progredienter Multipler Sklerose (SPMS) ohne Schübe in den letzten 2 Jahren (siehe Abschnitt 5.1).
4.2 Dosierung und Art der Anwendung
Die Behandlung ist durch einen Arzt mit Erfahrung in der Behandlung der Multiplen Sklerose einzuleiten und zu überwachen.
Dosierung
Die empfohlene Dosis beträgt 60 mg einmal täglich zu einer Mahlzeit. Vor Therapiebeginn und während der Behandlung sind die Leberwerte zu kontrollieren (siehe Abschnitte 4.3 und 4.4).
Dosierungsanpassungen bei erhöhten Werten der Aminotransferasen
Tabelle 1 sind Empfehlungen zur Dosisanpassung und Überwachung der Patienten zu entnehmen, bei denen während der Therapie erhöhte Transaminasewerte auftreten (siehe Abschnitt 4.4).
| Tabelle 1: Therapieanpassungen und Überwachung bei erhöhten Transaminasewerten | ||
| Abnorme Laborbefunde | Therapieanpassungen | |
|
| |
| Wird eine andere Ursache als ein arzneimittelbedingter Leberschaden (Drug-Induced Liver Injury, DILI) festgestellt, kann die Wiederaufnahme der Behandlung erwogen werden, wenn ALT oder AST auf unter 1,5-fach ULN abfallen. Liegt nach Wiederaufnahme der Behandlung ALT oder AST bei über 3-fach ULN, ist die Behandlung dauerhaft abzusetzen. | ||
Wenn keine andere Ursache für einen DILI gefunden wird:
| ||
† ALT = Alanin-Aminotransferase; AST = Aspartat-Aminotransferase; ULN = Upper Limit of Normal, oberer Grenzwert des Referenzbereichs
‡ Ermüdung, Übelkeit, Erbrechen, abdominaler Schmerz oder Druckschmerz, Fieber, Ausschlag, Anorexie, Ikterus und/oder Eosinophilie
Versäumte Dosis
Wenn eine Dosis zum vorgesehenen Einnahmezeitpunkt ausgelassen wurde, ist die versäumte Dosis so bald wie möglich am selben Tag einzunehmen. Es darf am nächsten Tag nicht die doppelte Dosis eingenommen werden, um eine versäumte Dosis auszugleichen.
Besondere Patientengruppen
Ältere Patienten
Basierend auf deskriptiver Statistik der ermittelten pharmakokinetischen Konzentrationen ist bei Patienten ab 65 Jahren keine Dosisanpassung erforderlich (siehe Abschnitt 5.2).
Eingeschränkte Leberfunktion
Bei Patienten mit leichter Leberfunktionsstörung (Child-Pugh-Klasse A) ist keine Dosisanpassung erforderlich; dennoch ist bei der Einleitung der Behandlung bei diesen Patienten Vorsicht geboten. Tolebrutinib ist kontraindiziert bei Patienten mit mittelschwerer (Child-Pugh-Klasse B) bis schwerer (Child-Pugh-Klasse C) Leberfunktionsstörung und bei Patienten mit einem Serumwert vor Therapiebeginn von ALT oder AST von mehr als 1,5-fach ULN, der alkalischen Phosphatase von mehr als 2-fach ULN (es sei denn, dies ist auf eine stabile chronische Lebererkrankung zurückzuführen) oder des Gesamtbilirubins von mehr als 1,5-fach ULN (es sei denn, dies ist auf das Gilbert-Syndrom oder eine nicht leberbezogene Erkrankung zurückzuführen) (siehe Abschnitte 4.3, 4.4 und 5.2).
Eingeschränkte Nierenfunktion
Bei Patienten mit leichter oder mittelschwerer Nierenfunktionsstörung ist keine Dosisanpassung erforderlich. Es liegen nur sehr begrenzte Daten für Patienten mit schwerer Nierenfunktionsstörung vor, daher sollten Patienten mit schwerer Nierenfunktionsstörung (Kreatinin-Clearance < 30 ml/min) nur dann mit Tolebrutinib behandelt werden, wenn der Nutzen das Risiko überwiegt und die Patienten engmaschig auf Anzeichen einer Toxizität überwacht werden. Es liegen keine Daten zu dialysepflichtigen Patienten vor (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Cenrifki bei Kindern und Jugendlichen im Alter unter 18 Jahren sind nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Dieses Arzneimittel ist zur oralen Anwendung bestimmt. Cenrifki muss zu einer Mahlzeit eingenommen werden, vorzugsweise jeden Tag zur gleichen Zeit. Die Tabletten sind im Ganzen mit Wasser einzunehmen (siehe Abschnitt 5.2).
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
Patienten mit mittelschwerer bis schwerer Leberfunktionsstörung. Patienten mit einem Serumwert vor Therapiebeginn von ALT oder AST von mehr als 1,5-fach ULN, der alkalischen Phosphatase von mehr als 2-fach ULN (es sei denn, dies ist auf eine stabile chronische Lebererkrankung zurückzuführen) oder des Gesamtbilirubins von mehr als 1,5-fach ULN (es sei denn, dies ist auf das Gilbert-Syndrom oder eine nicht leberbezogene Erkrankung zurückzuführen) (siehe Abschnitte 4.2, 4.4 und 5.2).
Patienten mit schwerer Immundefizienz (z. B. erworbenes Immundefizienzsyndrom (AIDS), Knochenmarkserkrankungen oder schwere, unkontrollierte, aktive Infektionen) (siehe Abschnitte 4.4 und 4.8).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Arzneimittelbedingter Leberschaden (Drug-Induced Liver Injury, DILI)
In klinischen Studien wurde bei Patienten, die mit Bruton-Tyrosinkinase-Inhibitoren, einschließlich Tolebrutinib, behandelt wurden, über klinisch signifikanten arzneimittelbedingten Leberschaden (DILI), einschließlich akutem Leberversagen, das zu einer Transplantation und/oder zum Tod führte, berichtet (siehe Abschnitt 4.8). Bei Patienten mit vorbestehender Lebererkrankung und bei Patienten, die andere hepatotoxische Arzneimittel, pflanzliche Heilmittel oder Nahrungsergänzungsmittel einnehmen, kann bei Einnahme von Tolebrutinib ein erhöhtes Risiko für die Entwicklung eines DILI bestehen. Die gleichzeitige Anwendung von Tolebrutinib mit anderen hepatotoxischen Arzneimitteln sollte insbesondere während der ersten 12 Wochen der Anwendung mit Vorsicht erfolgen und nach Möglichkeit sollten für diese Arzneimittel Alternativen in Betracht gezogen werden. Die Anwendung von pflanzlichen Heilmitteln oder Nahrungsergänzungsmitteln mit potenzieller Hepatotoxizität sollte während der Behandlung mit Tolebrutinib vermieden werden. Tolebrutinib ist bei Patienten mit mittelschwerer bis schwerer Leberfunktionsstörung kontraindiziert (siehe Abschnitt 4.3).
Erforderliche Sicherheitsmaßnahmen zur Minderung des Risikos eines schweren Leberschadens
Leiten Sie bei Patienten mit einer vorbestehenden akuten oder chronischen Lebererkrankung oder bei Patienten mit einem Serumwert vor Therapiebeginn von ALT oder AST von mehr als 1,5-fach ULN, der alkalischen Phosphatase von mehr als 2-fach ULN (es sei denn, dies ist auf eine stabile chronische Lebererkrankung zurückzuführen) oder des Gesamtbilirubins von mehr als 1,5-fach ULN (es sei denn, dies ist auf das Gilbert-Syndrom oder eine nicht leberbezogene Erkrankung zurückzuführen) keine Behandlung mit Tolebrutinib ein.
Um das Risiko eines erheblichen oder irreversiblen arzneimittelbedingten Leberschadens (DILI) zu minimieren, sind Bluttests auf ALT, AST, alkalische Phosphatase und Bilirubin vor Beginn der Behandlung, in den ersten 12 Wochen der Behandlung wöchentlich und in den Monaten 4 bis 12 monatlich durchzuführen. Zwischen dem 12. und 24. Monat sind 6-monatige Kontrollen durchzuführen. Anschließend können regelmäßige Kontrollen bei Bedarf erfolgen. Nach einer Behandlungsunterbrechung aufgrund erhöhter Transaminasewerte oder nach einer Behandlungspause von einem Jahr oder länger sind die wöchentlichen Kontrollen wieder aufzunehmen. Überwachen Sie die Serumtransaminase- und Bilirubinwerte während der Behandlung, insbesondere bei Patienten, die Symptome entwickeln, die auf eine Leberfunktionsstörung hindeuten, wie Ermüdung, Übelkeit, Erbrechen, abdominaler Schmerz oder Druckschmerz im rechten oberen Quadranten, Fieber, Ausschlag, Anorexie oder Ikterus und/oder Eosinophilie. Erwägen Sie eine zusätzliche Überwachung, wenn Cenrifki zusammen mit anderen potenziell hepatotoxischen Arzneimitteln angewendet wird. Unterbrechen Sie die Behandlung bei Verdacht auf einen durch Tolebrutinib verursachten arzneimittelbedingten Leberschaden (DILI). Ist ein durch Tolebrutinib verursachter Leberschaden unwahrscheinlich, da eine andere Ursache vermutet wird, kann eine Wiederaufnahme der Therapie erwogen werden, sobald die ALT- oder AST-Werte unter 1,5-fach ULN sinken. Die Behandlung ist auszusetzen oder dauerhaft abzusetzen, wenn keine alternativen Ursachen für den arzneimittelbedingten Leberschaden identifiziert werden (siehe Abschnitt 4.2).
Alle Angehörigen der Gesundheitsberufe müssen mit den vorhandenen Schulungsmaterialien zum Management des Risikos eines arzneimittelbedingten Leberschadens, einschließlich der Überwachung der Leberfunktion, vertraut sein. Der verschreibende Arzt muss allen Patienten/Pflegepersonen den Patientenleitfaden aushändigen und sie über die Wichtigkeit der Einhaltung der festgelegten Laborkontrollen, über Anzeichen und Symptome eines arzneimittelbedingten Leberschadens (DILI) aufklären und darüber, was zu tun ist, wenn sie Anzeichen eines DILI bemerken. Der verschreibende Arzt muss die Patienten auch darüber informieren, dass die Packung eine Patientenkarte enthält und die Patienten diese Karte während der gesamten Behandlungsdauer immer mit sich tragen müssen, um sie jederzeit anderen an ihrer Behandlung beteiligten Angehörigen der Gesundheitsberufe vorlegen zu können.
Infektionen
Tolebrutinib kann dazu führen, dass Patienten anfälliger für Infektionen sind. Patienten mit aktiven akuten oder chronischen Infektionen, einschließlich opportunistischer Infektionen, dürfen die Behandlung erst beginnen, wenn die Infektion abgeklungen ist. Die Patienten sind auf Anzeichen und Symptome einer Infektion zu überwachen, umgehend zu untersuchen und angemessen zu behandeln. Wenn ein Patient eine schwerwiegende Infektion entwickelt, muss eine Unterbrechung der Behandlung mit Tolebrutinib in Betracht gezogen werden und vor der Wiederaufnahme der Therapie sollten Nutzen und Risiko neu bewertet werden. Tolebrutinib ist kontraindiziert für Patienten mit schwerer Immundefizienz, Knochenmarkserkrankungen oder schweren, unkontrollierten, aktiven Infektionen (siehe Abschnitt 4.3).
Gleichzeitige Anwendung von Immunsuppressiva
Die Sicherheit bei gleichzeitiger Anwendung von Immunsuppressiva mit Tolebrutinib wurde nicht untersucht. Es wurden jedoch höhere Infektionsraten beobachtet, wenn Tolebrutinib gleichzeitig mit Immunsuppressiva, einschließlich Corticosteroiden, angewendet wurde. Bei der gleichzeitigen Anwendung anderer immunsuppressiver Arzneimittel mit Tolebrutinib ist Vorsicht geboten. Die vorhandenen Daten lassen keine Schlussfolgerung zu, ob eine gleichzeitige Anwendung von Corticosteroiden zur symptomatischen Behandlung von Schüben mit einem erhöhten Infektionsrisiko assoziiert ist (siehe Abschnitt 4.5).
Impfungen
Die Sicherheit einer Immunisierung mit attenuierten Lebendimpfstoffen oder Lebendimpfstoffen nach einer Behandlung mit Tolebrutinib wurde nicht untersucht. Die Anwendung von attenuierten Lebendimpfstoffen oder Lebendimpfstoffen kann jedoch ein Infektionsrisiko bergen und muss daher vermieden werden. Falls attenuierte Lebendimpfstoffe oder Lebendimpfstoffe erforderlich sind, sollten diese mindestens 2 Monate vor Beginn der Behandlung mit Tolebrutinib verabreicht werden. Aufgrund seines Wirkmechanismus auf die B-Zell-Funktion kann Tolebrutinib die Immunantwort auf Totimpfstoffe beeinträchtigen. Wenn möglich, sollten alle altersgerechten Impfungen mit einem Totimpfstoff gemäß den aktuellen Impfempfehlungen vor Beginn der Behandlung mit Tolebrutinib abgeschlossen werden (siehe Abschnitt 4.5).
Hämorrhagien
Bei mit Tolebrutinib behandelten Patienten wurden hämorrhagische Ereignisse berichtet (siehe Abschnitt 4.8). Die am häufigsten berichteten Blutungsereignisse waren mukokutane Manifestationen, einschließlich Petechien, Kontusionen, erhöhte Neigung zu blauen Flecken und starke Menstruationsblutungen. In den meisten Fällen war der Verlauf mild. Es wurden keine Blutungsereignisse im Zusammenhang mit einer Thrombozytopenie beobachtet. Überwachen Sie die Patienten auf Anzeichen und Symptome von Blutungen, einschließlich Petechien, blauen Flecken und ungewöhnlichen Blutungen. Bei Patienten mit Blutgerinnungsstörungen, bekannter Thrombozytenfunktionsstörung, Thrombozytenzahlen unter 150 000/µl oder bei gleichzeitiger Anwendung von Tolebrutinib mit Antikoagulanzien, Thrombozytenaggregationshemmern oder anderen Arzneimitteln, die das Blutungsrisiko erhöhen können, ist Vorsicht geboten (siehe Abschnitt 4.5). Kann eine gleichzeitige Anwendung nicht vermieden werden, ist häufiger auf Anzeichen und Symptome von Blutungen zu kontrollieren. Bei der Planung chirurgischer Eingriffe sollten Nutzen und Risiken einer Unterbrechung der Tolebrutinib-Behandlung für 3 bis 7 Tage sowohl vor als auch nach dem Eingriff abgewogen werden, unter Berücksichtigung der Art des Eingriffs und des Blutungsrisikos. Je nach Schweregrad der Blutung ist die Behandlung mit Tolebrutinib zu unterbrechen oder abzusetzen und eine geeignete symptomatische Behandlung einzuleiten.
Malignome
Basierend auf den Erfahrungen aus klinischen Studien scheint unter Tolebrutinib kein erhöhtes Malignitätsrisiko zu bestehen. Bei mit BTK-Inhibitoren behandelten onkologischen Patienten wurden jedoch sekundäre Primärmalignome berichtet, wobei nicht melanozytäre Hauttumoren am häufigsten auftraten.
Vorhofflimmern/Vorhofflattern
Bei mit Tolebrutinib behandelten Patienten wurde Vorhofflimmern/Vorhofflattern berichtet. Patienten mit einer Vorgeschichte von Herzrhythmusstörungen, insbesondere Vorhofflimmern/Vorhofflattern, sowie Patienten mit Risikofaktoren für die Entwicklung von Vorhofflimmern (wie Herzinsuffizienz oder Hypertonie) können ein erhöhtes Risiko haben. Anzeichen und Symptome von Vorhofflimmern/Vorhofflattern, einschließlich Herzklopfen, Schwindel, Kurzatmigkeit oder Brustbeschwerden, sind zu überwachen und entsprechend zu behandeln.
Suizidgedanken und suizidales Verhalten
Ein kausaler Zusammenhang zwischen der Behandlung mit Tolebrutinib und einem erhöhten Risiko für Suizidgedanken und suizidales Verhalten konnte nicht festgestellt werden, jedoch wurden Fälle von Suizidgedanken und suizidalem Verhalten bei Patienten berichtet, die Tolebrutinib erhielten. Patienten und Pflegepersonen sollten angewiesen werden, auf ungewöhnliche Stimmungs- oder Verhaltensänderungen oder das Auftreten von Suizidgedanken, suizidalem Verhalten oder Gedanken an Selbstverletzung zu achten und solche Symptome unverzüglich dem Arzt mitzuteilen.
Wechselwirkungen mit moderaten oder starken CYP2C8-Inhibitoren
Es ist davon auszugehen, dass die Anwendung von Arzneimitteln, die die Aktivität von CYP2C8 hemmen, zu erhöhten Spiegeln von Tolebrutinib und verringerten Spiegeln des aktiven Metaboliten M2 führt. Als Vorsichtsmaßnahme sollte die gleichzeitige Anwendung von moderaten oder starken CYP2C8-Inhibitoren mit Tolebrutinib vermieden werden (siehe Abschnitt 4.5).
Wechselwirkungen mit moderaten oder starken CYP3A/2C8-Induktoren
Die gleichzeitige Anwendung von Tolebrutinib mit moderaten oder starken CYP3A/2C8-Induktoren sollte vermieden werden. Wenn ein moderater oder starker CYP3A/2C8-Induktor kurzfristig (< 2 Wochen) angewendet werden muss, kann die Behandlung mit Tolebrutinib fortgesetzt werden. Die Wirkung von Tolebrutinib kann während dieser Zeit vermindert sein (siehe Abschnitt 4.5).
Sonstiger Bestandteil mit bekannter Wirkung
Lactose
Patienten mit der seltenen hereditären Galactose-Intoleranz, völligem Lactasemangel oder Glucose-Galactose-Malabsorption sollten dieses Arzneimittel nicht anwenden.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Tolebrutinib wird hauptsächlich durch CYP2C8 und in geringerem Maße durch CYP3A4 metabolisiert. Der aktive Metabolit M2 wird aus Tolebrutinib ausschließlich über CYP2C8 gebildet und hauptsächlich durch CYP3A4/5 und in geringerem Maße durch CYP2D6 metabolisiert.
Starke oder moderate CYP2C8-Inhibitoren
Im Vergleich zu einer Einzelgabe von Tolebrutinib im nicht nüchternen Zustand führte die gleichzeitige Anwendung eines starken CYP2C8-Inhibitors (Gemfibrozil 600 mg zweimal täglich) zur Erhöhung der AUC und Cmax von Tolebrutinib um das 8,4-Fache bzw. 5,4-Fache, während die AUC und Cmax von M2 um das 25- bzw. 50-Fache sanken. Die klinische Relevanz dieser Wechselwirkung ist ungewiss. Als Vorsichtsmaßnahme sollte die gleichzeitige Anwendung starker CYP2C8-Inhibitoren (z. B. Gemfibrozil) oder moderater CYP2C8-Inhibitoren (z. B. Deferasirox, Letermovir, Selpercatinib) mit Tolebrutinib vermieden werden (siehe Abschnitt 4.4). Bei Patienten mit bekannter stark verminderter CYP2C8-Aktivität (CYP2C8 poor metabolisers) ist aufgrund potenzieller Änderungen der Exposition gegenüber Tolebrutinib und M2 Vorsicht geboten.
Starke oder moderate CYP3A/2C8-Induktoren
Die gleichzeitige Anwendung eines starken CYP3A/2C8-Induktors (Rifampicin 600 mg einmal täglich) senkte bei gesunden Probanden sowohl die AUC als auch die Cmax von Tolebrutinib um das 6,2-Fache, während die AUC und Cmax von M2 um das 2,4-Fache bzw. 1,9-Fache sanken. Der moderate CYP3A/2C8-Induktor Efavirenz kann ebenfalls die Exposition gegenüber Tolebrutinib und dem Metaboliten M2 verringern. Die gleichzeitige Anwendung von Tolebrutinib mit starken CYP3A/2C8-Induktoren (z. B. Carbamazepin, Phenytoin, Rifampicin, Johanniskraut) oder moderaten CYP3A/2C8-Induktoren (z. B. Bosentan, Efavirenz, Etravirin, Nafcillin) ist zu vermeiden. Wenn ein moderater oder starker CYP3A/2C8-Induktor kurzfristig (< 2 Wochen) angewendet werden muss, kann die Behandlung mit Tolebrutinib fortgesetzt werden (siehe Abschnitt 4.4).
Immunsuppressiva
Vorsicht ist geboten bei der gleichzeitigen Anwendung von Tolebrutinib mit anderen immunsuppressiven Arzneimitteln (z. B. Corticosteroide bei Langzeitanwendung, nicht biologische und biologische krankheitsmodifizierende Antirheumatika [DMARDs], Mycophenolatmofetil, Cyclophosphamid, Azathioprin) (siehe Abschnitt 4.4).
Impfungen
Die Sicherheit einer Immunisierung mit abgeschwächten Lebendimpfstoffen oder Lebendimpfstoffen (z. B. Varizella-Zoster-, orale Polio-, nasale Influenza-Impfstoffe) nach einer Behandlung mit Tolebrutinib wurde nicht untersucht und muss aufgrund des potenziellen Infektionsrisikos vermieden werden. Die Wirksamkeit von Totimpfstoffen kann während der Behandlung mit Tolebrutinib vermindert sein (siehe Abschnitt 4.4).
Thrombozytenaggregationshemmer oder Antikoagulanzien
Aufgrund des Risikos von Blutungsereignissen ist Vorsicht geboten bei der gleichzeitigen Anwendung von Tolebrutinib mit Antikoagulanzien (z. B. Warfarin, Heparin, Apixaban, Rivaroxaban, Edoxaban) oder Thrombozytenaggregationshemmern (z. B. Clopidogrel, Ticagrelor, Prasugrel). Kann eine gleichzeitige Anwendung nicht vermieden werden, ist häufiger auf Anzeichen und Symptome von Blutungen zu kontrollieren (siehe Abschnitt 4.4).
Substrate von Transportproteinen
Tolebrutinib hat in vitro das Potenzial gezeigt, die Transportproteine P-gp, BCRP, OATP1B1, OATP1B3, OCT1, OCT2 und MATE1 zu hemmen. Es besteht ein mögliches Risiko für Arzneimittelwechselwirkungen, daher ist Vorsicht geboten bei gleichzeitiger Anwendung von Tolebrutinib mit P-gp-, BCRP-, OATP1B1-, OATP1B3-, OCT1-, OCT2- oder MATE1-sensitiven Substraten mit enger therapeutischer Breite (z. B. Digoxin, Ciclosporin, Tacrolimus).
Starke CYP3A-Inhibitoren
Bei gleichzeitiger Anwendung mit einem starken CYP3A-Inhibitor (Itraconazol 200 mg täglich) wurden keine klinisch signifikanten Unterschiede in der Pharmakokinetik von Tolebrutinib beobachtet. Die gleichzeitige Anwendung von Tolebrutinib 60 mg mit Itraconazol (200 mg einmal täglich über 4 Tage) erhöhte unter nicht nüchternen Bedingungen die AUC und Cmax von Tolebrutinib um das 1,88-Fache sowie die AUC und Cmax des Metaboliten M2 um das 1,78-Fache. Bei gleichzeitiger Anwendung mit starken CYP3A-Inhibitoren ist keine Dosisanpassung von Tolebrutinib erforderlich.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen nur sehr begrenzte Erfahrungen mit der Anwendung von Tolebrutinib bei Schwangeren vor. Bei Kaninchen passierten Tolebrutinib und/oder seine Metaboliten die Plazenta. Tierexperimentelle Studien ergaben keine Hinweise auf eine Reproduktionstoxizität. Es liegen jedoch unzureichende Informationen zur embryofetalen Entwicklung bezüglich des aktiven Metaboliten M2 vor, daher kann ein Risiko für das ungeborene Kind nicht ausgeschlossen werden (siehe Abschnitt 5.3). Eine Anwendung von Cenrifki während der Schwangerschaft und bei Frauen im gebärfähigen Alter, die nicht verhüten, wird nicht empfohlen.
Stillzeit
Es gibt nur ungenügende Informationen darüber, ob Tolebrutinib oder seine Metaboliten in die Muttermilch übergehen. Ein Risiko für das gestillte Neugeborene/Kind kann nicht ausgeschlossen werden. Es muss eine Entscheidung darüber getroffen werden, ob das Stillen zu unterbrechen ist oder ob die Behandlung aus-/abgesetzt werden soll. Dabei ist sowohl der Nutzen des Stillens für das Kind als auch der Nutzen der Therapie für die Mutter zu berücksichtigen.
Fertilität
Die Auswirkungen von Cenrifki auf die Fertilität beim Menschen sind nicht bekannt. Tierexperimentelle Studien mit Tolebrutinib und seinem Metaboliten M2 zeigten keine nachteiligen Auswirkungen auf die Fertilität (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Cenrifki hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen sind COVID-19 (25,5 %) und Infektionen der oberen Atemwege (16,9 %) (siehe Abschnitt 4.4). Die häufigste schwerwiegende Nebenwirkung war COVID-19-Lungenentzündung (1,1 %).
Tabellarische Auflistung der Nebenwirkungen
In der nachfolgenden Tabelle 2 sind die in klinischen Studien berichteten Nebenwirkungen aufgeführt. Die Nebenwirkungen sind nach MedDRA-Systemorganklasse und Häufigkeitskategorien aufgelistet. Die Häufigkeiten sind definiert als sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000) und nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitskategorie werden die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 2: Nebenwirkungen
| Systemorganklasse nach MedDRA | Sehr häufig | Häufig |
| Infektionen und parasitäre Erkrankungen | COVID-191 Infektionen der oberen Atemwege1 | Influenza Infektionen der unteren Atemwege und der Lunge1 |
| Gefäßerkrankungen | Erhöhte Neigung zu blauen Flecken2 Petechien Kontusion | |
| Erkrankungen des Gastrointestinaltrakts | Abdominalschmerz1 | |
| Erkrankungen der Geschlechtsorgane und der Brustdrüse | Starke Menstruationsblutung2 | |
| Untersuchungen | Alanin-Aminotransferase (ALT) erhöht3 |
1 Umfasst mehrere bevorzugte Begriffe.
2 Gepoolte Daten aus den klinischen Studien EFC16645 (HERCULES), EFC16033 (GEMINI I) und EFC16034 (GEMINI II).
3 ALT über 3-fach ULN.
Beschreibung ausgewählter Nebenwirkungen
Arzneimittelbedingter Leberschaden (DILI)
In der pivotalen Studie EFC16645 (HERCULES) wurden ALT-Erhöhungen über das 3-Fache der oberen Normgrenze (ULN) bei 4,0 % der mit Tolebrutinib behandelten Patienten und bei 1,6 % der mit Placebo behandelten Patienten beobachtet. Von den 754 mit Tolebrutinib behandelten Patienten zeigten 0,5 % ALT-Erhöhungen über das 20-Fache der ULN und 0,3 % wiesen ALT-Erhöhungen über das 3-Fache der ULN mit gleichzeitiger Erhöhung des Bilirubinwerts über das 2-Fache der ULN auf, alle ohne alternative Ursachen für DILI und alle traten innerhalb von drei Monaten nach Beginn der Behandlung mit Tolebrutinib auf. Bei der Mehrheit der Patienten normalisierten sich die Leberenzymwerte nach dauerhaftem Absetzen von Tolebrutinib spontan ohne Folgeerscheinungen. Ein Patient entwickelte Leberversagen, das eine Lebertransplantation erforderlich machte, und verstarb anschließend aufgrund einer Posttransplantationskomplikation (siehe Abschnitt 4.4).
Infektionen
In der pivotalen Studie EFC16645 (HERCULES) traten bei 54,4 % der mit Tolebrutinib behandelten Patienten Infektionen auf, wobei 5,2 % schwere Infektionen (Grad 3 oder höher) berichtet wurden, im Vergleich zu mit Placebo (2,9 %) behandelten Patienten. Die häufigsten als Nebenwirkungen berichteten Infektionen waren COVID-19 (25,5 %) und Infektionen der oberen Atemwege (16,9 %). Bei der Mehrheit dieser Patienten kam es zum Abklingen der Symptome, ohne dass Tolebrutinib dauerhaft abgesetzt wurde. Allerdings trat ein tödlicher Fall von (bakterieller) Pneumonie bei einem behinderten Patienten im Rahmen einer verzögerten Behandlung auf, der 1,8 Jahre lang mit Tolebrutinib 60 mg behandelt worden war (siehe Abschnitt 4.4).
Petechien, erhöhte Neigung zu blauen Flecken, starke Menstruationsblutung, Kontusionen
| In der pivotalen Studie EFC16645 (HERCULES) traten bei 2,7 % der mit Tolebrutinib behandelten | |||||
| Patienten Petechien auf, verglichen mit 0,3 % der mit Placebo behandelten Patienten. Bei 3,9 % der | |||||
| mit Tolebrutinib behandelten Patienten traten Kontusionen auf, verglichen mit 1,1 % der mit Placebo | |||||
| behandelten Patienten. In den klinischen Studien EFC16645 (HERCULES), EFC16033 (GEMINI I | |||||
)
| und EFC16034 (GEMINI II) zeigten 1,5 % der mit Tolebrutinib behandelten Patienten eine erhöhte | ||||
| Neigung zu blauen Flecken, verglichen mit 0 % der mit Placebo und 0,3 % der mit Teriflunomid | ||||
| behandelten Patienten. Starke Menstruationsblutungen traten bei 1,7 % der mit Tolebrutinib | ||||
| behandelten Patientinnen auf, verglichen mit 0,3 % der mit Placebo und 1 % der mit Teriflunomid | ||||
| behandelten Patienten. | ||||
1 % der Patientinnen mit starken Menstruationsblutungen entwickelten zudem eine leichte bis mittelschwere Anämie. In den klinischen Studien standen keine der auftretenden Petechien, blauen Flecken, starken Menstruationsblutungen oder Kontusionen im Zusammenhang mit einer Thrombozytopenie. Die meisten Fälle waren leicht ausgeprägt. Von den Studien ausgeschlossen
| waren Patienten, die Antikoagulanzien oder Thrombozytenaggregationshemmer erhielten, Patienten | ||
| mit signifikanten Blutungsereignissen innerhalb der letzten 6 Monate vor dem Screening, mit | ||
| Blutgerinnungsstörungen, mit bekannter Thrombozytenfunktionsstörung, mit Thrombozytenzahlen | ||
| unter 150 000/µl oder mit größeren Operationen innerhalb der letzten 4 Wochen vor dem Screening | ||
| (siehe Abschnitt 4.4). | ||
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Cenrifki zeigte bei einer Dosierung von 240 mg täglich bis zu 14 Tage bei gesunden Erwachsenen eine gute Verträglichkeit. Anzeichen und Symptome einer Tolebrutinib-Überdosierung sind nicht bekannt und es gibt keine spezifische Behandlung im Falle einer Überdosierung. Bei Patienten, bei denen eine Überdosierung auftritt, sind eine engmaschige Überwachung und eine angemessene unterstützende Behandlung erforderlich.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, selektive Immunsuppressiva, ATC-Code: L04AA62.
Wirkmechanismus
Tolebrutinib ist in erster Linie ein Inhibitor der Bruton-Tyrosinkinase (BTK). Der genaue Mechanismus, durch den Tolebrutinib seine therapeutische Wirkung bei MS entfaltet, ist nicht vollständig aufgeklärt; es gibt jedoch Hinweise darauf, dass es die Aktivierung von B-Zellen, Makrophagen und Mikroglia in der Peripherie und im ZNS hemmt.
Pharmakodynamische Wirkungen
Der mediane Steady State der BTK-Bindung in peripheren mononukleären Blutzellen hielt sich bei gesunden Probanden, die Tolebrutinib 60 mg/Tag zu einer Mahlzeit erhielten, über 24 Stunden bei über 90 %.
Kardiale Elektrophysiologie
Die Wirkung von Tolebrutinib und des aktiven Metaboliten M2 auf das QTc-Intervall wurde mittels Modellierung des Zusammenhangs zwischen Konzentration und QTc-Intervall unter Verwendung von Daten aus einer Phase-1-Studie mit qualitativ hochwertigen EKG-Aufzeichnungen bewertet. Bei Einzeldosen von bis zu 300 mg Tolebrutinib zeigten sich keine Auswirkungen auf das QTc-Intervall oder andere EKG-Parameter.
Klinische Wirksamkeit und Sicherheit
Die Wirksamkeit von Tolebrutinib bei der sekundär progredienten Multiplen Sklerose (SPMS) wurde in der pivotalen Studie EFC16645 (HERCULES) untersucht, einer randomisierten, doppelblinden, zweiarmigen, placebokontrollierten, multizentrischen, ereignisgesteuerten Parallelgruppenstudie mit variabler Behandlungsdauer von circa 24 bis 48 Monaten bei Erwachsenen.
Insgesamt wurden 1 131 Patienten im Verhältnis 2 : 1 randomisiert, um entweder Tolebrutinib 60 mg täglich (n = 754) oder ein entsprechendes Placebo täglich (n = 377) zu erhalten. Alle Patienten (im Alter von 18 bis einschließlich 60 Jahren) hatten eine frühere Diagnose von schubförmig remittierender Multipler Sklerose (Relapsing Remitting Multiple Sclerosis, RRMS), eine aktuelle Diagnose von SPMS, dokumentierte Hinweise auf eine Behinderungsprogression während der 12 Monate vor dem Screening, einen Baseline-Score auf der Expanded Disability Status Scale (EDSS) von 3 bis 6,5 und keine klinischen Schübe seit mindestens 24 Monaten. Es erfolgte kein Ausschluss von Patienten aufgrund von MRT-Aktivitäten zu Studienbeginn. Patienten mit ALT, AST, Gesamtbilirubin über 1,5-fach ULN (sofern nicht aufgrund eines Gilbert-Syndroms oder einer nicht leberbezogenen Erkrankung) oder alkalische Phosphatase über 2-fach ULN wurden ausgeschlossen. Neurologische Untersuchungen wurden alle 12 Wochen und zum Zeitpunkt eines vermuteten Schubs durchgeführt. MRT-Untersuchungen des Gehirns wurden zu Studienbeginn, nach 6, 12, 18, 24 und 36 Monaten sowie anschließend jährlich bis zum Ende der Studie durchgeführt.
Die demografischen und krankheitsbezogenen Baseline-Charakteristika waren zwischen den beiden Behandlungsgruppen ausgeglichen. Zu Studienbeginn betrug das Durchschnittsalter der Patienten 48,9 Jahre; 61,5 % waren weiblich. Die mediane Dauer seit dem Auftreten der ersten RRMS-Symptome lag bei 16,2 Jahren und der mittlere EDSS-Wert betrug 5,5. Zu Studienbeginn wiesen 12,7 % der Patienten eine oder mehrere Gadolinium-anreichernde T1-Läsionen auf.
Der primäre Endpunkt war die Zeit bis zum Einsetzen der bestätigten Behinderungsprogression (Confirmed Disability Progression, CDP) nach 6 Monaten. Als Behinderungsprogression wurde eine Zunahme von 1,0 oder mehr Punkten gegenüber dem EDSS-Baseline-Score definiert, wenn dieser 5,0 oder weniger betrug, oder von 0,5 oder mehr Punkten, wenn dieser über 5,0 lag. Die Behinderungsprogression galt als bestätigt, wenn die Zunahme des EDSS-Scores im Rahmen einer planmäßigen Untersuchung mindestens 6 Monate nach der erstmaligen Dokumentation einer neurologischen Verschlechterung festgestellt wurde und sowohl bei der EDSS-Beurteilung zu Beginn als auch bei deren Bestätigung in den vorangegangenen 90 Tagen keine Schübe aufgetreten waren. Weitere Endpunkte umfassten neue oder sich vergrößernde T2-hyperintense Läsionen, eine nach 3 Monaten bestätigte Verzögerung der Behinderungsprogression, eine nach 6 Monaten bestätigte Verbesserung der Behinderung (Confirmed Disability Improvement, CDI) und eine seit mindestens 3 Monaten bestätigte 20%ige Zunahme im Timed 25-Foot Walk Test (T25-FW) und im 9-Hole Peg Test (9-HPT).
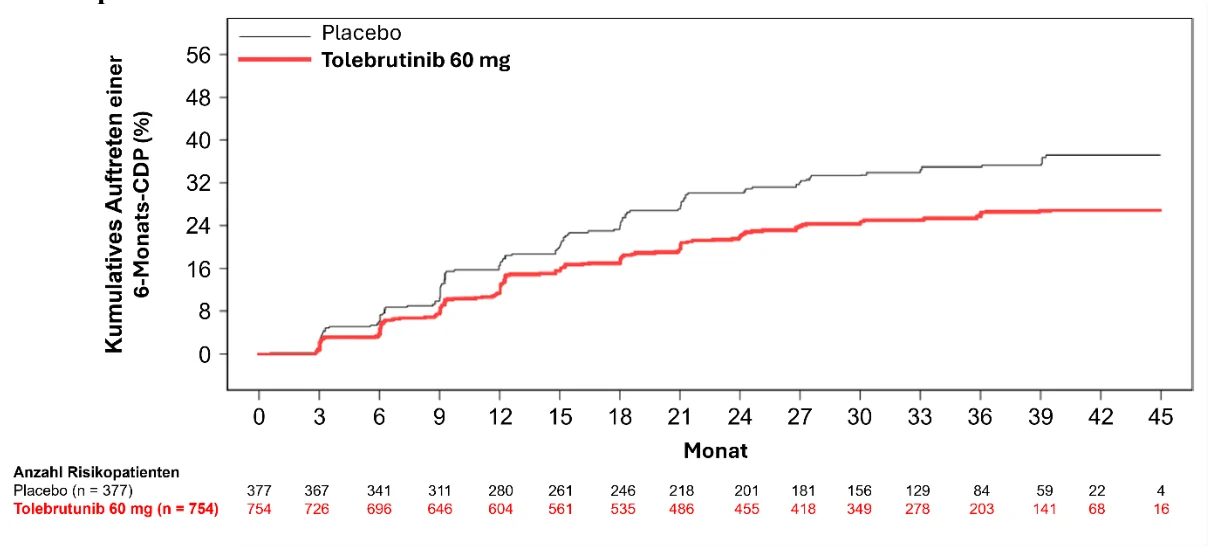
Basierend auf einer Ereigniszeitanalyse war das Risiko einer nach 6 Monaten bestätigten Behinderungsprogression (CDP) bei Patienten, die mit Tolebrutinib behandelt wurden, um 31 % signifikant gesenkt im Vergleich zu Patienten, die Placebo erhalten hatten (siehe Abbildung 1).
| Tolebrutinib reduzierte ebenfalls signifikant das Risiko einer nach 3 Monaten bestätigten | |||||||
| Behinderungsprogression (CDP) um 24 %. Die MRT-Analyse zeigte, dass Patienten, die mit | |||||||
| Tolebrutinib behandelt wurden, eine signifikante Reduktion von 38 % der adjustierten mittleren | |||||||
| Anzahl neuer und/oder sich vergrößernder T2-hyperintenser Läsionen pro Jahr im Vergleich zu | |||||||
| Patienten aufwiesen, die mit Placebo behandelt wurden. Insgesamt erreichten die Ergebnisse des | |||||||
| sekundären Endpunkts „Zeit bis zum Einsetzen einer anhaltenden 20%igen Verbesserung im 9-HPT“ | |||||||
| keine statistische Signifikanz, der sekundären Endpunkte „Zeit bis zum Einsetzen einer anhaltenden | |||||||
| 20%igen Verbesserung im T25-FW über mindestens 3 Monate“ und „bestätigte Verbesserung der | |||||||
| Behinderung (CDI) nach 6 Monaten“ keine formale statistische Signifikanz, basierend auf einer vorab | |||||||
| festgelegten hierarchischen Testreihenfolge. | |||||||
| Detailliertere Wirksamkeitsergebnisse sind in Tabelle 3 aufgeführt und als Kaplan-Meier-Kurven für | |
| die nach 6 Monaten bestätigten Behinderungsprogression (CDP) in Abbildung 1 dargestellt. | |
| Tabelle 3: Klinische und MRT-Endpunkte bei Erwachsenen mit SPMS in der Studie EFC16645 | ||||||||||||||
| (HERCULES) | ||||||||||||||
Tolebrutinib 60 mg täglich N = 754 | Placebo N = 377 | |||||||||||||
| Klinische Ergebnisse | ||||||||||||||
| Bestätigte Behinderungsprogression (CDP) nach | 22,6 % | 30,7 % | ||||||||||||
| 6 Monaten, Anteil Patienten | ||||||||||||||
| Hazard Ratio (95-%-KI) | 0 | ,69 (0,55; 0,88) | * | |||||||||||
| Bestätigte Behinderungsprogression (CDP) nach | 27,6 % | 34,2 % | ||||||||||||
| 3 Monaten, Anteil Patienten | ||||||||||||||
| Hazard Ratio (95-%-KI) | 0 | ,76 (0,61; 0,94) | * | |||||||||||
| Anhaltende 20%ige Zunahme im 9-HPT über mindestens 3 Monate, Anteil Patienten | 19,0 % | 19,6 % | ||||||||||||
| Hazard Ratio (95-%-KI) | 0,97 (0,74; 1,29) | |||||||||||||
| Anhaltende 20%ige Zunahme im T25-FW über mindestens 3 Monate, Anteil Patienten | 41,1 % | 49,6 % | ||||||||||||
| Hazard Ratio (95-%-KI) | 0,77 (0,64; 0,92) | |||||||||||||
| Bestätigte Verbesserung der Behinderung (CDI) | 8,6 % | 4,5 % | ||||||||||||
| nach 6 Monaten, Anteil Patienten | ||||||||||||||
| Hazard Ratio (95-%-KI) | 1,88 (1,10; 3,21) | |||||||||||||
| MRT-Endpunkt | ||||||||||||||
| Neue und/oder sich vergrößernde T2-hyperintense Läsionen pro Jahr | 1,8 | 2,9 | ||||||||||||
| Relatives Risiko (95-%-KI) | 0 | ,62 (0,43; 0,90) | * | |||||||||||
* Statistisch signifikant unter Berücksichtigung der Multiplizität
| Abbildung 1: Studie EFC16645 (HERCULES) – Kaplan-Meier-Kurve der kumulativen | ||
| Inzidenzrate des Auftretens einer bestätigten Behinderungsprogression (CDP) nach 6 Monaten – | ||
| ITT-Population | ||
Tolebrutinib zeigte einen Gesamtnutzen hinsichtlich der Zeit bis zum Auftreten einer über 6 Monate bestätigten Behinderungsprogression (CDP) bei Patienten mit oder ohne Gd-anreichernden T1-Läsionen vor Therapiebeginn, trotz numerischer Unterschiede im Ausmaß der erzielten Behandlungseffekte. Tolebrutinib zeigte im Vergleich zu Placebo einen numerisch größeren Behandlungseffekt auf die Zeit bis zum Auftreten einer nach 6 Monaten bestätigten Behinderungsprogression in der Subgruppe von Patienten mit Gd-anreichernden T1-Läsionen (d. h. aktive SPMS) (n = 142) vor Therapiebeginn (Risikoreduktion 65 %, HR 0,35 [95-%-KI 0,18; 0,66]) im Vergleich zu der Subgruppe von Patienten ohne Gd-anreichernden Läsionen (d. h. nicht aktive SPMS) (n = 989) vor Therapiebeginn (Risikoreduktion 22 %, HR 0,78 [95-%-KI 0,60; 1,01]).
Bei den Studien EFC16033 (GEMINI I) und EFC16034 (GEMINI II) handelte es sich um randomisierte, doppelblinde, aktiv gegen Teriflunomid kontrollierte Studien im Double-Dummy-Design bei Patienten mit schubförmiger Multipler Sklerose (RMS). Etwa 99 % der eingeschlossenen Patienten wurden mit schubförmig remittierender MS (RRMS) diagnostiziert und etwa 1 % mit sekundär progredienter MS (SPMS). Beide Studien erreichten ihr primäres Ziel nicht, eine signifikante Verbesserung der annualisierten Schubraten (Annualised Relapse Rates, ARR) im Vergleich zu Teriflunomid zu zeigen. Eine präspezifizierte Analyse der gepoolten Daten aus beiden Studien zeigte für Tolebrutinib eine relative Risikoreduktion von 29 % hinsichtlich der bestätigten Verschlechterung der Behinderung (Confirmed Disability Worsening, CDW) nach 6 Monaten im Vergleich zu Teriflunomid (Hazard Ratio = 0,71 [95-%-KI 0,53; 0,95], wobei es sich bei 77,9 % dieser Ereignisse um eine schubunabhängige Progression (Progression Independent of Relapse Activity, PIRA) handelte, die durch die Abwesenheit bestätigter Schübe innerhalb von 90 Tagen vor oder nach Beginn der Behinderungsverschlechterung definiert war.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Tolebrutinib eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen für die Behandlung von Multipler Sklerose gewährt (siehe Abschnitt 4.2 bez. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
| Die Pharmakokinetik von Tolebrutinib wurde an gesunden Probanden und MS-Patienten untersucht. | |||
| Die mittleren maximalen Plasmakonzentrationen (Cmax) und AUC-Werte von Tolebrutinib stiegen bei | |||
| Dosen zwischen 5 und 60 mg überproportional zur Dosis an, waren aber bei Dosen zwischen 60 und | |||
| 300 mg annähernd dosisproportional. | Bei der empfohlenen Dosis von 60 mg täglich zu einer Mahlzeit | ||
| betrugen die mittlere Steady-State-Konzentration (%-Variationskoeffizient [CV]) und die maximale | |||
| Plasmakonzentration (Cmax) für | Tolebrutinib | 29,6 (60 %) ng•h/ml bzw. 9,94 (62 %) ng/ml | und für den | |||
| Metaboliten M2 84,6 (62 %) ng•h/ml bzw. 27,5 (59 %) ng/ml. Der Metabolit M2 zirkuliert mit einer | ||||||
| 2,4- bis 6,5-fach höheren Exposition als die Ausgangsverbindung und weist im nanomolaren Bereich | ||||||
| eine ähnliche Potenz wie Tolebrutinib auf, eine kovalente Bindung mit der BTK einzugehen. | ||||||
Resorption
Die absolute orale Bioverfügbarkeit von Tolebrutinib nach einer oralen Einzeldosis von 60 mg zu einer Mahlzeit betrug 10,3 % und war damit im Vergleich zum nüchternen Zustand um das 2-Fache erhöht. Die Einnahme einer einzelnen 60-mg-Dosis im nicht nüchternen Zustand führte zu einem Anstieg der Exposition gegenüber Tolebrutinib um das 1,77-Fache, ohne dass sich die Exposition gegenüber dem Metaboliten M2 erhöhte. Die mediane Zeit bis zum Erreichen der Cmax-Werte von Tolebrutinib und M2 betrug bei allen untersuchten Populationen etwa 1,3 Stunden.
Verteilung
Das Verteilungsvolumen von Tolebrutinib im Steady State betrug etwa 255 l. Die ungebundene Fraktion von Tolebrutinib und M2 in vitro lag zwischen 11,1 % und 12,5 % bzw. zwischen 8,65 % und 38 %. Bei gesunden Probanden sind Tolebrutinib und der Metabolit M2 in der Zerebrospinalflüssigkeit (Cerebrospinal Fluid, CSF) nachweisbar, mit einem mittleren CSF/Plasma-Verhältnis von bis zu 1,16 bzw. 0,45.
Biotransformation
Tolebrutinib wird hauptsächlich durch CYP2C8 und in geringerem Maße durch CYP3A4 metabolisiert. Der Metabolit M2 wird aus Tolebrutinib ausschließlich über CYP2C8 gebildet und hauptsächlich durch CYP3A4/5 und in geringerem Maße durch CYP2D6 metabolisiert. M2 zirkuliert mit einer 2,4- bis 6,5-fach höheren Exposition als die Ausgangsverbindung und weist im nanomolaren Bereich eine ähnliche Potenz wie Tolebrutinib auf, eine kovalente Bindung mit der BTK einzugehen.
Elimination
Nach Einzeldosen bis zu 300 mg und wiederholten Dosen von bis zu 240 mg waren die terminalen Halbwertszeiten für Tolebrutinib und M2 vergleichbar (4,4 bis 7,8 Stunden) und variierten nicht in Abhängigkeit von der Dosis nach einmaliger und wiederholter täglicher Gabe, wobei keine messbare Akkumulation nach wiederholter Gabe auftrat.
Ausscheidung
Nach einer Einzeldosis von 60 mg radioaktiv markiertem Tolebrutinib bei gesunden Probanden wurden über 90 % der Dosis innerhalb von 216 Stunden wiedergefunden, der Großteil (85 %) der Radioaktivität innerhalb von 72 Stunden. 78 % der Dosis wurden in den Fäzes, 14 % im Urin wiedergefunden. Unverändertes Tolebrutinib entsprach 3,8% der radioaktiv markierten ausgeschiedenen Dosis in den Fäzes und war im Urin nicht vorhanden.
Merkmale bei bestimmten Patientengruppen
Geschlecht, Körpergewicht, ethnische Herkunft und ältere Patienten
Basierend auf deskriptiver Statistik der beobachteten pharmakokinetischen Konzentrationen bei Patienten hatten Geschlecht, Alter (zwischen 18 und 76 Jahren), Körpergewicht (zwischen 37 und 143 kg) und ethnische Herkunft keinen bedeutenden Einfluss auf die Pharmakokinetik von Tolebrutinib.
Eingeschränkte Nierenfunktion
Nach einmaliger oraler Gabe von 60 mg Tolebrutinib unter nicht nüchternen Bedingungen bei Patienten mit schwerer Nierenfunktionsstörung (GFR unter 30 ml/min), die keine Dialyse benötigten, lagen die Werte für Cmax und AUC des gesamten sowie des ungebundenen Tolebrutinib in dieser Patientengruppe geringfügig höher (≤ 1,6-fach) als bei Patienten mit normaler Nierenfunktion. Die Cmax-Werte des gesamten und ungebundenen M2 waren ähnlich und die AUC-Werte waren geringfügig höher (≤ 1,2-fach). Es liegen sehr begrenzte Daten zu Patienten mit schwerer Nierenfunktionsstörung vor. Tolebrutinib wurde bei dialysepflichtigen Patienten nicht untersucht (siehe Abschnitt 4.2).
Eingeschränkte Leberfunktion
Nach einmaliger oraler Gabe von 60 mg Tolebrutinib unter nicht nüchternen Bedingungen bei Probanden mit leichter Leberfunktionsstörung waren die AUC-Werte von Gesamt- sowie ungebundenem Tolebrutinib und M2 vergleichbar (zwischen 0,87-fach und 1,26-fach). Es wurden keine formalen Studien zur Untersuchung der Auswirkungen einer mittelschweren oder schweren Leberfunktionsstörung auf die Pharmakokinetik von Tolebrutinib durchgeführt. Tolebrutinib ist kontraindiziert bei Patienten mit mittelschwerer oder schwerer Leberfunktionsstörung und bei Patienten mit einem Serumwert vor Therapiebeginn von ALT oder AST von mehr als 1,5-fach ULN, der alkalischen Phosphatase von mehr als 2-fach ULN (es sei denn, dies ist auf eine stabile chronische Lebererkrankung zurückzuführen) oder des Gesamtbilirubins von mehr als 1,5-fach ULN (es sei denn, dies ist auf das Gilbert-Syndrom oder eine nicht leberbezogene Erkrankung zurückzuführen) (siehe Abschnitte 4.2, 4.3 und 4.4).
5.3 Präklinische Daten zur Sicherheit
Toxizität bei wiederholter Gabe
Bei Ratten wurde im Rahmen der 6-monatigen Toxizitätsstudie mit oraler Verabreichung von Tolebrutinib eine dosislimitierende Toxizität beobachtet, bestehend aus Auswirkungen auf das Immunsystem (verminderte Antigenreaktion und erhöhte Anfälligkeit für rektale Parasiten), Blutungen in verschiedenen Geweben und Organen (einschließlich intraokularer Blutungen) und Hautläsionen. Mikroskopische Befunde in der Bauchspeicheldrüse (Fibrose, chronische Entzündung und Blutungen) korrelierten mit der speziesspezifischen Pankreastoxizität von BTK-Inhibitoren bei Ratten. Generell zeigten sich toxische Wirkungen bei der niedrigsten verabreichten Dosis, entsprechend dem 23- bzw. 29-Fachen der Steady-State-AUC bei der maximal empfohlenen Humandosis bei männlichen bzw. weiblichen Ratten.
Eine mit Tolebrutinib vergleichbare Toxizität wurde bei Ratten in einer separaten 6-monatigen Toxizitätsstudie mit oraler Verabreichung des Metaboliten M2 bei der niedrigsten verabreichten Dosis beobachtet, entsprechend dem 6- bzw. 12-Fachen der M2-AUC im Steady State bei der für Tolebrutinib maximal empfohlenen Humandosis bei männlichen bzw. weiblichen Ratten.
In der 2-jährigen Karzinogenitätsstudie mit Tolebrutinib bei Ratten traten Hämorrhagien, Hautläsionen, Auswirkungen auf das Immunsystem und Pankreasbefunde bei den niedrigsten verabreichten Dosen auf, entsprechend dem 1,2- und 4,4-Fachen der AUC im Steady State beim Menschen bei der maximal empfohlenen Humandosis bei männlichen bzw. weiblichen Ratten. Bei männlichen Ratten trat eine verminderte Überlebensrate bei dem 10-Fachen der AUC im Steady State bei der maximal empfohlenen Humandosis auf, was vornehmlich auf eine Euthanasie aufgrund von intraokularen Hämorrhagien zurückzuführen war. Insgesamt deuten diese Befunde darauf hin, dass eine langfristige Tolebrutinib-Behandlung den Expositionsgrenzwert für toxische Wirkungen in den klinisch relevanten Bereich zu senken scheint.
In der 9-monatigen Toxizitätsstudie zu Tolebrutinib bei Hunden wurde ab dem 15-Fachen der AUC im Steady State bei der maximal empfohlenen Humandosis eine nicht nachteilige, erhöhte Blutungsneigung in mehreren Organen beobachtet.
Genotoxizität und karzinogenes Potenzial
Basierend auf konventionellen In-vitro- und In-vivo-Studien zeigten Tolebrutinib und sein Metabolit M2 kein genotoxisches oder karzinogenes Potenzial.
Reproduktionstoxizität
Bei Ratten und Kaninchen wurden bei Expositionen, die ausreichend über der menschlichen Exposition lagen (> 100-Faches der AUC im Steady State bei der maximal empfohlenen Humandosis) keine Wirkungen von Tolebrutinib auf die Reproduktion, die embryofetale sowie die prä- und postnatale Entwicklung beobachtet.
Jedoch wurde bei klinisch relevanter Exposition des M2-Metaboliten in der embryofetalen Entwicklungsstudie von Tolebrutinib bei Kaninchen (< 1,3-Faches der AUC im Steady State bei der maximal empfohlenen Humandosis von Tolebrutinib) eine dosisabhängige, unvollständige Ossifikation des Zungenbeins festgestellt. Die Relevanz für den Menschen ist unbekannt.
In Fertilitäts- oder prä- und postnatalen Entwicklungsstudien bei Ratten wurden nach direkter oraler Verabreichung keine biologisch bedeutsamen Wirkungen des M2-Metaboliten bei klinisch relevanten Expositionen beobachtet.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Tablettenkern
Lactose-Monohydrat
Mikrokristalline Cellulose
Hypromellose
Crospovidon Typ A
Magnesiumstearat
Tablettenüberzug
Hypromellose
Titandioxid
Eisen(Ⅲ)-hydroxid-oxid-Hydrat (E 172)
Eisen(III)-oxid (E 172)
Macrogol 400
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
4 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Nicht über 30 °C lagern.
6.5 Art und Inhalt des Behältnisses
Polyamid/Aluminium/Polyvinylchlorid-Aluminium-Blisterpackungen in einer Blisterkarte (7 oder 28 Filmtabletten) und verpackt in einem Umkarton mit 7, 28 und 98 Filmtabletten.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Sanofi Winthrop Industrie
82 Avenue Raspail
94250 Gentilly
Frankreich
8. ZULASSUNGSNUMMER(N)
EU/1/25/2011/001
EU/1/25/2011/002
EU/1/25/2011/003
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 19. Juni 2026