


Fachinformation - Nintedanib beta 100 mg Weichkapseln
1. BEZEICHNUNG DES ARZNEIMITTELS
Nintedanib beta 100 mg Weichkapseln
Nintedanib beta 150 mg Weichkapseln
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Nintedanib beta 100 mg Weichkapseln
Jede Weichkapsel enthält Nintedanibesilat entsprechend 100 mg Nintedanib.
Nintedanib beta 150 mg Weichkapseln
Jede Weichkapsel enthält Nintedanibesilat entsprechend 150 mg Nintedanib.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Weichkapsel (Kapsel).
Nintedanib beta 100 mg Weichkapseln
Pfirsichfarbene, opake, längliche Weichgelatinekapseln (ca. 15 mm x 6 mm) gefüllt mit einer hellgelben Suspension und dem Aufdruck „100“ in schwarzer Tinte.
Nintedanib beta 150 mg Weichkapseln
Braune, opake, längliche Weichgelatinekapseln (ca. 17 mm x 7 mm) gefüllt mit einer hellgelben Suspension und dem Aufdruck „150“ in schwarzer Tinte.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Nintedanib beta wird angewendet bei Erwachsenen zur Behandlung der idiopathischen Lungenfibrose (IPF).
Nintedanib beta wird außerdem angewendet bei Erwachsenen zur Behandlung anderer chronischer progredient fibrosierender interstitieller Lungenerkrankungen (ILDs) (siehe Abschnitt 5.1).
Nintedanib beta wird angewendet bei Kindern und Jugendlichen im Alter von 6 bis 17 Jahren zur Behandlung von klinisch signifikanten progredient fibrosierenden interstitiellen Lungenerkrankungen (ILDs) (siehe Abschnitte 4.2 und 5.1).
Nintedanib beta wird angewendet zur Behandlung einer interstitiellen Lungenerkrankung bei Erwachsenen, Jugendlichen und Kindern ab 6 Jahren mit systemischer Sklerose (SSc-ILD).
Nintedanib beta wird angewendet in Kombination mit Docetaxel zur Behandlung von erwachsenen Patienten mit lokal fortgeschrittenem, metastasiertem oder lokal rezidiviertem nicht-kleinzelligen Lungenkarzinom (NSCLC) mit Adenokarzinom-Histologie nach Erstlinienchemotherapie.
4.2 Dosierung und Art der Anwendung
Erwachsene: Die Behandlung sollte von Ärzten begonnen werden, die Erfahrung mit der Behandlung der Erkrankungen haben, für die Nintedanib beta zugelassen ist.
Kinder und Jugendliche: Die Behandlung sollte nur nach Einbeziehen eines multidisziplinären Teams (Ärzte, Radiologen, Pathologen) begonnen werden, die Erfahrung mit der Diagnose und Behandlung von fibrosierenden interstitiellen Lungenerkrankungen (ILDs) haben.
Dosierung
Erwachsene
Idiopathische Lungenfibrose (IPF), andere chronisch fibrosierende interstitielle Lungenerkrankungen (ILDs) mit progredientem Phänotyp und interstitielle Lungenerkrankung bei systemischer Sklerose (SSc-ILD)
Die empfohlene Dosis beträgt 150 mg Nintedanib zweimal täglich, die im Abstand von ca. 12 Stunden eingenommen wird.
Die Anwendung der Dosis von 100 mg zweimal täglich wird nur bei Patienten empfohlen, die die Dosis von 150 mg zweimal täglich nicht tolerieren.
Wenn eine Einnahme versäumt wird, sollte die Einnahme zum nächsten geplanten Zeitpunkt mit der empfohlenen Dosis fortgesetzt werden. Wenn eine Einnahme versäumt wird, sollte der Patient keine zusätzliche Dosis einnehmen. Die empfohlene maximale Tagesdosis von 300 mg sollte nicht überschritten werden.
Dosisanpassungen
Neben einer gegebenenfalls indizierten symptomatischen Therapie können Nebenwirkungen von Nintedanib (siehe Abschnitte 4.4 und 4.8) durch Dosisreduktion oder vorübergehende Therapieunterbrechung behandelt werden, bis die spezifische Nebenwirkung so weit abgeklungen ist, dass eine Fortsetzung der Therapie möglich ist. Die Behandlung mit Nintedanib kann mit der vollen Dosis (150 mg zweimal täglich bei erwachsenen Patienten) oder einer reduzierten Dosis (100 mg zweimal täglich bei erwachsenen Patienten) wiederaufgenommen werden. Falls ein erwachsener Patient 100 mg zweimal täglich nicht verträgt, sollte die Behandlung mit Nintedanib abgebrochen werden.
Wenn Diarrhoe, Übelkeit und/oder Erbrechen trotz entsprechender unterstützender Therapiemaßnahmen (einschließlich einer antiemetischen Therapie) anhalten, kann eine Dosisreduktion oder eine Unterbrechung der Behandlung erforderlich sein. Die Behandlung kann mit einer reduzierten Dosis (100 mg zweimal täglich bei erwachsenen Patienten) oder der vollen Dosis (150 mg zweimal täglich bei erwachsenen Patienten) wiederaufgenommen werden. Bei anhaltender schwerer Diarrhoe, Übelkeit und/oder Erbrechen trotz symptomatischer Behandlung sollte die Therapie mit Nintedanib abgebrochen werden (siehe Abschnitt 4.4).
Bei Unterbrechungen der Behandlung aufgrund von Erhöhungen der Aspartat-Aminotransferase (AST) oder Alanin-Aminotransferase (ALT) auf > 3 x oberer Normgrenzwert (ULN, upper limit of normal) kann die Behandlung nach Rückgang der Transaminasen auf das Ausgangsniveau mit einer reduzierten Dosis von Nintedanib (100 mg zweimal täglich bei erwachsenen Patienten) wiederaufgenommen und die Dosis anschließend auf die volle Dosis (150 mg zweimal täglich bei erwachsenen Patienten) erhöht werden (siehe Abschnitte 4.4 und 4.8).
Spezielle Empfehlungen zur Dosisreduktion zum Umgang mit Nebenwirkungen bei Kindern und Jugendlichen sind in Tabelle 3 zu finden.
Nicht-kleinzelligen Lungenkarzinom (NSCLC)
Die empfohlene Dosis von Nintedanib beträgt 200 mg zweimal täglich, die im Abstand von ca. 12 Stunden an den Tagen 2 bis 21 eines 21-tägigen Standardbehandlungszyklus mit Docetaxel eingenommen wird.
Nintedanib darf nicht am selben Tag der Anwendung der Chemotherapie mit Docetaxel (= Tag 1) eingenommen werden. Wenn eine Einnahme von Nintedanib versäumt wird, sollte die Einnahme zum nächsten geplanten Zeitpunkt mit der empfohlenen Dosis fortgesetzt werden. Die einzelnen Tagesdosen von Nintedanib sollten nicht über die empfohlene Dosis hinaus erhöht werden, um die versäumten Dosen auszugleichen. Die empfohlene maximale Tagesdosis von 400 mg sollte nicht überschritten werden.
Patienten können die Therapie mit Nintedanib nach Absetzen von Docetaxel fortsetzen, solange ein klinischer Nutzen beobachtet wird oder bis eine inakzeptable Toxizität auftritt.
Die Dosierung, Arten der Anwendung und Dosisanpassungen von Docetaxel entnehmen Sie bitte der entsprechenden Fachinformation für Docetaxel.
Dosisanpassungen
Als erste Maßnahme bei Nebenwirkungen (siehe Tabelle 1 und 2) sollte die Behandlung mit Nintedanib vorübergehend unterbrochen werden, bis die spezifische Nebenwirkung auf ein Niveau zurückgegangen ist, das eine Fortsetzung der Therapie ermöglicht (auf Grad 1 oder das Ausgangsniveau).
Die Behandlung mit Nintedanib kann mit einer reduzierten Dosis wieder aufgenommen werden. Wie in Tabelle 1 und 2 beschrieben, wird auf Grundlage der individuellen Sicherheit und Verträglichkeit eine Dosisanpassung in Schritten von 100 mg pro Tag (d. h. eine Reduzierung um 50 mg pro Dosierung) empfohlen.
Bei weiterem Andauern der Nebenwirkung(en), d. h. falls ein Patient 100 mg zweimal täglich nicht verträgt, sollte die Behandlung mit Nintedanib dauerhaft abgesetzt werden. Im Falle spezifischer Erhöhungen der Werte von Aspartataminotransferase (AST) / Alaninaminotransferase (ALT) auf > 3 x oberer Normgrenzwert (ULN, upper limit of normal) in Verbindung mit einem Anstieg des Gesamtbilirubins auf ≥ 2 x ULN und der alkalischen Phosphatase (AP) < 2 x ULN (siehe Tabelle 2) sollte die Behandlung mit Nintedanib unterbrochen werden. Sofern keine andere Ursache ermittelt wird, sollte Nintedanib dauerhaft abgesetzt werden (siehe auch Abschnitt 4.4).
Tabelle 1: Empfohlene Dosisanpassungen für Nintedanib bei Auftreten von Diarrhoe, Erbrechen und sonstigen nicht-hämatologischen oder hämatologischen Nebenwirkungen
| Nebenwirkungen nach CTCAE* | Dosisanpassung |
|---|---|
Diarrhoe ≥ Grad 2 an mehr als 7 aufeinanderfolgenden Tagen trotz Behandlung der Diarrhoe ODER Diarrhoe ≥ Grad 3 trotz Behandlung der Diarrhoe | Nach Therapieunterbrechung und Rückgang auf Grad 1 oder das Ausgangsniveau: Dosisreduktion von 200 mg zweimal täglich auf 150 mg zweimal täglich und – falls eine zweite Dosisreduktion als notwendig erachtet wird – von 150 mg zweimal täglich auf 100 mg zweimal täglich. |
Erbrechen ≥ Grad 2 UND/ODER Übelkeit ≥ Grad 3 trotz einer antiemetischen Behandlung | |
| Eine andere nicht-hämatologische oder hämatologische Nebenwirkung von ≥ Grad 3 |
* CTCAE: Common Terminology Criteria for Adverse Events
Tabelle 2: Empfohlene Dosisanpassungen für Nintedanib bei AST- und/oder ALT- und Bilirubinerhöhungen
| AST-/ALT- und Bilirubinerhöhungen | Dosisanpassung |
|---|---|
Erhöhung von AST- und/oder ALT-Werten auf > 2,5 x ULN in Verbindung mit einem Anstieg des Gesamtbilirubins auf ≥ 1,5 x ULN ODER Erhöhung von AST- und/oder ALT-Werten auf > 5 x ULN | Nach Therapieunterbrechung und Rückgang der Transaminase-Werte auf ≤ 2,5 x ULN in Verbindung mit Bilirubin auf Normalwerte: Dosisreduktion von 200 mg zweimal täglich auf 150 mg zweimal täglich und – falls eine zweite Dosisreduktion als notwendig erachtet wird – von 150 mg zweimal täglich auf 100 mg zweimal täglich. |
| Erhöhung von AST- und/oder ALT-Werten auf > 3 x ULN in Verbindung mit einem Anstieg des Gesamtbilirubins auf ≥ 2 x ULN und AP < 2 x ULN | Sofern keine andere Ursache ermittelt wird, sollte Nintedanib dauerhaft abgesetzt werden. |
AST: Aspartataminotransferase; ALT: Alaninaminotransferase
AP: Alkalische Phosphatase; ULN: Oberer Normgrenzwert
Kinder und Jugendliche im Alter von 6 bis 17 Jahren
Behandlung von klinisch signifikanten progredienten fibrosierenden interstitiellen Lungenerkrankungen (ILDs) und Behandlung der interstitieller Lungenerkrankung bei systemischer Sklerose (SSc-ILD)
Das Wachstum muss regelmäßig kontrolliert werden und eine Bewertung der Änderungen an den epiphysären Wachstumsfugen durch jährliche Knochenuntersuchungen mittels bildgebender Verfahren wird bei Patienten mit offenen Epiphysenfugen empfohlen. Eine Behandlungsunterbrechung sollte bei Patienten in Betracht gezogen werden, die Anzeichen von Wachstumsstörungen oder Änderungen an den epiphysären Wachstumsfugen entwickeln (siehe Abschnitte 4.4 und 4.8).
Bis zum Abschluss der Zahnentwicklung müssen regelmäßig, mindestens alle 6 Monate, orale Zahnuntersuchungen durchgeführt werden (siehe Abschnitte 4.4 und 4.8).
Die empfohlene Nintedanib-Dosis für Kinder und Jugendliche im Alter von 6 bis 17 Jahren basiert auf dem Gewicht des Patienten und wird zweimal täglich im Abstand von ca. 12 Stunden eingenommen (siehe Tabelle 3). Die Dosis ist im weiteren Behandlungsverlauf entsprechend dem Gewicht anzupassen.
Für Dosierungen, die mit diesem Arzneimittel nicht erzielt werden können, stehen Nintedanib-haltige Arzneimittel in geeigneteren Wirkstärken zur Verfügung.
Tabelle 3: Empfehlung zur Dosis und reduzierten Dosis von Nintedanib in Milligramm (mg) nach Körpergewicht in Kilogramm (kg) bei pädiatrischen Patienten im Alter von 6 bis 17 Jahren
| Gewichtsbereich | Nintedanib-Dosis | Reduzierte Dosis von Nintedanib* |
|---|---|---|
| 13,5**–22,9 kg | 50 mg (zwei 25 mg-Kapseln) zweimal täglich | 25 mg (eine 25 mg-Kapsel) zweimal täglich |
| 23,0–33,4 kg | 75 mg (drei 25 mg-Kapseln) zweimal täglich | 50 mg (zwei 25 mg-Kapseln) zweimal täglich |
| 33,5–57,4 kg | 100 mg (eine 100 mg-Kapsel oder vier 25 mg-Kapseln) zweimal täglich | 75 mg (drei 25 mg-Kapseln) zweimal täglich |
| 57,5 kg und darüber | 150 mg (eine 150 mg-Kapsel oder sechs 25 mg-Kapseln) zweimal täglich | 100 mg (eine 100 mg-Kapsel oder vier 25 mg-Kapseln) zweimal täglich |
| * Reduzierte Dosis wird empfohlen bei Kindern und Jugendlichen mit leichter Leberfunktionsstörung (Child Pugh A) und zum Umgang mit Nebenwirkungen bei pädiatrischen Patienten. Weitere Informationen zum Umgang mit Nebenwirkungen von Arzneimitteln finden Sie oben. | ||
| ** Gewicht unter 13,5 kg: Die Behandlung sollte unterbrochen werden, sobald das Gewicht des Patienten unter 13,5 kg fällt. | ||
Besondere Patientengruppen
Idiopathische Lungenfibrose (IPF), andere chronisch progredient fibrosierende interstitielle Lungenerkrankungen (ILDs) und interstitielle Lungenerkrankung bei systemischer Sklerose (SSc-ILD)
Ältere Patienten (≥ 65 Jahre)
Für ältere Patienten wurden insgesamt keine Unterschiede bezüglich der Sicherheit und Wirksamkeit beobachtet. Bei älteren Patienten ist nicht grundsätzlich eine Dosisanpassung erforderlich. Bei Patienten ≥ 75 Jahren kann allerdings zum Umgang mit Nebenwirkungen eine Dosisreduktion erforderlich sein (siehe Abschnitt 5.2).
Nierenfunktionsstörung
Eine Anpassung der Anfangsdosis bei erwachsenen und pädiatrischen Patienten mit leichter bis mittelschwerer Nierenfunktionsstörung ist nicht erforderlich. Die Sicherheit, Wirksamkeit und Pharmakokinetik von Nintedanib wurden bei erwachsenen und pädiatrischen Patienten mit schwerer Nierenfunktionsstörung (< 30 ml/min Kreatinin-Clearance) nicht untersucht.
Leberfunktionsstörung
Bei erwachsenen Patienten mit leichter Leberfunktionsstörung (Child Pugh A) beträgt die empfohlene Dosis von Nintedanib 100 mg zweimal täglich im Abstand von ca. 12 Stunden. Bei pädiatrischen Patienten mit leichter Leberfunktionsstörung (Child Pugh A) wird eine reduzierte Anfangsdosis empfohlen (siehe Tabelle 3). Zur Behandlung von Nebenwirkungen sollte bei erwachsenen und pädiatrischen Patienten mit leichter Leberfunktionsstörung (Child Pugh A) eine Unterbrechung oder ein Absetzen der Therapie in Betracht gezogen werden.
Die Sicherheit und Wirksamkeit von Nintedanib wurden bei erwachsenen und pädiatrischen Patienten mit als Child Pugh B und C klassifizierter Leberfunktionsstörung nicht untersucht. Die Behandlung mit Nintedanib wird bei erwachsenen und pädiatrischen Patienten mit mittelschwerer (Child Pugh B) und schwerer (Child Pugh C) Leberfunktionsstörung nicht empfohlen (siehe Abschnitt 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Nintedanib wurden bei pädiatrischen Patienten unter 6 Jahren nicht untersucht. Daher wird die Behandlung von Kindern unter 6 Jahren mit Nintedanib nicht empfohlen. Nintedanib wurde nicht bei Patienten mit einem Gewicht von unter 13,5 kg untersucht und wird daher bei dieser Population nicht empfohlen (siehe Abschnitt 5.1).
Nicht-kleinzelligen Lungenkarzinom (NSCLC)
Ältere Patienten (≥ 65 Jahre)
Für ältere Patienten wurden insgesamt keine Unterschiede bezüglich der Sicherheit und Wirksamkeit beobachtet. In der Zulassungsstudie 1199.13 waren 85 Patienten (12,9 % der Patienten mit einer Adenokarzinom-Histologie) ≥ 70 Jahre alt (medianes Alter: 72 Jahre, Bereich: 70-80 Jahre) (siehe Abschnitt 5.1). Es ist keine Anpassung der Anfangsdosierung bei älteren Patienten erforderlich (siehe Abschnitt 5.2).
Ethnische Zugehörigkeit und Körpergewicht
Auf der Grundlage populationspharmakokinetischer Analysen sind von vornherein keine Dosisanpassungen von Nintedanib erforderlich (siehe Abschnitt 5.2). Sicherheitsdaten für schwarze und afroamerikanische Patienten sind begrenzt.
Nierenfunktionsstörung
Weniger als 1 % einer Einzeldosis Nintedanib wird über die Nieren ausgeschieden (siehe Abschnitt 5.2). Eine Anpassung der Anfangsdosis bei Patienten mit leichter bis mittelschwerer Nierenfunktionsstörung ist nicht erforderlich. Die Sicherheit, Wirksamkeit und Pharmakokinetik von Nintedanib wurden bei Patienten mit schwerer Nierenfunktionsstörung (< 30 ml/min Kreatinin-Clearance) nicht untersucht.
Leberfunktionsstörung
Nintedanib wird überwiegend biliär/fäkal ausgeschieden (> 90 %). Die Exposition nahm bei Patienten mit Leberfunktionsstörung zu (Child Pugh A, Child Pugh B; siehe Abschnitt 5.2). Eine Anpassung der Anfangsdosis bei Patienten mit leichter Leberfunktionsstörung (Child Pugh A) ist auf der Grundlage klinischer Daten nicht erforderlich. Die vorliegenden begrenzten Sicherheitsdaten zu 9 Patienten mit mittelschwerer Leberfunktionsstörung (Child Pugh B) reichen nicht aus, um Aussagen zu dieser Patientengruppe zu machen. Die Sicherheit, Wirksamkeit und Pharmakokinetik von Nintedanib wurden bei Patienten mit schwerer Leberfunktionsstörung (Child Pugh C) nicht untersucht. Die Behandlung mit Nintedanib wird bei Patienten mit mittelschwerer (Child Pugh B) und schwerer (Child Pugh C) Leberfunktionsstörung nicht empfohlen (siehe Abschnitte 4.4 und 5.2).
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Nintedanib bei Kindern im Alter von 0-18 Jahren ist nicht erwiesen.
Art der Anwendung
Nintedanib beta ist zum Einnehmen. Die Kapseln sollten zu einer Mahlzeit eingenommen werden; sie sollten im Ganzen mit Wasser geschluckt und nicht zerkaut werden, da es sich bei der Darreichungsform um eine Weichkapsel handelt, die eine flüssige Suspension enthält. Die Kapsel darf nicht geöffnet oder zerkleinert werden (siehe Abschnitt 6.6). Nintedanib-beta-Kapseln können mit einer kleinen Menge (ein Teelöffel) kalter oder auf Raumtemperatur gebrachter weicher Nahrung wie Apfelmus oder Schokoladenpudding eingenommen werden und müssen sofort unzerkaut geschluckt werden, um sicherzustellen, dass die Kapsel intakt bleibt.
4.3 Gegenanzeigen
- Überempfindlichkeit gegen Nintedanib oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
- Für Patientinnen mit IPF, ILD oder SSc-ILD ist Schwangerschaft eine Kontraindikation (siehe Abschnitt 4.6).
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Idiopathische Lungenfibrose (IPF), andere chronisch fibrosierende interstitielle Lungenerkrankungen (ILDs) mit progredientem Phänotyp und interstitielle Lungenerkrankung bei systemischer Sklerose (SSc-ILD)
Erkrankungen des Gastrointestinaltrakts
Diarrhoe
In den klinischen Studien war Diarrhoe die häufigste gastrointestinale Nebenwirkung (siehe Abschnitt 4.8). Die Nebenwirkung war bei den meisten Patienten von leichter bis mittelschwerer Intensität und trat in den ersten 3 Behandlungsmonaten auf.
Nach Markteinführung wurden schwerwiegende Fälle von Diarrhoe, die zu Dehydratation und Elektrolytstörungen führten, berichtet. Die Patienten sollten bei den ersten Anzeichen mit ausreichender Flüssigkeitszufuhr und Antidiarrhoika, z. B. Loperamid, behandelt werden; die Diarrhoe kann eine Dosisreduktion oder Unterbrechung der Behandlung erfordern. Die Behandlung mit Nintedanib kann mit einer reduzierten Dosis oder der vollen Dosis wiederaufgenommen werden (siehe Abschnitt 4.2). Bei anhaltender schwerer Diarrhoe trotz symptomatischer Behandlung sollte die Therapie mit Nintedanib abgebrochen werden.
Übelkeit und Erbrechen
Übelkeit und Erbrechen waren häufig berichtete gastrointestinale Nebenwirkungen (siehe Abschnitt 4.8). Bei den meisten Patienten, die an Übelkeit und Erbrechen litten, waren diese Ereignisse von leichter bis mittelschwerer Intensität. In klinischen Studien führte Übelkeit bei bis zu 2,1 % der Patienten zum Abbruch der Behandlung mit Nintedanib und Erbrechen führte bei bis zu 1,4 % der Patienten zum Abbruch der Behandlung mit Nintedanib.
Wenn die Symptome trotz entsprechender unterstützender Therapiemaßnahmen (einschließlich einer antiemetischen Therapie) anhalten, kann eine Dosisreduktion oder eine Unterbrechung der Behandlung erforderlich sein. Die Behandlung kann mit einer reduzierten Dosis oder der vollen Dosis wiederaufgenommen werden (siehe Abschnitt 4.2 „Dosisanpassungen“). Bei anhaltenden schweren Symptomen sollte die Therapie mit Nintedanib abgebrochen werden.
Leberfunktion
Die Sicherheit und Wirksamkeit von Nintedanib wurden bei Patienten mit mittelschwerer (Child Pugh B) und schwerer (Child Pugh C) Leberfunktionsstörung nicht untersucht. Daher wird die Behandlung mit Nintedanib bei solchen Patienten nicht empfohlen (siehe Abschnitt 4.2). Aufgrund erhöhter Exposition kann das Risiko für Nebenwirkungen bei Patienten mit leichter Leberfunktionsstörung (Child Pugh A) erhöht sein. Erwachsene Patienten mit leichter Leberfunktionsstörung (Child Pugh A) sollten mit einer reduzierten Dosis von Nintedanib behandelt werden (siehe Abschnitte 4.2 und 5.2).
Bei der Behandlung mit Nintedanib wurden Fälle arzneimittelbedingter Leberschäden beobachtet, darunter Fälle schwerer Leberschäden mit tödlichem Verlauf. Die meisten hepatischen Ereignisse traten innerhalb der ersten drei Behandlungsmonate auf. Daher sollten die Lebertransaminasen- und Bilirubinspiegel vor Beginn und im ersten Monat einer Behandlung mit Nintedanib überprüft werden. Danach sollten Patienten in den darauffolgenden zwei Behandlungsmonaten in regelmäßigen Abständen und anschließend periodisch (z. B. bei jedem Patientenbesuch oder wenn klinisch indiziert) überprüft werden.
Erhöhungen der Leberenzyme (ALT, AST, alkalische Phosphatase [AP] im Blut, Gamma-Glutamyltransferase [GGT], siehe Abschnitt 4.8) und des Bilirubins waren in den meisten Fällen nach Dosisreduktion oder Unterbrechung der Therapie reversibel. Wenn Transaminaseerhöhungen (AST oder ALT) von > 3 x ULN gemessen werden, wird eine Dosisreduktion oder Unterbrechung der Therapie mit Nintedanib empfohlen und der Patient sollte engmaschig überwacht werden. Nach Rückgang der Transaminasen auf das Ausgangsniveau kann die Behandlung mit Nintedanib in der vollen Dosis wiederaufgenommen oder zunächst wieder mit einer reduzierten Dosis begonnen werden, die anschließend auf die volle Dosis erhöht werden kann (siehe Abschnitt 4.2 „Dosisanpassungen“). Bei jeglichen Erhöhungen von Leberwerten, die mit klinischen Anzeichen oder Symptomen eines Leberschadens, z. B. Gelbsucht, einhergehen, sollte die Behandlung mit Nintedanib dauerhaft abgesetzt werden. Andere Ursachen der Leberenzymerhöhungen sollten abgeklärt werden.
Erwachsene Patienten mit geringem Körpergewicht (< 65 kg), Patienten asiatischer Herkunft und Frauen haben ein höheres Risiko für eine Erhöhung der Leberenzyme. Die Plasmaspiegel von Nintedanib stiegen linear mit dem Patientenalter an, was ebenfalls zu einem höheren Risiko der Entwicklung von Leberenzymerhöhungen führen kann (siehe Abschnitt 5.2). Bei Patienten mit diesen Risikofaktoren wird eine engmaschige Überwachung empfohlen.
Nierenfunktion
Bei der Anwendung von Nintedanib wurde über Fälle von Nierenfunktionsstörungen bzw. Nierenversagen berichtet, von denen einige tödlich verliefen (siehe Abschnitt 4.8).
Während der Therapie mit Nintedanib sollten die Patienten überwacht werden, insbesondere solche Patienten, die Risikofaktoren für eine Nierenfunktionsstörung bzw. ein Nierenversagen aufweisen. Bei einer Nierenfunktionsstörung bzw. einem Nierenversagen ist eine Anpassung der Therapie in Erwägung zu ziehen (siehe Abschnitt 4.2 „Dosisanpassungen“).
Blutungen
Eine Hemmung des vaskulären endothelialen Wachstumsfaktorrezeptors (vascular endothelial growth factor receptor, VEGFR) ist möglicherweise mit einem erhöhten Blutungsrisiko verbunden.
Patienten mit bekanntem Blutungsrisiko, einschließlich Patienten mit erblich bedingter Blutungsneigung oder Patienten, die eine Vollantikoagulation erhalten, wurden in den klinischen Studien nicht eingeschlossen. Nach Markteinführung wurden nicht schwerwiegende und schwerwiegende Blutungsereignisse, von denen einige tödlich verliefen, berichtet (einschließlich Patienten mit oder ohne Behandlung mit Antikoagulanzien oder anderen Arzneimitteln, die Blutungen hervorrufen könnten). Daher sollten diese Patienten nur dann mit Nintedanib behandelt werden, wenn der voraussichtliche Nutzen das mögliche Risiko überwiegt.
Arterielle thromboembolische Ereignisse
Patienten mit kürzlich aufgetretenem Myokardinfarkt oder Schlaganfall wurden von den klinischen Studien ausgeschlossen.
In den klinischen Studien mit erwachsenen Patienten wurde über arterielle thromboembolische Ereignisse selten berichtet (in INPULSIS 2,5 % unter Nintedanib bzw. 0,7 % unter Placebo; in INBUILD 0,9 % unter Nintedanib bzw. 0,9 % unter Placebo und in SENSCIS 0,7 % unter Nintedanib bzw. 0,7 % unter Placebo). In den INPULSIS-Studien erlitt in der Nintedanib-Gruppe ein höherer Prozentsatz der Patienten (1,6 %) einen Myokardinfarkt als in der Placebogruppe (0,5 %), wohingegen unerwünschte Ereignisse, die auf eine ischämische Herzerkrankung deuten, zwischen der Nintedanib- und der Placebogruppe ausgeglichen waren. In der INBUILD-Studie war die Häufigkeit von Myokardinfarkten gering: 0,9 % unter Nintedanib und 0,9 % unter Placebo. In der SENSCIS-Studie wurde Myokardinfarkt in der Placebogruppe mit geringer Häufigkeit (0,7 %) und in der Nintedanib-Gruppe nicht beobachtet.
Vorsicht ist geboten bei der Behandlung von Patienten mit einem höheren kardiovaskulären Risiko, einschließlich bekannter koronarer Herzkrankheit. Eine Behandlungsunterbrechung sollte bei Patienten in Betracht gezogen werden, die Anzeichen oder Symptome einer akuten myokardialen Ischämie entwickeln.
Aneurysmen und Arteriendissektionen
Die Verwendung von VEGF-Signalweg-Hemmern bei Patienten mit oder ohne Hypertonie kann die Entstehung von Aneurysmen und/oder Arteriendissektionen begünstigen. Vor Beginn der Behandlung mit Nintedanib sollte dieses Risiko bei Patienten mit Risikofaktoren wie Hypertonie oder Aneurysmen in der Vorgeschichte sorgfältig abgewogen werden.
Venöse Thromboembolie
In den klinischen Studien wurde bei den mit Nintedanib behandelten Patienten kein erhöhtes Risiko für venöse Thromboembolien beobachtet. Bedingt durch den Wirkmechanismus von Nintedanib könnten Patienten ein erhöhtes Risiko für thromboembolische Ereignisse haben.
Gastrointestinale Perforationen und ischämische Kolitis
In den klinischen Studien mit erwachsenen Patienten kam es bei bis zu 0,3 % der Patienten in beiden Behandlungsgruppen zu einer Perforation. Bedingt durch den Wirkmechanismus von Nintedanib könnten Patienten ein erhöhtes Risiko für gastrointestinale Perforationen haben. Nach Markteinführung wurden Fälle von gastrointestinalen Perforationen und Fälle von ischämischer Kolitis berichtet, von denen einige tödlich verliefen. Besondere Vorsicht ist bei der Behandlung von Patienten mit vorangegangenen abdominalchirurgischen Eingriffen, früheren Magengeschwüren, Divertikulose oder bei gleichzeitiger Behandlung mit Corticosteroiden oder nichtsteroidalen Antirheumatika (NSAR) geboten. Mit der Einnahme von Nintedanib sollte frühestens 4 Wochen nach einer Bauchoperation begonnen werden. Die Therapie mit Nintedanib sollte bei Patienten, die eine gastrointestinale Perforation oder ischämische Kolitis entwickeln, dauerhaft abgesetzt werden. In Ausnahmefällen kann die Behandlung mit Nintedanib nach vollständigem Abklingen der ischämischen Kolitis sowie sorgfältiger Beurteilung des Zustands des Patienten und anderer Risikofaktoren wiederaufgenommen werden.
Nephrotische Proteinurie und thrombotische Mikroangiopathie
Nach der Markteinführung wurden sehr wenige Fälle von nephrotischer Proteinurie mit oder ohne Beeinträchtigung der Nierenfunktion gemeldet. Die histologischen Befunde stimmten in Einzelfällen mit einer glomerulären Mikroangiopathie mit oder ohne Thrombenbildung überein. Nach Absetzen von Nintedanib waren die Symptome reversibel, wobei in einigen Fällen eine anhaltende Proteinurie beobachtet wurde. Eine Behandlungsunterbrechung sollte bei Patienten in Betracht gezogen werden, die Anzeichen oder Symptome eines nephrotischen Syndroms entwickeln.
Die Anwendung von VEGF-Signalweg-Hemmern wurde mit einer thrombotischen Mikroangiopathie (TMA) assoziiert, einschließlich sehr weniger Fallberichte für Nintedanib. Sollten bei einem Patienten, der Nintedanib erhält, mit einer TMA in Verbindung stehende Laborwerte oder klinische Befunde auftreten, ist die Behandlung mit Nintedanib abzusetzen und eine eingehende Untersuchung auf TMA durchzuführen.
Posteriores reversibles Enzephalopathiesyndrom (PRES)
Nach der Markteinführung wurden einige Fälle von posteriorem reversiblem Enzephalopathiesyndrom (PRES) gemeldet.
PRES ist eine neurologische Erkrankung (bestätigt mittels Magnetresonanztomographie), bei der Kopfschmerzen, Hypertonie, visuelle Störungen, Krämpfe, Lethargie, Verwirrtheit und andere visuelle sowie neurologische Störungen auftreten können und die tödlich verlaufen kann. PRES wurde auch unter anderen VEGF-Inhibitoren berichtet.
Bei Verdacht auf ein PRES muss die Behandlung mit Nintedanib abgesetzt werden. Zur Wiederaufnahme der Nintedanib-Therapie bei Patienten, die zuvor ein PRES hatten, liegen keine Daten vor und die Entscheidung darüber obliegt dem behandelnden Arzt.
Hypertonie
Die Einnahme von Nintedanib kann zur Erhöhung des Blutdrucks führen. Der systemische Blutdruck sollte regelmäßig und wenn klinisch indiziert gemessen werden.
Pulmonale Hypertonie
Die Daten zur Anwendung von Nintedanib bei Patienten mit pulmonaler Hypertonie sind begrenzt.
Patienten mit signifikanter pulmonaler Hypertonie (Herzindex ≤ 2 l/min/m2, parenteral verabreichtes Epoprostenol/Treprostinil oder signifikante Rechtsherzinsuffizienz) waren von der INBUILD- und der SENSCIS-Studie ausgeschlossen.
Nintedanib sollte bei Patienten mit schwerer pulmonaler Hypertonie nicht angewendet werden. Bei Patienten mit leichter bis mittelschwerer pulmonaler Hypertonie wird eine engmaschige Überwachung empfohlen.
Komplikationen bei der Wundheilung
In den klinischen Studien wurde keine erhöhte Häufigkeit von Wundheilungsstörungen beobachtet. Basierend auf dem Wirkmechanismus kann Nintedanib die Wundheilung beeinträchtigen. Es wurden keine speziellen Studien zur Untersuchung der Wirkung von Nintedanib auf die Wundheilung durchgeführt. Die Behandlung mit Nintedanib sollte daher nur eingeleitet oder im Falle einer perioperativen Unterbrechung wiederaufgenommen werden, wenn die Wundheilung klinisch als adäquat beurteilt wird.
Gleichzeitige Gabe mit Pirfenidon
In einer speziellen Pharmakokinetik (PK)-Studie wurde die gleichzeitige Behandlung mit Nintedanib und Pirfenidon bei Patienten mit IPF untersucht. Basierend auf diesen Ergebnissen gibt es keine Hinweise auf eine relevante pharmakokinetische Arzneimittelwechselwirkung zwischen Nintedanib und Pirfenidon, wenn diese in Kombination verabreicht wurden (siehe Abschnitt 5.2). Da die Sicherheitsprofile der beiden Arzneimittel ähnlich sind, ist mit weiteren Nebenwirkungen, einschließlich gastrointestinalen und hepatischen unerwünschten Ereignissen, zu rechnen. Das Nutzen-Risiko-Verhältnis der gleichzeitigen Behandlung mit Pirfenidon wurde nicht ermittelt.
Wirkung auf das QT-Intervall
Im klinischen Studienprogramm wurden unter Nintedanib keine Anzeichen einer QT-Verlängerung beobachtet (Abschnitt 5.1). Da einige andere Tyrosinkinaseinhibitoren bekanntlich eine Wirkung auf das QT-Intervall ausüben, ist bei der Gabe von Nintedanib an Patienten, die eine QTc-Verlängerung entwickeln können, Vorsicht geboten.
Kinder und Jugendliche
Zur Anwendung von Nintedanib bei pädiatrischen Patienten liegen Daten lediglich zu einer kleinen Untergruppe von fibrosierenden interstitiellen Lungenerkrankungen vor (siehe Abschnitt 5.1). Diese Untergruppe deckt im Zusammenhang mit einer progredient fibrosierenden interstitiellen Lungenerkrankung bei pädiatrischen Patienten nicht alle Ätiologien ab.
Bei pädiatrischen Patienten besteht eine größere Unsicherheit bezüglich des Ausmaßes des Behandlungserfolgs als bei Erwachsenen.
Die oben für erwachsene Patienten aufgeführten Vorsichtsmaßnahmen müssen auch bei pädiatrischen Patienten befolgt werden.
Spezielle Empfehlungen zur Dosisreduktion bei Kindern und Jugendlichen, siehe Tabelle 3. Besonderheiten bei Kindern und Jugendlichen sind wie folgt:
Knochenentwicklung und Wachstum
In präklinischen Studien wurden reversible Änderungen an den epiphysären Wachstumsfugen beobachtet (siehe Abschnitt 5.3). In der pädiatrischen klinischen Studie wurden während der Gabe von Nintedanib keine signifikanten Verminderungen der Wachstumsrate beobachtet. Allerdings sind keine Daten zur Langzeitsicherheit bei pädiatrischen Patienten verfügbar.
Das Wachstum muss regelmäßig kontrolliert werden und es wird empfohlen bei Patienten mit offenen Epiphysenfugen jährlich ein bildgebendes Verfahren zur Bewertung der Änderungen an den epiphysären Wachstumsfugens durchzuführen. Eine Behandlungsunterbrechung sollte bei Patienten in Betracht gezogen werden, die Anzeichen von Wachstumsstörungen oder Änderungen an den epiphysären Wachstumsfugen entwickeln.
Störungen bei der Zahnentwicklung
In präklinischen Studien wurden Störungen der Zahnentwicklung beobachtet (siehe Abschnitt 5.3). In der pädiatrischen klinischen Studie hat sich das Risiko von Zahnentwicklungsstörungen nicht bestätigt.
Als Vorsichtsmaßnahme müssen regelmäßig in Abständen von spätestens 6 Monaten Zahnuntersuchungen durchgeführt werden, bis die Zahnentwicklung abgeschlossen ist.
Nicht-kleinzelligen Lungenkarzinom (NSCLC)
Erkrankungen des Gastrointestinaltrakts
Diarrhoe war die am häufigsten berichtete gastrointestinale Nebenwirkung und trat in engem zeitlichen Zusammenhang mit der Anwendung von Docetaxel auf (siehe Abschnitt 4.8). In der klinischen Studie LUME-Lung 1 (siehe Abschnitt 5.1) hatte die Mehrheit der Patienten leichte bis mittelschwere Diarrhoe.
Nach der Markteinführung wurden unter Nintedanib schwerwiegende Fälle von Diarrhoe berichtet, die zu Dehydratation und Elektrolytstörungen führten. Diarrhoe sollte bei den ersten Anzeichen mit ausreichender Flüssigkeitszufuhr und Antidiarrhoika, zum Beispiel Loperamid, behandelt werden und kann eine Unterbrechung, Dosisreduktion oder ein Absetzen der Therapie mit Nintedanib erfordern (siehe Abschnitt 4.2). Übelkeit und Erbrechen, zumeist von leichtem bis mittlerem Schweregrad, waren häufig berichtete gastrointestinale Nebenwirkungen (siehe Abschnitt 4.8). Eine Unterbrechung, Dosisreduktion oder ein Absetzen der Therapie mit Nintedanib (siehe Abschnitt 4.2) kann trotz entsprechender unterstützender Therapiemaßnahmen erforderlich sein. Unterstützende Therapiemaßnahmen gegen Übelkeit und Erbrechen können Arzneimittel mit anti-emetischen Eigenschaften miteinschließen, wie z. B. Glukokortikoide, Antihistaminika oder 5-HT3-Rezeptorantagonisten sowie eine ausreichende Flüssigkeitszufuhr.
Im Falle einer Dehydratation ist die Verabreichung von Elektrolyten und Flüssigkeit erforderlich. Die Elektrolytspiegel sollten überwacht werden, falls relevante unerwünschte gastrointestinale Ereignisse auftreten. Eine Unterbrechung, Dosisreduktion oder ein Absetzen der Therapie mit Nintedanib kann erforderlich sein (siehe Abschnitt 4.2).
Neutropenie und Sepsis
Bei Patienten, die mit der Kombinationstherapie Nintedanib plus Docetaxel behandelt wurden, wurde ein häufigeres Auftreten von Neutropenie eines CTCAE-Grades ≥ 3 beobachtet im Vergleich zu einer Behandlung mit Docetaxel allein.
Folgekomplikationen wie Sepsis oder febrile Neutropenie wurden beobachtet (einschließlich Todesfälle).
Das Blutbild sollte während der Therapie, insbesondere während der Kombinationstherapie mit Docetaxel, überwacht werden. Häufige Kontrollen des großen Blutbildes sollten bei Patienten, die eine Behandlung mit Nintedanib in Kombination mit Docetaxel erhalten, zu Beginn jedes Behandlungszyklus und um den Nadir sowie, wenn klinisch indiziert, nach der Anwendung des letzten Kombinationszyklus durchgeführt werden.
Leberfunktion
Aufgrund erhöhter Exposition kann das Risiko für unerwünschte Ereignisse bei Patienten mit leichter Leberfunktionsstörung (Child Pugh A; siehe Abschnitte 4.2 und 5.2) erhöht sein. Begrenzte Sicherheitsdaten liegen zu 9 Patienten mit Leberzellkarzinom und als Child Pugh B klassifizierter mittelschwerer Leberfunktionsstörung vor. Zwar wurden für diese Patienten keine unerwarteten Sicherheitsergebnisse berichtet, aber die Daten reichen nicht aus, um eine Empfehlung für die Behandlung von Patienten mit mittelschwerer Leberfunktionsstörung zu stützen. Die Wirksamkeit von Nintedanib wurde bei Patienten mit mittelschwerer Leberfunktionsstörung (Child Pugh B) nicht untersucht. Die Sicherheit, Wirksamkeit und Pharmakokinetik von Nintedanib wurden bei Patienten mit schwerer Leberfunktionsstörung (Child Pugh C) nicht untersucht. Die Behandlung mit Nintedanib wird bei Patienten mit mittelschwerer oder schwerer Leberfunktionsstörung nicht empfohlen (siehe Abschnitt 4.2).
Bei der Behandlung mit Nintedanib wurden Fälle arzneimittelbedingter Leberschäden beobachtet, darunter Fälle schwerer Leberschäden mit tödlichem Verlauf. Erhöhungen der Leberenzyme (ALT, AST, AP, Gamma-Glutamyltransferase [GGT]) und des Bilirubins waren in den meisten Fällen nach Dosisreduktion oder Unterbrechung der Therapie reversibel.
Vor Beginn einer Kombinationstherapie mit Nintedanib plus Docetaxel sollten Transaminasen, AP und Bilirubin untersucht werden. Die Werte sollten, wenn klinisch indiziert oder periodisch während der Behandlung, überwacht werden, d. h. in der Kombinationsphase mit Docetaxel zu Beginn jedes Behandlungszyklus und monatlich, falls Nintedanib nach Absetzen von Docetaxel als Monotherapie fortgesetzt wird.
Wenn relevante Leberenzymerhöhungen gemessen werden, kann eine Unterbrechung, Dosisreduktion oder ein Absetzen der Therapie mit Nintedanib erforderlich sein (siehe Abschnitt 4.2). Andere Ursachen der Leberenzymerhöhungen sollten untersucht und entsprechende Maßnahmen nach Bedarf getroffen werden. Im Falle bestimmter Veränderungen der Leberwerte (AST/ALT > 3 x ULN; Gesamtbilirubin ≥ 2 x ULN und AP < 2 x ULN) sollte die Behandlung mit Nintedanib unterbrochen werden. Sofern keine andere Ursache ermittelt wird, sollte Nintedanib dauerhaft abgesetzt werden (siehe Abschnitt 4.2).
Patienten mit geringem Körpergewicht (< 65 kg), Patienten asiatischer Herkunft und Frauen haben ein höheres Risiko für eine Erhöhung der Leberenzyme. Die Plasmaspiegel von Nintedanib stiegen linear mit dem Patientenalter an, was ebenfalls zu einem höheren Risiko der Entwicklung von Leberenzymerhöhungen führen kann (siehe Abschnitt 5.2). Bei Patienten mit diesen Risikofaktoren wird eine engmaschige Überwachung empfohlen.
Nierenfunktion
Bei der Anwendung von Nintedanib wurde über Fälle von Nierenfunktionsstörungen bzw. Nierenversagen berichtet, von denen einige tödlich verliefen (siehe Abschnitt 4.8).
Während der Therapie mit Nintedanib sollten die Patienten überwacht werden, insbesondere solche Patienten, die Risikofaktoren für eine Nierenfunktionsstörung bzw. ein Nierenversagen aufweisen. Bei einer Nierenfunktionsstörung bzw. einem Nierenversagen ist eine Anpassung der Therapie in Erwägung zu ziehen (siehe Abschnitt 4.2, „Dosisanpassungen“).
Blutungen
Eine VEGFR-Inhibition ist möglicherweise mit einem erhöhten Blutungsrisiko verbunden. In der klinischen Studie LUME-Lung 1 (siehe Abschnitt 5.1) mit Nintedanib war die Blutungshäufigkeit in beiden Behandlungsarmen vergleichbar (siehe Abschnitt 4.8). Leichte bis mittelschwere Epistaxis stellte das häufigste Blutungsereignis dar. Die Mehrheit der tödlichen Blutungen war tumorbedingt. Es gab keine Ungleichgewichte von Atemwegs- oder tödlichen Blutungen und es wurden keine Hirnblutungen berichtet.
Patienten mit kurz zuvor aufgetretener Lungenblutung (> 2,5 ml rotes Blut) sowie Patienten mit zentral gelegenen Tumoren mit radiographischem Nachweis einer lokalen Invasion der großen Blutgefäße oder dem radiographischen Nachweis von Tumorkavitation oder -nekrose wurden aus klinischen Studien ausgeschlossen. Daher wird eine Behandlung mit Nintedanib bei diesen Patienten nicht empfohlen.
Nach der Markteinführung wurden nicht schwerwiegende und schwerwiegende Blutungsereignisse berichtet, von denen einige tödlich verliefen, darunter Patienten mit oder ohne Behandlung mit Antikoagulantien oder anderen Arzneimitteln, die Blutungen hervorrufen könnten (zu Daten aus klinischen Studien siehe auch den folgenden Abschnitt „Therapeutische Antikoagulation“). Im Falle von Blutungen ist anhand der klinischen Beurteilung eine Dosisanpassung, Unterbrechung oder ein Absetzen zu erwägen (siehe Abschnitt 4.2). Die nach der Markteinführung berichteten Blutungsereignisse betreffen, aber waren nicht begrenzt auf, den Gastrointestinaltrakt, die Atemwege und das zentrale Nervensystem, wobei Blutungen in den Atemwegen am häufigsten waren.
Therapeutische Antikoagulation
Es liegen keine Daten aus klinischen Studien für Patienten mit einer erblich bedingten Blutungsneigung vor oder für Patienten, die vor dem Behandlungsbeginn mit Nintedanib Vollantikoagulation erhielten (zu Erfahrungen nach der Markteinführung siehe obigen Abschnitt „Blutungen“). Bei Patienten unter Dauertherapie mit niedrig dosierten niedermolekularen Heparinen oder Acetylsalicylsäure wurde keine erhöhte Blutungshäufigkeit beobachtet. Patienten, die während der Behandlung thromboembolische Ereignisse entwickelten und eine gerinnungshemmende Behandlung benötigten, durften die Behandlung mit Nintedanib fortsetzen und zeigten keine erhöhte Blutungshäufigkeit. Patienten, die begleitend Antikoagulanzien, wie Warfarin oder Phenprocoumon, einnehmen, sollten regelmäßig auf Veränderungen der Prothrombinzeit, der International Normalised Ratio (INR) und auf das Auftreten von Blutungen überwacht werden.
Hirnmetastasen
Stabile Hirnmetastasen
Es wurde keine erhöhte Häufigkeit von Hirnblutungen bei Patienten mit ausreichend vorbehandelten Hirnmetastasen beobachtet, die für ≥ 4 Wochen vor Beginn der Behandlung mit Nintedanib stabil waren. Allerdings sollten solche Patienten engmaschig auf Anzeichen und Symptome einer Hirnblutung überwacht werden.
Aktive Hirnmetastasen
Patienten mit aktiven Hirnmetastasen wurden aus klinischen Studien ausgeschlossen; für diese Patienten wird eine Behandlung mit Nintedanib nicht empfohlen.
Venöse Thromboembolie
Mit Nintedanib behandelte Patienten haben ein erhöhtes Risiko für venöse Thromboembolien einschließlich Lungenembolie und tiefer Venenthrombose. Die Patienten sollten engmaschig auf thromboembolische Ereignisse überwacht werden. Vorsicht ist besonders bei Patienten mit zusätzlichen Risikofaktoren für thromboembolische Ereignisse geboten. Nintedanib sollte bei Patienten mit lebensbedrohlichen venösen thromboembolischen Reaktionen abgesetzt werden.
Arterielle thromboembolische Ereignisse
Die Häufigkeit arterieller thromboembolischer Ereignisse war in der Phase-3-Studie 1199.13 (LUME-Lung 1) in beiden Behandlungsarmen vergleichbar. Patienten mit kürzlich aufgetretenem Myokardinfarkt oder Schlaganfall wurden von dieser Studie ausgeschlossen. Jedoch wurde eine erhöhte Häufigkeit von arteriellen thromboembolischen Ereignissen bei Patienten mit idiopathischer Lungenfibrose (IPF) beobachtet, die mit einer Nintedanib-Monotherapie behandelt wurden. Vorsicht ist geboten bei der Behandlung von Patienten mit einem höheren kardiovaskulären Risiko, einschließlich bekannter koronarer Herzkrankheit. Eine Behandlungsunterbrechung sollte bei Patienten in Betracht gezogen werden, die Anzeichen oder Symptome einer akuten myokardialen Ischämie entwickeln.
Aneurysmen und Arteriendissektionen
Die Verwendung von VEGF-Signalweg-Hemmern bei Patienten mit oder ohne Hypertonie kann die Entstehung von Aneurysmen und/oder Arteriendissektionen begünstigen. Vor Beginn der Behandlung mit Nintedanib sollte dieses Risiko bei Patienten mit Risikofaktoren wie Hypertonie oder Aneurysmen in der Vorgeschichte sorgfältig abgewogen werden.
Gastrointestinale Perforationen und ischämische Kolitis
Die Häufigkeit einer gastrointestinalen Perforation war in beiden Behandlungsarmen der klinischen Studie vergleichbar. Jedoch können, basierend auf dem Wirkmechanismus, mit Nintedanib behandelte Patienten ein erhöhtes Risiko für gastrointestinale Perforationen haben. Nach der Markteinführung wurden unter Nintedanib Fälle von gastrointestinalen Perforationen und ischämischer Kolitis gemeldet, von denen einige tödlich verliefen. Besondere Vorsicht ist bei der Behandlung von Patienten mit vorangegangenen Bauchoperationen oder einer kürzlich eingetretenen Perforation eines Hohlorgans geboten. Mit der Einnahme von Nintedanib sollte daher frühestens 4 Wochen nach einer großen Operation begonnen werden. Die Therapie mit Nintedanib sollte bei Patienten, die eine gastrointestinale Perforation entwickeln, dauerhaft abgesetzt werden. Bei Patienten, die eine ischämische Kolitis entwickeln, sollte Nintedanib abgesetzt werden. In Ausnahmefällen kann die Behandlung mit Nintedanib nach vollständigem Abklingen der ischämischen Kolitis und sorgfältiger Beurteilung des Zustands des Patienten und anderer Risikofaktoren wieder aufgenommen werden.
Nephrotische Proteinurie
Nach der Markteinführung wurden sehr wenige Fälle von nephrotischer Proteinurie gemeldet. Die histologischen Befunde der Einzelfälle stimmten mit einer glomerulären Mikroangiopathie mit oder ohne Nierenthrombose überein. Nach Absetzen von Nintedanib waren die Symptome reversibel. Eine Behandlungsunterbrechung sollte bei Patienten in Betracht gezogen werden, die Anzeichen oder Symptome eines nephrotischen Syndroms entwickeln.
Posteriores reversibles Enzephalopathiesyndrom (PRES)
Nach der Markteinführung wurden einige Fälle von posteriorem reversiblem Enzephalopathiesyndrom (PRES) gemeldet.
PRES ist eine neurologische Erkrankung (bestätigt mittels Magnetresonanztomographie), bei der Kopfschmerzen, Hypertonie, visuelle Störungen, Krämpfe, Lethargie, Verwirrtheit und andere visuelle sowie neurologische Störungen auftreten können und die tödlich verlaufen kann. PRES wurde auch unter anderen VEGF-Inhibitoren berichtet.
Bei Verdacht auf ein PRES muss die Behandlung mit Nintedanib abgesetzt werden. Zur Wiederaufnahme der Nintedanib-Therapie bei Patienten, die zuvor ein PRES hatten, liegen keine Daten vor und die Entscheidung darüber obliegt dem behandelnden Arzt.
Komplikationen bei der Wundheilung
Basierend auf dem Wirkmechanismus kann Nintedanib die Wundheilung beeinträchtigen. In der LUME-Lung-1-Studie wurde keine erhöhte Häufigkeit von Wundheilungsstörungen beobachtet. Es wurden keine speziellen Studien zur Untersuchung der Wirkung von Nintedanib auf die Wundheilung durchgeführt. Die Behandlung mit Nintedanib sollte daher nur eingeleitet oder im Falle einer perioperativen Unterbrechung wieder aufgenommen werden, wenn die Wundheilung klinisch als adäquat beurteilt wird.
Auswirkung auf das QT-Intervall
Im klinischen Studienprogramm wurde unter Nintedanib keine QT-Verlängerung beobachtet (siehe Abschnitt 5.1).
Da mehrere andere Tyrosinkinaseinhibitoren bekanntermaßen Auswirkungen auf das QT-Intervall haben, ist bei der Gabe von Nintedanib an Patienten, bei denen eine QTc-Verlängerung auftreten könnte, Vorsicht geboten.
Besondere Patientengruppen
In der Studie 1199.13 (LUME-Lung 1) war die Häufigkeit von schwerwiegenden unerwünschten Ereignissen bei mit Nintedanib plus Docetaxel behandelten Patienten mit einem Körpergewicht von weniger als 50 kg im Vergleich zu Patienten mit einem Gewicht von ≥ 50 kg erhöht. Die Zahl der Patienten mit einem Körpergewicht von weniger als 50 kg war jedoch gering. Bei Patienten mit einem Gewicht < 50 kg wird daher eine engmaschige Überwachung empfohlen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
P-Glykoprotein (P-gp)
Nintedanib ist ein P-gp-Substrat (siehe Abschnitt 5.2). Die gleichzeitige Gabe des starken P-gp-Inhibitors Ketoconazol erhöhte die Plasmaspiegel von Nintedanib in einer speziellen Arzneimittelwechselwirkungsstudie auf das 1,61-Fache bezogen auf die AUC und auf das 1,83-Fache bezogen auf Cmax. In einer Arzneimittelwechselwirkungsstudie mit dem starken P-gp-Induktor Rifampicin sanken die Plasmaspiegel von Nintedanib auf 50,3 % bezogen auf die AUC und auf 60,3 % bezogen auf Cmax bei gleichzeitiger Gabe mit Rifampicin im Vergleich zur alleinigen Gabe von Nintedanib. Bei gleichzeitiger Anwendung mit Nintedanib können starke P-gp-Inhibitoren (z. B. Ketoconazol, Erythromycin oder Ciclosporin) die Plasmaspiegel von Nintedanib erhöhen. In solchen Fällen sollten die Patienten engmaschig auf die Verträglichkeit von Nintedanib überwacht werden. Bei Nebenwirkungen kann eine Unterbrechung, Dosisreduktion oder ein Absetzen der Therapie mit Nintedanib erforderlich sein (siehe Abschnitt 4.2).
Starke P-gp-Induktoren (z. B. Rifampicin, Carbamazepin, Phenytoin oder Johanniskraut) können die Plasmaspiegel von Nintedanib verringern. Die Wahl einer anderen Begleitmedikation, die kein oder ein minimales P-gp-Induktionspotenzial besitzt, sollte in Betracht gezogen werden.
Cytochrom (CYP)-Enzyme
Die Biotransformation von Nintedanib erfolgt nur in geringem Umfang über CYP-Stoffwechselwege. Nintedanib und dessen Metaboliten, der freie Säureanteil BIBF 1202 und dessen Glucuronid, zeigten in präklinischen Studien keine Inhibition oder Induktion von CYP-Enzymen (siehe Abschnitt 5.2). Die Wahrscheinlichkeit von Arzneimittelwechselwirkungen mit Nintedanib basierend auf dem CYP-Metabolismus wird daher als gering eingestuft.
Gleichzeitige Gabe mit anderen Arzneimitteln
Die gleichzeitige Gabe von Nintedanib und oralen hormonellen Kontrazeptiva hatte keinen nennenswerten Einfluss auf die Pharmakokinetik der oralen hormonellen Kontrazeptiva (siehe Abschnitt 5.2).
Die gleichzeitige Gabe von Nintedanib und Bosentan hatte keinen Einfluss auf die Pharmakokinetik von Nintedanib (siehe Abschnitt 5.2).
Die gleichzeitige Gabe von Nintedanib mit Docetaxel (75 mg/m²) veränderte die Pharmakokinetik der beiden Arzneimittel in keinem relevanten Ausmaß.
Kinder und Jugendliche
Studien zur Erfassung von Wechselwirkungen wurden nur bei Erwachsenen durchgeführt.
4.6 Fertilität, Schwangerschaft und Stillzeit
Frauen im gebärfähigen Alter/Kontrazeption
Nintedanib kann beim Menschen fetale Schäden verursachen (siehe Abschnitt 5.3). Frauen im gebärfähigen Alter sollten darauf hingewiesen werden, während der Behandlung mit Nintedanib eine Schwangerschaft zu vermeiden und zu Beginn, während der Behandlung und bis mindestens 3 Monate nach der letzten Dosis von Nintedanib sehr zuverlässige Verhütungsmethoden anzuwenden. Nintedanib hat keinen nennenswerten Einfluss auf die Plasmaspiegel von Ethinylestradiol und Levonorgestrel (siehe Abschnitt 5.2). Die Wirksamkeit oraler hormoneller Kontrazeptiva kann bei Erbrechen und/oder Diarrhoe sowie anderen Beschwerden mit beeinträchtigter Resorption vermindert sein. Frauen, die orale hormonelle Kontrazeptiva einnehmen und bei denen solche Beschwerden auftreten, sollte geraten werden, eine andere sehr zuverlässige Verhütungsmethode anzuwenden.
Schwangerschaft
Patientinnen mit IPF, ILD, SSc-ILD
Bisher liegen keine Erfahrungen mit der Anwendung von Nintedanib bei Schwangeren vor. Präklinische tierexperimentelle Studien haben jedoch für diesen Wirkstoff eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Da Nintedanib auch beim Menschen fetale Schäden verursachen kann, darf es während der Schwangerschaft nicht angewendet werden (siehe Abschnitt 4.3). Vor der Behandlung mit Nintedanib muss ein Schwangerschaftstest durchgeführt werden, der während der Behandlung gegebenenfalls wiederholt wird.
Patientinnen sollten angewiesen werden, ihren Arzt oder Apotheker zu informieren, falls sie während der Therapie mit Nintedanib schwanger werden.
Wenn die Patientin während der Behandlung mit Nintedanib schwanger wird, ist die Behandlung abzubrechen und die Patientin sollte über die potenzielle Gefahr für den Fetus aufgeklärt werden.
Patientinnen mit NSCLC
Bisher liegen keine Erfahrungen zur Anwendung von Nintedanib bei Schwangeren vor. Präklinische tierexperimentelle Studien haben jedoch für diesen Wirkstoff eine Reproduktionstoxizität gezeigt (siehe Abschnitt 5.3). Da Nintedanib auch beim Menschen fetale Schäden verursachen kann, darf Nintedanib während der Schwangerschaft nicht angewendet werden, es sei denn, dass eine Behandlung mit Nintedanib aufgrund des klinischen Zustandes der Frau erforderlich ist. Ein Schwangerschaftstest sollte zumindest vor der Behandlung mit Nintedanib durchgeführt werden.
Patientinnen sollten angewiesen werden, ihren Arzt oder Apotheker zu informieren, falls sie während der Therapie mit Nintedanib schwanger werden.
Wenn die Patientin während der Behandlung mit Nintedanib schwanger wird, sollte sie über die potenzielle Gefahr für den Fötus aufgeklärt werden. Der Abbruch der Behandlung mit Nintedanib sollte in Betracht gezogen werden.
Stillzeit
Es gibt keine Informationen darüber, ob Nintedanib und seine Metaboliten in die Muttermilch übergehen.
Präklinische Studien haben gezeigt, dass kleine Mengen von Nintedanib und seiner Metaboliten (≤ 0,5 % der verabreichten Dosis) in die Milch von säugenden Ratten übergingen. Ein Risiko für Neugeborene/Säuglinge kann nicht ausgeschlossen werden. Das Stillen soll während der Behandlung mit Nintedanib unterbrochen werden.
Fertilität
Präklinische Untersuchungen ergaben keine Hinweise auf eine Beeinträchtigung der männlichen Fertilität (siehe Abschnitt 5.3). Studien zur subchronischen und chronischen Toxizität bei Ratten ergaben keine Hinweise auf eine Beeinträchtigung der weiblichen Fertilität bei einer systemischen Exposition, die mit der Exposition der maximal empfohlenen Humandosis (maximum recommended human dose, MRHD) von 150 mg zweimal täglich vergleichbar war (siehe Abschnitt 5.3). Es liegen keine Daten vom Menschen über mögliche Auswirkungen von Nintedanib auf die weibliche Fertilität vor.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Nintedanib hat geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen. Patienten sollten darauf hingewiesen werden, während der Behandlung mit Nintedanib beim Führen eines Fahrzeugs oder Bedienen von Maschinen vorsichtig zu sein.
4.8 Nebenwirkungen
Idiopathische Lungenfibrose (IPF), andere chronisch fibrosierende interstitielle Lungenerkrankungen (ILDs) mit progredientem Phänotyp und interstitielle Lungenerkrankung bei systemischer Sklerose (SSc-ILD)
Zusammenfassung des Sicherheitsprofils
In klinischen Studien und laut Daten, die nach Markteinführung erhoben wurden, waren die häufigsten im Zusammenhang mit der Anwendung von Nintedanib berichteten Nebenwirkungen unter anderem Diarrhoe, Übelkeit und Erbrechen, Abdominalschmerz, Appetitverlust, Gewichtsverlust und erhöhte Leberenzyme.
Für die Behandlung ausgewählter Nebenwirkungen, siehe Abschnitt 4.4.
Tabellarische Zusammenfassung der Nebenwirkungen
Tabelle 4 ist eine Zusammenfassung der Nebenwirkungen nach MedDRA-Systemorganklassen (SOC) und ihrer Häufigkeit gemäß folgender Kategorien: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 4: Zusammenfassung der Nebenwirkungen nach Häufigkeitskategorie
| Häufigkeit | ||||
Systemorganklasse Bevorzugter Begriff | Idiopathische Lungenfibrose | Andere chronische progredient fibrosierende ILDs | Interstitielle Lungenerkrankung bei systemischer Sklerose | |
| Erkrankungen des Blutes und des Lymphsystems | ||||
| Thrombozytopenie | Gelegentlich | Gelegentlich | Gelegentlich | |
| Stoffwechsel- und Ernährungsstörungen | ||||
| Gewichtsabnahme | Häufig | Häufig | Häufig | |
| Appetit vermindert | Häufig | Sehr häufig | Häufig | |
| Häufigkeit | ||||
Systemorganklasse Bevorzugter Begriff | Idiopathische Lungenfibrose | Andere chronische progredient fibrosierende ILDs | Interstitielle Lungenerkrankung bei systemischer Sklerose | |
| Dehydratation | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Herzerkrankungen | ||||
| Myokardinfarkt | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Gefäßerkrankungen | ||||
| Blutung (siehe Abschnitt 4.4) | Häufig | Häufig | Häufig | |
| Hypertonie | Gelegentlich | Häufig | Häufig | |
| Aneurysmen und Arteriendissektionen | Nicht bekannt | Nicht bekannt | Nicht bekannt | |
| Erkrankungen des Gastrointestinaltrakts | ||||
| Diarrhoe | Sehr häufig | Sehr häufig | Sehr häufig | |
| Übelkeit | Sehr häufig | Sehr häufig | Sehr häufig | |
| Abdominalschmerz | Sehr häufig | Sehr häufig | Sehr häufig | |
| Erbrechen | Häufig | Sehr häufig | Sehr häufig | |
| Pankreatitis | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Kolitis | Gelegentlich | Gelegentlich | Gelegentlich | |
| Leber- und Gallenerkrankungen | ||||
| Arzneimittelbedingter Leberschaden | Gelegentlich | Häufig | Gelegentlich | |
| Leberenzym erhöht | Sehr häufig | Sehr häufig | Sehr häufig | |
| Alanin-Aminotransferase (ALT) erhöht | Häufig | Sehr häufig | Häufig | |
| Aspartat-Aminotransferase (AST) erhöht | Häufig | Häufig | Häufig | |
| Gamma-Glutamyltransferase (GGT) erhöht | Häufig | Häufig | Häufig | |
| Hyperbilirubinämie | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Alkalische Phosphatase (AP) im Blut erhöht | Gelegentlich | Häufig | Häufig | |
| Erkrankungen der Haut und des Unterhautgewebes | ||||
| Ausschlag | Häufig | Häufig | Gelegentlich | |
| Pruritus | Gelegentlich | Gelegentlich | Gelegentlich | |
| Alopezie | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Erkrankungen der Nieren und Harnwege | ||||
| Nierenversagen (siehe Abschnitt 4.4) | Nicht bekannt | Nicht bekannt | Gelegentlich | |
| Proteinurie | Gelegentlich | Gelegentlich | Nicht bekannt | |
| Erkrankungen des Nervensystems | ||||
| Kopfschmerzen | Häufig | Häufig | Häufig | |
| Häufigkeit | ||||
Systemorganklasse Bevorzugter Begriff | Idiopathische Lungenfibrose | Andere chronische progredient fibrosierende ILDs | Interstitielle Lungenerkrankung bei systemischer Sklerose | |
| Posteriores reversibles Enzephalopathie-syndrom | Nicht bekannt | Nicht bekannt | Nicht bekannt | |
Beschreibung ausgewählter Nebenwirkungen
Diarrhoe
In klinischen Studien (siehe Abschnitt 5.1) war Diarrhoe das am häufigsten berichtete gastrointestinale Ereignis. Bei den meisten Patienten war das Ereignis von leichter bis mittelschwerer Intensität. Mehr als zwei Drittel der Patienten, die Diarrhoe hatten, berichteten, dass diese bereits während der ersten drei Behandlungsmonate erstmals aufgetreten war. Bei den meisten Patienten wurde sie mit Antidiarrhoika, Dosisreduktion oder Behandlungsunterbrechung behandelt (siehe Abschnitt 4.4). Tabelle 5 enthält eine Übersicht über die berichteten Ereignisse von Diarrhoe in den klinischen Studien:
Tabelle 5: Diarrhoe in den klinischen Studien über 52 Wochen
| INPULSIS | INBUILD | SENSCIS | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib | Placebo | Nintedanib | Placebo | Nintedanib | |||||||||||
| Diarrhoe | 18,4 % | 62,4 % | 23,9 % | 66,9 % | 31,6 % | 75,7 % | ||||||||||
| Schwere Diarrhoe | 0,5 % | 3,3 % | 0,9 % | 2,4 % | 1,0 % | 4,2 % | ||||||||||
| Diarrhoe mit nachfolgender Dosisreduktion von Nintedanib | 0 % | 10,7 % | 0,9 % | 16,0 % | 1,0 % | 22,2 % | ||||||||||
| Diarrhoe mit nachfolgendem Absetzen von Nintedanib | 0,2 % | 4,4 % | 0,3 % | 5,7 % | 0,3 % | 6,9 % | ||||||||||
Leberenzym erhöht
In den INPULSIS-Studien wurden Leberenzymerhöhungen (siehe Abschnitt 4.4) bei 13,6 % der mit Nintedanib und 2,6 % der mit Placebo behandelten Patienten berichtet. In der INBUILD-Studie wurden Leberenzymerhöhungen bei 22,6 % der mit Nintedanib und 5,7 % der mit Placebo behandelten Patienten berichtet. In der SENSCIS-Studie wurden Leberenzymerhöhungen bei 13,2 % der mit Nintedanib und 3,1 % der mit Placebo behandelten Patienten berichtet. Erhöhungen der Leberenzyme waren reversibel und nicht mit einer klinisch manifesten Lebererkrankung assoziiert.
Weitere Informationen zu besonderen Patientengruppen, empfohlenen Maßnahmen und Dosisanpassungen bei Diarrhoe und Erhöhung der Leberenzyme finden Sie zusätzlich in Abschnitt 4.4 bzw. 4.2.
Blutungen
In klinischen Studien war der Prozentsatz der Patienten, bei denen es zu Blutungen kam, bei mit Nintedanib behandelten Patienten geringfügig höher oder zwischen den Behandlungsgruppen vergleichbar (in INPULSIS 10,3 % unter Nintedanib bzw. 7,8 % unter Placebo; in INBUILD 11,1 % unter Nintedanib bzw. 12,7 % unter Placebo; in SENSCIS 11,1 % unter Nintedanib bzw. 8,3 % unter Placebo). Nicht schwerwiegende Epistaxis stellte das am häufigsten berichtete Blutungsereignis dar. Schwerwiegende Blutungsereignisse traten in beiden Behandlungsgruppen mit geringer Häufigkeit auf (in INPULSIS 1,3 % unter Nintedanib bzw. 1,4 % unter Placebo; in INBUILD 0,9 % unter Nintedanib bzw. 1,5 % unter Placebo; in SENSCIS 1,4 % unter Nintedanib bzw. 0,7 % unter Placebo).
Nach der Markteinführung berichtete Blutungsereignisse umfassen u. a. das gastrointestinale, respiratorische und zentralnervöse Organsystem, wobei gastrointestinale Blutungen am häufigsten sind (siehe Abschnitt 4.4).
Proteinurie
In klinischen Studien war der Prozentsatz der Patienten, bei denen es zu Proteinurie kam, niedrig und zwischen den Behandlungsgruppen vergleichbar (in INPULSIS 0,8 % unter Nintedanib bzw. 0,5 % unter Placebo; in INBUILD 1,5 % unter Nintedanib bzw. 1,8 % unter Placebo; in SENSCIS 1,0 % unter Nintedanib bzw. 0,0 % unter Placebo). Aus klinischen Studien liegen keine Berichte über das Auftreten eines nephrotischen Syndroms vor. Nach der Markteinführung wurden sehr wenige Fälle von nephrotischer Proteinurie mit oder ohne Beeinträchtigung der Nierenfunktion gemeldet. Die histologischen Befunde stimmten in Einzelfällen mit einer glomerulären Mikroangiopathie mit oder ohne Thrombenbildung überein. Nach Absetzen von Nintedanib waren die Symptome reversibel, wobei in einigen Fällen eine anhaltende Proteinurie beobachtet wurde. Eine Behandlungsunterbrechung sollte bei Patienten in Betracht gezogen werden, die Anzeichen oder Symptome eines nephrotischen Syndroms entwickeln (siehe Abschnitt 4.4).
Kinder und Jugendliche
Es gibt nur begrenzt Sicherheitsdaten für Nintedanib bei Kindern und Jugendlichen.
In einer randomisierten, doppelblinden, placebokontrollierten Studie über 24 Wochen, an die eine unverblindete Behandlung unterschiedlicher Dauer mit Nintedanib anschloss, wurden insgesamt 39 Patienten im Alter von 6 bis 17 Jahren behandelt (siehe Abschnitt 5.1). Übereinstimmend mit dem bekannten Sicherheitsprofil von erwachsenen Patienten mit IPF, anderen chronischen fibrosierenden ILDs mit progressivem Phänotyp und SSc-ILD waren die häufigsten berichteten Nebenwirkungen unter Nintedanib während der placebokontrollierten Phase Diarrhoe (38,5 %), Erbrechen (26,9 %), Übelkeit (19,2 %), Abdominalschmerz (19,2 %) und Kopfschmerzen (11,5 %).
Unter Nintedanib berichtete Leber- und Gallenerkrankungen während der placebokontrollierten Phase waren Leberschaden (3,8 %) und erhöhter Leberfunktionstest (3,8 %). Aufgrund der begrenzten Daten ist nicht sicher, ob das Risiko für arzneimittelbedingte Leberschäden bei Kindern ähnlich ist wie bei Erwachsenen (siehe Abschnitt 4.4).
Aufgrund präklinischer Befunde wurden in der pädiatrischen klinischen Studie die Knochen, das Wachstum und die Zahnentwicklung hinsichtlich potenzieller Gefährdung überwacht (siehe Abschnitte 4.2, 4.4 und 5.3).
Der Anteil der Patienten mit behandlungsbedingten pathologischen Befunden in der epiphysären Wachstumsfuge, der in Woche 24 in allen Behandlungsgruppen vergleichbar war (7,7 % in beiden Behandlungsgruppen). Bis Woche 52 betrug der Anteil der Patienten mit pathologischen Befunden unter Nintedanib/Nintedanib: 11,5 % und unter Placebo/Nintedanib: 15,4 %.
Der Anteil der Patienten mit behandlungsbedingten pathologischen Befunden bei Zahn- oder bildgebenden Untersuchungen, der bis Woche 24 in der Nintedanib-Gruppe bei 46,2 % und in der Placebogruppe bei 38,5 % lag. Bis Woche 52 betrug der Anteil der Patienten mit pathologischen Befunden unter Nintedanib/Nintedanib: 50,0 % und unter Placebo/Nintedanib: 46,2 %.
Es sind keine Daten zur Langzeitsicherheit bei pädiatrischen Patienten verfügbar. Es bestehen Unklarheiten bezüglich der potenziellen Auswirkungen auf das Wachstum, die Zahnentwicklung, die Pubertät und das Risiko für Leberschäden.
Nicht-kleinzelligen Lungenkarzinom (NSCLC)
Zusammenfassung des Sicherheitsprofils
Die Daten zur Sicherheit in den nachfolgenden Abschnitten basieren auf der weltweit durchgeführten, doppelblinden, randomisierten, zulassungsrelevanten Phase-3-Studie 1199.13 (LUME-Lung 1), die den Vergleich der Behandlung mit Nintedanib plus Docetaxel gegenüber Placebo plus Docetaxel bei Patienten mit lokal fortgeschrittenem oder metastasiertem oder rezidiviertem NSCLC nach Erstlinienchemotherapie untersuchte, sowie auf Daten, die nach Markteinführung berichtet wurden. Die am häufigsten berichteten Nebenwirkungen, die spezifisch mit Nintedanib auftraten, waren Diarrhoe, erhöhte Leberenzymwerte (ALT und AST) und Erbrechen. Tabelle 6 zeigt eine Zusammenfassung der Nebenwirkungen nach Systemorganklassen. Für die Behandlung ausgewählter Nebenwirkungen siehe Abschnitt 4.4. Angaben zu ausgewählten in der LUME-Lung-1-Studie beobachteten Nebenwirkungen sind nachfolgend beschrieben.
Tabellarische Zusammenfassung der Nebenwirkungen
Tabelle 6 fasst die Häufigkeiten von Nebenwirkungen zusammen, die in der Zulassungsstudie LUME-Lung 1 für Patienten mit NSCLC der Histologie Adenokarzinom (n = 320) oder nach Markteinführung berichtet wurden. Bei den Häufigkeitsangaben zu Nebenwirkungen werden folgende Kategorien zugrunde gelegt: sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), sehr selten (< 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar). Innerhalb jeder Häufigkeitsgruppe werden die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Tabelle 6: Zusammenfassung der Nebenwirkungen nach Häufigkeitskategorie
| Systemorgan-klasse | Sehr häufig (≥ 1/10) | Häufig (≥ 1/100, < 1/10) | Gelegentlich (≥ 1/1 000, < 1/100) | Nicht bekannt |
|---|---|---|---|---|
| Infektionen und parasitäre Erkrankungen | Febrile Neutropenie, Abszesse, Sepsis | |||
| Erkrankungen des Blutes und des Lymphsystems | Neutropenie (einschließlich febriler Neutropenie) | Thrombozytope-nie | ||
| Stoffwechsel- und Ernährungs-störungen | Appetit vermindert, Elektrolytun-gleichgewicht | Dehydratation, Gewichtsabnah-me | ||
| Erkrankungen des Nervensystems | Periphere Neuropathie | Kopfschmerzen1) | Posteriores reversibles Enzephalopathie-syndrom | |
| Herzerkrankun-gen | Myokardinfarkt (siehe Abschnitt 4.4) | |||
| Gefäßerkrankun-gen | Blutung1) (siehe Abschnitt 4.4) | Venöse Throm-boembolie3), Hypertonie | Aneurysmen und Arteriendissek-tionen | |
| Erkrankungen des Gastrointestinal-trakts | Diarrhoe, Erbrechen, Übelkeit, Abdominal-schmerz | Perforation1) Pankreatitis2) | Kolitis | |
| Systemorgan-klasse | Sehr häufig (≥ 1/10) | Häufig (≥ 1/100, < 1/10) | Gelegentlich (≥ 1/1 000, < 1/100) | Nicht bekannt |
| Leber- und Gallenerkrankun gen | Alaninamino-transferase (ALT) erhöht, Aspartatamino-transferase (AST) erhöht, alkalische Phosphatase (AP) im Blut erhöht | Hyperbilirubinä-mie, Gamma-Glutamyltransfe-rase (GGT) erhöht | Arzneimittelbe-dingter Leberschaden | |
| Erkrankungen der Haut und des Unterhautgewe-bes | Mukositis (einschließlich Stomatitis), Ausschlag, Alopezie1) | Pruritus | ||
| Erkrankungen der Nieren und Harnwege | Proteinurie1) | Nierenversagen (siehe Abschnitt 4.4) |
- 1) In klinischen Studien war die Häufigkeit bei mit Nintedanib plus Docetaxel behandelten Patienten im Vergleich zu Placebo plus Docetaxel nicht erhöht.
- 2) Bei Patienten, die Nintedanib zur Behandlung von IPF und NSCLC einnahmen, wurde über Fälle von Pankreatitis berichtet. Die Mehrzahl dieser Fälle wurde bei Patienten im Anwendungsgebiet IPF gemeldet.
- 3) Es wurden Fälle von Lungenembolie berichtet.
Beschreibung ausgewählter Nebenwirkungen
Diarrhoe
Diarrhoe trat bei 43,4 % (≥ Grad 3: 6,3 %) der Patienten mit Adenokarzinom im Nintedanib-Arm auf. Die Mehrzahl der Nebenwirkungen trat in engem zeitlichen Zusammenhang mit der Anwendung von Docetaxel auf. Die meisten Patienten erholten sich von der Diarrhoe nach Unterbrechung der Behandlung, einer Behandlung mit Antidiarrhoika und einer Dosisreduktion von Nintedanib.
Die empfohlenen Maßnahmen und Dosisanpassungen bei Diarrhoe siehe Abschnitt 4.4 bzw. 4.2.
Erhöhungen der Leberenzyme und Hyperbilirubinämie
Hepatische Nebenwirkungen traten bei 42,8 % der mit Nintedanib behandelten Patienten auf. Etwa ein Drittel dieser Patienten hatte hepatische Nebenwirkungen eines Schweregrads von ≥ 3. Bei Patienten mit erhöhten Leberwerten war die schrittweise Dosisreduktion entsprechend des etablierten Schemas die geeignete Maßnahme. Das Absetzen der Behandlung war nur bei 2,2 % der Patienten erforderlich. Bei der Mehrzahl der Patienten waren Erhöhungen der Leberwerte reversibel.
Für Informationen zu speziellen Patientengruppen, empfohlenen Maßnahmen und Dosisanpassungen bei Leberenzym- und Bilirubinerhöhungen siehe Abschnitt 4.4 bzw. 4.2.
Neutropenie, febrile Neutropenie und Sepsis
Sepsis und febrile Neutropenie wurden als Folgekomplikationen einer Neutropenie berichtet. Die Häufigkeiten des Auftretens einer Sepsis (1,3 %) und einer febrilen Neutropenie (7,5 %) waren unter der Behandlung mit Nintedanib im Vergleich zur Placebogruppe erhöht. Es ist wichtig, das Blutbild der Patienten während der Therapie, insbesondere während einer Kombinationsbehandlung mit Docetaxel, zu überwachen (siehe Abschnitt 4.4).
Blutungen
Nach der Markteinführung wurden nicht schwerwiegende und schwerwiegende Blutungsereignisse berichtet, von denen einige tödlich verliefen, darunter Patienten mit oder ohne Behandlung mit Antikoagulantien oder anderen Arzneimitteln, die Blutungen hervorrufen könnten. Die nach der Markteinführung berichteten Blutungsereignisse betreffen, aber waren nicht begrenzt auf den Gastrointestinaltrakt, die Atemwege und das zentrale Nervensystem, wobei Blutungen in den Atemwegen am häufigsten waren (siehe auch Abschnitt 4.4).
Perforation
Aufgrund des Wirkmechanismus kann eine Perforation bei Patienten auftreten, die mit Nintedanib behandelt werden. Die Häufigkeit von Patienten mit einer gastrointestinalen Perforation war jedoch gering.
Periphere Neuropathie
Bei der Behandlung mit Docetaxel kann bekanntermaßen auch eine periphere Neuropathie auftreten. Eine periphere Neuropathie wurde bei 16,5 % der Patienten im Placeboarm und 19,1 % der Patienten im Nintedanib-Arm berichtet.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels.
Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de anzuzeigen.
4.9 Überdosierung
Es gibt kein spezifisches Antidot und keine spezifische Behandlung bei Überdosierung von Nintedanib. Die höchste in Phase-I-Studien verabreichte Einzeldosis von Nintedanib betrug 450 mg einmal täglich. Außerdem erhielten zwei Patienten aus dem Onkologieprogramm bis zu acht Tage eine Überdosis von maximal 600 mg zweimal täglich. Die beobachteten Nebenwirkungen stimmten mit dem bekannten Sicherheitsprofil von Nintedanib überein; dies waren erhöhte Leberenzyme und gastrointestinale Symptome. Beide Patienten erholten sich von diesen Nebenwirkungen. In den INPULSIS-Studien erhielt ein Patient versehentlich für insgesamt 21 Tage eine Dosis von 600 mg täglich. Im Zeitraum der fehlerhaften Dosierung trat ein nicht schwerwiegendes unerwünschtes Ereignis (Nasopharyngitis) auf und klang wieder ab. Das Auftreten weiterer Ereignisse wurde nicht berichtet. Bei Überdosierung sollte die Behandlung abgesetzt und gegebenenfalls allgemeine unterstützende Maßnahmen eingeleitet werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, Proteinkinase-Inhibitoren, ATC-Code: L01EX09
Idiopathische Lungenfibrose (IPF), andere chronisch fibrosierende interstitielle Lungenerkrankungen (ILDs) mit progredientem Phänotyp und interstitielle Lungenerkrankung bei systemischer Sklerose (SSc-ILD)
Wirkmechanismus
Nintedanib ist ein niedermolekularer Tyrosinkinaseinhibitor, der insbesondere folgende Rezeptoren hemmt: von Blutplättchen abgeleiteter Wachstumsfaktor-Rezeptor (platelet-derived growth factor receptor, PDGFR) α und ß, Fibroblasten-Wachstumsfaktor-Rezeptor (fibroblast growth factor receptor, FGFR) 1-3 und VEGFR 1-3. Darüber hinaus hemmt Nintedanib die Kinasen Lck (lymphocyte-specific tyrosine-protein kinase), Lyn (tyrosine-protein kinase lyn), Src (proto-oncogene tyrosine-protein kinase src) und CSF1R (colony stimulating factor 1 receptor). Nintedanib bindet kompetitiv an die Adenosintriphosphat (ATP)-Bindungstasche dieser Kinasen und blockiert so die intrazellulären Signalwege, die erwiesenermaßen an der Pathogenese fibrotischer Gewebeveränderungen bei interstitiellen Lungenerkrankungen beteiligt sind.
Pharmakodynamische Wirkungen
In-vitro-Studien mit Humanzellen haben gezeigt, dass Nintedanib Abläufe hemmt, die vermutlich am Einsetzen der fibrotischen Pathogenese, der Freisetzung profibrotischer Mediatoren aus Monozyten im peripheren Blut und der Polarisierung von Makrophagen mittels alternativem Aktivierungsweg beteiligt sind. Es wurde gezeigt, dass Nintedanib grundlegende Abläufe der Organfibrose, die Proliferation und Migration von Fibroblasten, die Umwandlung zum aktiven Myofibroblasten sowie die Sekretion extrazellulärer Matrix hemmt. In tierexperimentellen Studien wurde in verschiedenen Modellen zur IPF, SSc/SSc-ILD, rheumatoiden Arthritis in Verbindung mit einer ILD (RA-ILD) und zu anderen Organfibrosen gezeigt, dass Nintedanib entzündungshemmende und in Lunge, Haut, Herz, Niere und Leber antifibrotische Wirkungen hat. Nintedanib wirkte darüber hinaus auch auf die Gefäße. Es reduzierte die Apoptose mikrovaskulärer Endothelzellen in der Dermis und verzögerte Gefäßveränderungen in der Lunge, indem es die Proliferation der glatten Muskelzellen in den Gefäßen verminderte, die Dicke der Gefäßwände in den Lungen reduzierte und den Anteil verschlossener Lungengefäße senkte.
Klinische Wirksamkeit und Sicherheit
Idiopathische Lungenfibrose (IPF)
Die klinische Wirksamkeit von Nintedanib wurde bei IPF-Patienten in zwei randomisierten, doppelblinden, placebokontrollierten Phase-III-Studien mit identischem Design (INPULSIS-1 [1199.32] und INPULSIS-2 [1199.34]) untersucht. Patienten mit einem FVC-Ausgangswert < 50 % des Sollwerts oder einem Ausgangswert < 30 % des Sollwerts der Kohlenmonoxid-Diffusionskapazität (DLCO, bezüglich Hämoglobin korrigiert) wurden von den Studien ausgeschlossen. Die Patienten wurden im Verhältnis 3:2 einer 52-wöchigen Behandlung mit Nintedanib 150 mg zweimal täglich oder Placebo randomisiert zugeordnet.
Der primäre Endpunkt war die jährliche Abnahme der forcierten Vitalkapazität (FVC). Die wichtigsten sekundären Endpunkte waren die Veränderung des St. George’s Respiratory Questionnaire (SGRQ)-Gesamtscores gegenüber dem Ausgangswert nach 52 Wochen sowie die Zeit bis zur ersten akuten IPF-Exazerbation.
Jährliche Rate der FVC-Abnahme
Die jährliche Rate der FVC-Abnahme (in ml) war bei den Patienten, die mit Nintedanib behandelt wurden, im Vergleich zu den Patienten, die Placebo erhielten, signifikant reduziert. Der Behandlungseffekt war in beiden Studien konsistent. Individuelle und gepoolte Ergebnisse der Studien sind der Tabelle 7 zu entnehmen.
Tabelle 7: Jährliche Rate der FVC-Abnahme (ml) in den Studien INPULSIS-1, INPULSIS-2 und deren gepoolte Daten – behandelte Population
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 und INPULSIS-2 gepoolt | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | ||||||||||||||
| Anzahl der analysierten Patienten | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||
| Abnahmerate1 (SE) über 52 Wochen | -239,9 (18,71) | -114,7 (15,33) | -207,3 (19,31) | -113,6 (15,73) | -223,5 (13,45) | -113,6 (10,98) | |||||||||||||
| Vergleich vs. Placebo | |||||||||||||||||||
| Unterschied1 | 125,3 | 93,7 | 109,9 | ||||||||||||||||
| 95 %-KI | (77,7; 172,8) | (44,8; 142,7) | (75,9; 144,0) | ||||||||||||||||
| p-Wert | < 0,0001 | 0,0002 | < 0,0001 | ||||||||||||||||
1 Schätzwert, basierend auf einem Regressionsmodell mit Zufallskoeffizient.
KI: Konfidenzintervall
In einer Sensitivitätsanalyse, die davon ausging, dass bei Patienten mit fehlenden Daten in Woche 52 die FVC-Abnahme nach dem letzten beobachteten Wert die gleiche wäre wie bei allen Patienten unter Placebo, betrug der adjustierte Unterschied in der jährlichen Rate der Abnahme zwischen Nintedanib und Placebo 113,9 ml/Jahr (95 %-KI 69,2; 158,5) in INPULSIS-1 und 83,3 ml/Jahr (95 %-KI 37,6; 129,0) in INPULSIS-2.
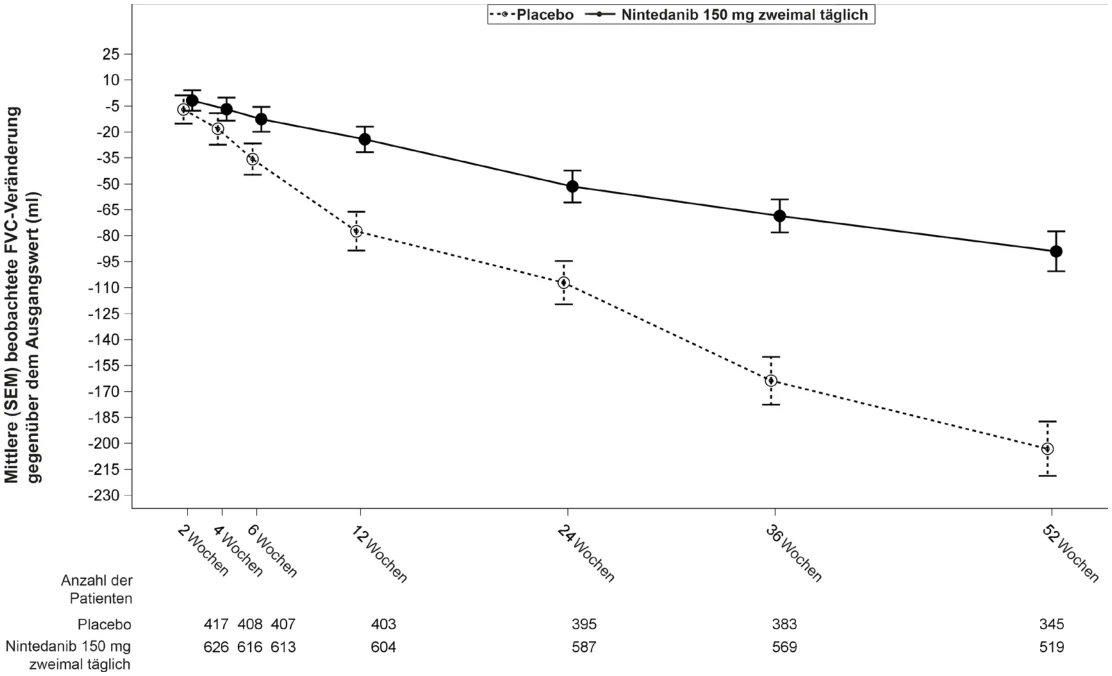
Abbildung 1 illustriert den zeitlichen Verlauf der Veränderungen gegenüber dem Ausgangswert für beide Behandlungsgruppen, auf Grundlage der gepoolten Analyse der Studien INPULSIS-1 und INPULSIS-2.
FVC-Responder-Analyse
In beiden INPULSIS-Studien war der Anteil der FVC-Responder, definiert als Patienten mit einer absoluten FVC-Abnahme von maximal 5 % des Sollwerts (einem Schwellenwert für ein erhöhtes Mortalitätsrisiko bei IPF), in der Nintedanib-Gruppe signifikant höher als in der Placebogruppe. Ähnliche Ergebnisse wurden in Analysen mit einem konservativen Schwellenwert von 10 % beobachtet. Individuelle und gepoolte Ergebnisse der Studien sind der Tabelle 8 zu entnehmen.
Tabelle 8: Anteil der FVC-Responder nach 52 Wochen in den Studien INPULSIS-1, INPULSIS-2 und deren gepoolte Daten – behandelte Population
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 und INPULSIS-2 gepoolt | ||||||||||||
| Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal | |||||||||
| Anzahl der analysierten Patienten | 204 | 309 | 219 | 329 | 423 | 638 | ||||||||
| 5 % Schwellenwert | ||||||||||||||
| Anzahl (%) der FVC-Responder1 | 78 (38,2) | 163 (52,8) | 86 (39,3) | 175 (53,2) | 164 (38,8) | 338 (53,0) | ||||||||
| Vergleich vs. Placebo | ||||||||||||||
| Odds Ratio | 1,85 | 1,79 | 1,84 | |||||||||||
| 95 %-KI | (1,28; 2,66) | (1,26; 2,55) | (1,43; 2,36) | |||||||||||
| p-Wert2 | 0,0010 | 0,0011 | < 0,0001 | |||||||||||
| 10 % Schwellenwert | ||||||||||||||
| Anzahl (%) der FVC-Responder1 | 116 (56,9) | 218 (70,6) | 140 (63,9) | 229 (69,6) | 256 (60,5) | 447 (70,1) | ||||||||
| Vergleich vs. Placebo | ||||||||||||||
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 und INPULSIS-2 gepoolt | ||||||||||||
| Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal | |||||||||
| Odds Ratio | 1,91 | 1,29 | 1,58 | |||||||||||
| 95 %-KI | (1,32; 2,79) | (0,89; 1,86) | (1,21; 2,05) | |||||||||||
| p-Wert2 | 0,0007 | 0,1833 | 0,0007 | |||||||||||
1 Responder sind Patienten mit absoluter FVC-Abnahme von maximal 5 % oder 10 % des Sollwerts, je nach Schwellenwert und mit einer FVC-Bestimmung nach 52 Wochen.
2 Basierend auf einer logistischen Regression.
Zeit bis zur Progression (≥ 10 % absolute Abnahme des FVC-Sollwerts oder Tod)
In beiden INPULSIS-Studien war das Progressionsrisiko bei den mit Nintedanib behandelten Patienten im Vergleich zu Placebo statistisch signifikant reduziert. In der gepoolten Analyse betrug die HR 0,60, was einer Reduktion des Progressionsrisikos um 40 % bei den mit Nintedanib behandelten Patienten im Vergleich zu Placebo entspricht.
Tabelle 9: Häufigkeit von Patienten mit absoluter FVC-Abnahme ≥ 10 % des Sollwerts oder Tod im Verlauf von 52 Wochen und Zeit bis zur Progression in den Studien INPULSIS-1, INPULSIS-2 und deren gepoolte Daten – behandelte Population
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 und INPULSIS-2 gepoolt | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | ||||||||||||||||
| Anzahl Patienten unter Risiko | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||||||
| Patienten mit Ereignissen, n (%) | 83 (40,7) | 75 (24,3) | 92 (42,0) | 98 (29,8) | 175 (41,4) | 173 (27,1) | |||||||||||||||
| Vergleich vs. Placebo1 | |||||||||||||||||||||
| p-Wert2 | 0,0001 | 0,0054 | < 0,0001 | ||||||||||||||||||
| Hazard Ratio3 | 0,53 | 0,67 | 0,60 | ||||||||||||||||||
| 95 %-KI | (0,39; 0,72) | (0,51; 0,89) | (0,49; 0,74) | ||||||||||||||||||
1 Basierend auf Daten bis Tag 372 (52 Wochen + Spanne von 7 Tagen).
2 Basierend auf einem Log-Rank-Test.
3 Basierend auf einem Cox-Regressionsmodell.
Änderung des SGRQ-Gesamtscores gegenüber dem Ausgangswert nach 52 Wochen
In der gepoolten Analyse der INPULSIS-Studien lag der SGRQ-Ausgangswert in der Nintedanib-Gruppe bei 39,51 und in der Placebogruppe bei 39,58. Die geschätzte mittlere Änderung des SGRQ-Gesamtscores gegenüber dem Ausgangswert bis Woche 52 war in der Nintedanib-Gruppe geringer (3,53) als in der Placebogruppe (4,96), wobei der Unterschied zwischen den Behandlungsgruppen -1,43 betrug (95 %-KI -3,09; 0,23; p = 0,0923). Insgesamt war die Wirkung von Nintedanib auf die mit dem SGRQ-Gesamtscore beurteilte gesundheitsbezogene Lebensqualität moderat, was auf eine gegenüber Placebo geringere Verschlechterung hindeutet.
Zeit bis zur ersten akuten IPF-Exazerbation
In der gepoolten Analyse der INPULSIS-Studien wurde bei Patienten unter Nintedanib ein im Vergleich zu Placebo numerisch geringeres Risiko für eine erste akute Exazerbation beobachtet. Individuelle und gepoolte Ergebnisse der Studien sind der Tabelle 10 zu entnehmen.
Tabelle 10: Häufigkeit von Patienten mit akuten IPF-Exazerbationen im Verlauf von 52 Wochen und Analyse der Zeit bis zur ersten Exazerbation, basierend auf vom Prüfarzt berichteten Ereignissen in den Studien INPULSIS-1, INPULSIS-2 und deren gepoolte Daten – behandelte Population
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 und INPULSIS-2 gepoolt | ||||||||||||||||
| Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | |||||||||||||
| Anzahl Patienten unter Risiko | 204 | 309 | 219 | 329 | 423 | 638 | ||||||||||||
| Patienten mit Ereignissen, n (%) | 11 (5,4) | 19 (6,1) | 21 (9,6) | 12 (3,6) | 32 (7,6) | 31 (4,9) | ||||||||||||
| Vergleich vs. Placebo1 | ||||||||||||||||||
| p-Wert2 | 0,6728 | 0,0050 | 0,0823 | |||||||||||||||
| Hazard Ratio3 | 1,15 | 0,38 | 0,64 | |||||||||||||||
| 95 %-KI | (0,54; 2,42) | (0,19; 0,77) | (0,39; 1,05) | |||||||||||||||
1 Basierend auf Daten bis Tag 372 (52 Wochen + Spanne von 7 Tagen).
2 Basierend auf einem Log-Rank-Test.
3 Basierend auf einem Cox-Regressionsmodell.
In einer präspezifizierten Sensitivitätsanalyse war der Prozentsatz der Patienten mit mindestens einer adjudizierten Exazerbation innerhalb von 52 Wochen in der Nintedanib-Gruppe geringer (1,9 % der Patienten) als in der Placebogruppe (5,7 % der Patienten). Die gepoolte Analyse der Zeit bis zur ersten adjudizierten Exazerbation ergab eine Hazard Ratio (HR) von 0,32 (95 %-KI 0,16; 0,65; p = 0,0010).
Überlebensanalyse
In der präspezifizierten gepoolten Analyse der Überlebensdaten der INPULSIS-Studien war die Gesamtmortalität im Verlauf von 52 Wochen in der Nintedanib-Gruppe geringer (5,5 %) als in der Placebogruppe (7,8 %). Die Analyse der Zeit bis zum Tod ergab eine HR von 0,70 (95 %-KI 0,43; 1,12; p = 0,1399). Die Ergebnisse aller Überlebensendpunkte (z. B. Mortalität während der Behandlung, respiratorisch bedingte Mortalität) zeigten einen konsistenten numerischen Unterschied zugunsten von Nintedanib.
Tabelle 11: Gesamtmortalität im Verlauf von 52 Wochen in den Studien INPULSIS-1, INPULSIS-2 und deren gepoolte Daten – behandelte Population
| INPULSIS-1 | INPULSIS-2 | INPULSIS-1 und INPULSIS-2 gepoolt | |||||||||||||||
| Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | Placebo | Nintedanib 150 mg zweimal täglich | ||||||||||||
| Anzahl Patienten unter Risiko | 204 | 309 | 219 | 329 | 423 | 638 | |||||||||||
| Patienten mit Ereignissen, n (%) | 13 (6,4) | 13 (4,2) | 20 (9,1) | 22 (6,7) | 33 (7,8) | 35 (5,5) | |||||||||||
| Vergleich vs. Placebo1 | |||||||||||||||||
| p-Wert2 | 0,2880 | 0,2995 | 0,1399 | ||||||||||||||
| Hazard Ratio3 | 0,63 | 0,74 | 0,70 | ||||||||||||||
| 95 %-KI | (0,29; 1,36) | (0,40; 1,35) | (0,43; 1,12) | ||||||||||||||
1 Basierend auf Daten bis Tag 372 (52 Wochen + Spanne von 7 Tagen).
2 Basierend auf einem Log-Rank-Test.
3 Basierend auf einem Cox-Regressionsmodell.
Langzeitbehandlung mit Nintedanib bei Patienten mit IPF (INPULSIS-ON)
Eine unverblindete Verlängerungsstudie zu Nintedanib umfasste 734 Patienten mit IPF. Patienten, die den 52-wöchigen Behandlungszeitraum einer INPULSIS-Studie abgeschlossen hatten, erhielten im Rahmen der Verlängerungsstudie INPULSIS-ON unverblindet Nintedanib. Die mediane Expositionsdauer der Patienten, die im Rahmen der INPULSIS-Studien und in der Verlängerungsstudie (INPULSIS-ON) mit Nintedanib behandelt wurden, betrug 44,7 Monate (Bereich 11,9-68,3). Die explorativen Wirksamkeitsendpunkte umfassten die jährliche Rate der FVC-Abnahme über 192 Wochen. Diese betrug bei allen behandelten Patienten -135,1 (5,8) ml/Jahr und stimmte mit der jährlichen Rate der FVC-Abnahme, die im Rahmen der INPULSIS-Phase-III-Studien bei den mit Nintedanib behandelten Patienten ermittelt wurde, überein (-113,6 ml/Jahr). Das Profil der unerwünschten Ereignisse, die in INPULSIS-ON unter Nintedanib beobachtet wurden, entsprach dem in den INPULSIS-Phase-III-Studien.
Patienten mit IPF und fortgeschrittener Lungenfunktionseinschränkung (INSTAGE)
INSTAGE war eine multizentrische, multinationale, prospektive, randomisierte, doppelblinde, klinische Parallelgruppenstudie über 24 Wochen bei Patienten mit IPF und fortgeschrittener Lungenfunktionseinschränkung (DLCO ≤ 35 % des Sollwerts). 136 Patienten erhielten Nintedanib als Monotherapie. Das Ergebnis für den primären Endpunkt zeigte eine Reduktion des SGRQ-Gesamtscores um -0,77 Einheiten in Woche 12, berechnet als die adjustierte mittlere Veränderung gegenüber dem Ausgangswert. Ein Post-hoc-Vergleich ergab, dass die Abnahme der FVC bei diesen Patienten mit der Abnahme der FVC bei Patienten mit weniger weit fortgeschrittener Erkrankung, die in den INPULSIS-Studien der Phase III mit Nintedanib behandelt wurden, übereinstimmte.
Das Sicherheits- und Verträglichkeitsprofil von Nintedanib bei Patienten mit IPF und fortgeschrittener Lungenfunktionseinschränkung stimmte mit dem in den INPULSIS-Studien der Phase III beobachteten Profil überein.
Weitere Daten aus der Phase IV-Studie INJOURNEY mit zweimal täglicher Gabe von 150 mg Nintedanib und zusätzlich Pirfenidon
Die gleichzeitige Behandlung mit Nintedanib und Pirfenidon wurde in einer explorativen, unverblindeten, randomisierten Studie zur zweimal täglichen Gabe von 150 mg Nintedanib und zusätzlich Pirfenidon (Titration auf 801 mg dreimal täglich) im Vergleich zur alleinigen Gabe von 150 mg Nintedanib zweimal täglich bei 105 randomisierten Patienten über einen Zeitraum von 12 Wochen untersucht. Der primäre Endpunkt war der Prozentsatz der Patienten mit gastrointestinalen unerwünschten Ereignissen von Studienbeginn bis Woche 12. Gastrointestinale unerwünschte Ereignisse traten häufig auf, was mit dem belegten Sicherheitsprofil für jede der Substanzen übereinstimmt. Diarrhoe, Übelkeit und Erbrechen waren die häufigsten unerwünschten Ereignisse, die bei Patienten nach Behandlung mit Pirfenidon zusätzlich zu Nintedanib versus Nintedanib allein gemeldet wurden.
Die mittleren (SE) absoluten Veränderungen der FVC zwischen Studienbeginn und Woche 12 betrugen -13,3 (17,4) ml bei den mit Nintedanib plus Pirfenidon behandelten Patienten (n = 48) im Vergleich zu -40,9 (31,4) ml bei Patienten, die nur Nintedanib erhielten (n = 44).
Andere chronische progredient fibrosierende interstitielle Lungenerkrankungen (ILDs)
Die klinische Wirksamkeit von Nintedanib wurde bei Patienten mit anderen chronischen progredient fibrosierenden ILDs in einer doppelblinden, randomisierten, placebokontrollierten Phase-III-Studie (INBUILD) untersucht. Patienten mit IPF waren ausgeschlossen. Patienten mit klinisch diagnostizierter chronischer fibrosierender ILD wurden ausgewählt, wenn ihr HRCT-Scan bedeutsame Fibrose (mehr als 10 % fibrotische Merkmale) ergab und sie klinische Anzeichen für eine Progression zeigten (definiert als FVC-Abnahme ≥ 10 %, FVC-Abnahme ≥ 5 % und < 10 % mit Verschlechterung der Symptomatik oder des Bildgebungsbefunds oder aber Verschlechterung der Symptomatik und des Bildgebungsbefunds, alle in den 24 Monaten vor dem Screening). Die Patienten mussten eine FVC größer oder gleich 45 % des Sollwerts und eine DLCO von 30 % bis unter 80 % des Sollwerts aufweisen. Bei den Patienten musste außerdem trotz einer Behandlung, die für die einschlägige ILD des Patienten als in der klinischen Praxis angemessen beurteilt wurde, eine Krankheitsprogression vorliegen.
Insgesamt 663 Patienten wurden im Verhältnis 1:1 einer mindestens 52-wöchigen Behandlung mit Nintedanib 150 mg zweimal täglich oder entsprechendem Placebo randomisiert zugeordnet. Die mediane Exposition gegenüber Nintedanib über die gesamte Studie betrug 17,4 Monate und die mittlere Exposition gegenüber Nintedanib über die gesamte Studie 15,6 Monate. Die Randomisierung war nach der durch zentrale Auswerter beurteilten fibrösen Struktur im hochauflösenden Computertomogramm (HRCT) stratifiziert. Danach wurden 412 Patienten mit UIP (usual interstitial pneumonia)-ähnlicher fibröser Struktur im HRCT und 251 Patienten mit anderen fibrösen Strukturen im HRCT randomisiert. Für die Analysen in dieser Studie wurden zwei co-primäre Populationen festgelegt: alle Patienten (die Gesamtpopulation) sowie Patienten mit UIP-ähnlicher fibröser Struktur im HRCT. Patienten mit anderen fibrösen Strukturen im HRCT stellten die „komplementäre“ Population dar.
Der primäre Endpunkt war die jährliche Abnahme der forcierten Vitalkapazität (FVC, in ml) über 52 Wochen. Die wichtigsten sekundären Endpunkte waren die absolute Veränderung des King's Brief Interstitial Lung Disease Questionnaire (K-BILD)-Gesamtscores gegenüber dem Ausgangswert nach 52 Wochen, die Zeit bis zur ersten akuten ILD-Exazerbation oder bis zum Tod über 52 Wochen sowie die Zeit bis zum Tod über 52 Wochen.
Die Patienten hatten ein mittleres (Standardabweichung [SD; Min-Max]) Alter von 65,8 (9,8; 27-87) Jahren und einen mittleren FVC-Sollwert von 69,0 % (15,6; 42-137). Die zugrundeliegenden klinischen ILD-Diagnosen in den in der Studie dargestellten Gruppen waren Überempfindlichkeitspneumonitis (26,1 %), autoimmune ILDs (25,6 %), idiopathische unspezifische interstitielle Pneumonie (18,9 %), nicht klassifizierbare idiopathische interstitielle Pneumonie (17,2 %) und andere ILDs (12,2 %).
Die INBUILD-Studie war weder dafür konzipiert noch darauf ausgelegt, Evidenzdaten für einen Nutzen von Nintedanib in spezifischen diagnostischen Subgruppen zu liefern. Einheitliche Wirkungen wurden in nach ILD-Diagnosen eingeteilten Subgruppen nachgewiesen. Die Erfahrungen mit Nintedanib bei sehr seltenen progredient fibrosierenden ILDs sind begrenzt.
Jährliche Rate der FVC-Abnahme
Die jährliche Rate der FVC-Abnahme (in ml) über 52 Wochen war bei Patienten unter Nintedanib im Vergleich zu Patienten unter Placebo um 107,0 ml signifikant reduziert (Tabelle 12), was einem relativen Behandlungseffekt von 57,0 % entspricht.
Tabelle 12: Jährliche Rate der FVC-Abnahme (ml) über 52 Wochen
| Placebo | Nintedanib 150 mg zweimal täglich | |||||||
| Anzahl der analysierten Patienten | 331 | 332 | ||||||
| Abnahmerate1 (SE) über 52 Wochen | -187,8 (14,8) | -80,8 (15,1) | ||||||
| Vergleich vs. Placebo | ||||||||
| Unterschied1 | 107,0 | |||||||
| 95 %-KI | (65,4; 148,5) | |||||||
| p-Wert | < 0,0001 | |||||||
1 Basierend auf einem Regressionsmodell mit Zufallskoeffizient mit festen kategorischen Effekten für Behandlung, HRCT-Struktur, festen kontinuierlichen Zeiteffekten, FVC-Ausgangswert [ml] und unter Berücksichtigung von zeitbezogenen Behandlungseffekten und zeitbezogenen Ausgangseffekten
Vergleichbare Ergebnisse wurden in der co-primären Population von Patienten mit UIP-ähnlicher fibröser Struktur im HRCT beobachtet. Der Behandlungseffekt war in der komplementären Population von Patienten mit anderen fibrösen Strukturen im HRCT konsistent (p-Wert für den Effekt 0,2268) (Abbildung 2).
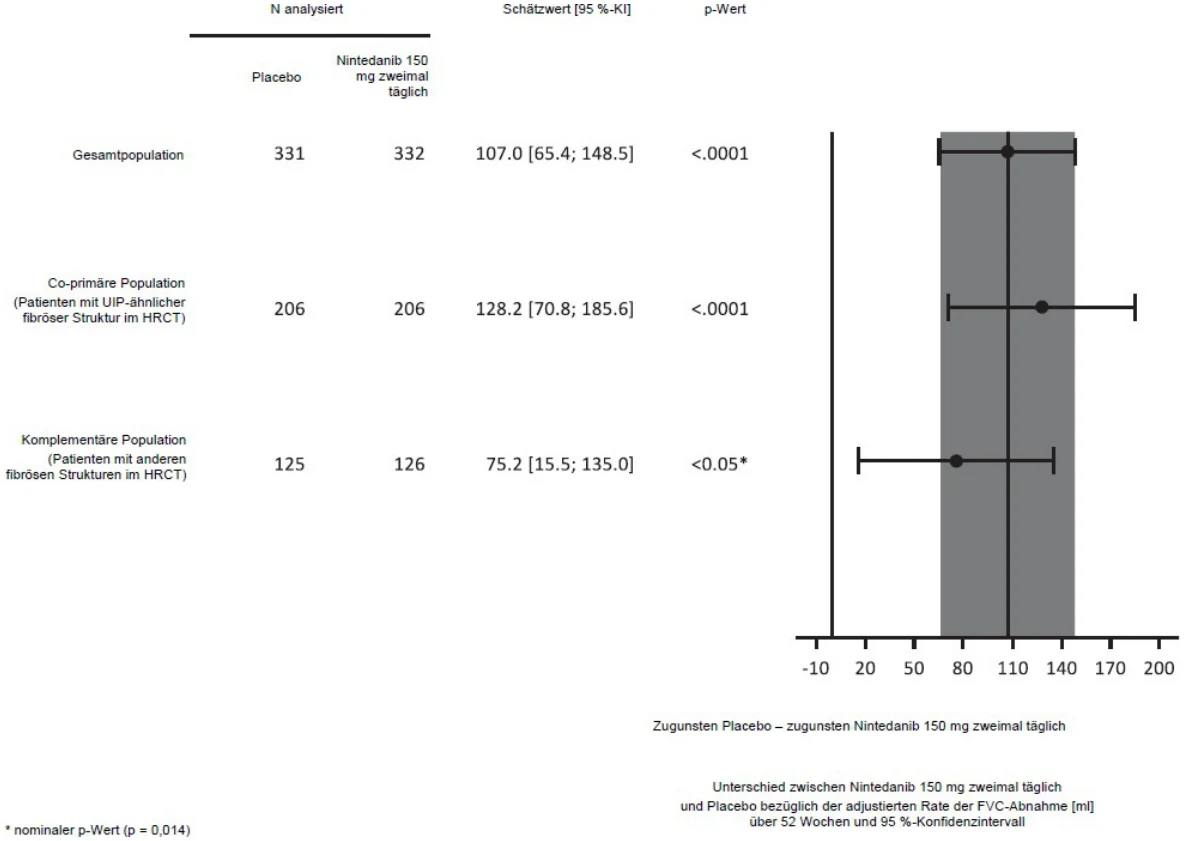
Die Ergebnisse der Wirkung von Nintedanib hinsichtlich der Reduzierung der Rate der jährlichen FVC-Abnahme wurden in allen präspezifizierten Sensitivitätsanalysen bestätigt, und die Ergebnisse in den präspezifizierten Wirksamkeits-Subgruppen nach Geschlecht, Altersgruppe, ethnischer Zugehörigkeit, FVC-Ausgangswert in Prozent des Sollwerts und ursprünglich zugrundeliegender klinischer ILD-Diagnose in den Gruppen waren konsistent.
Abbildung 3 illustriert den zeitlichen Verlauf der FVC-Veränderung gegenüber dem Ausgangswert für die Behandlungsgruppen.
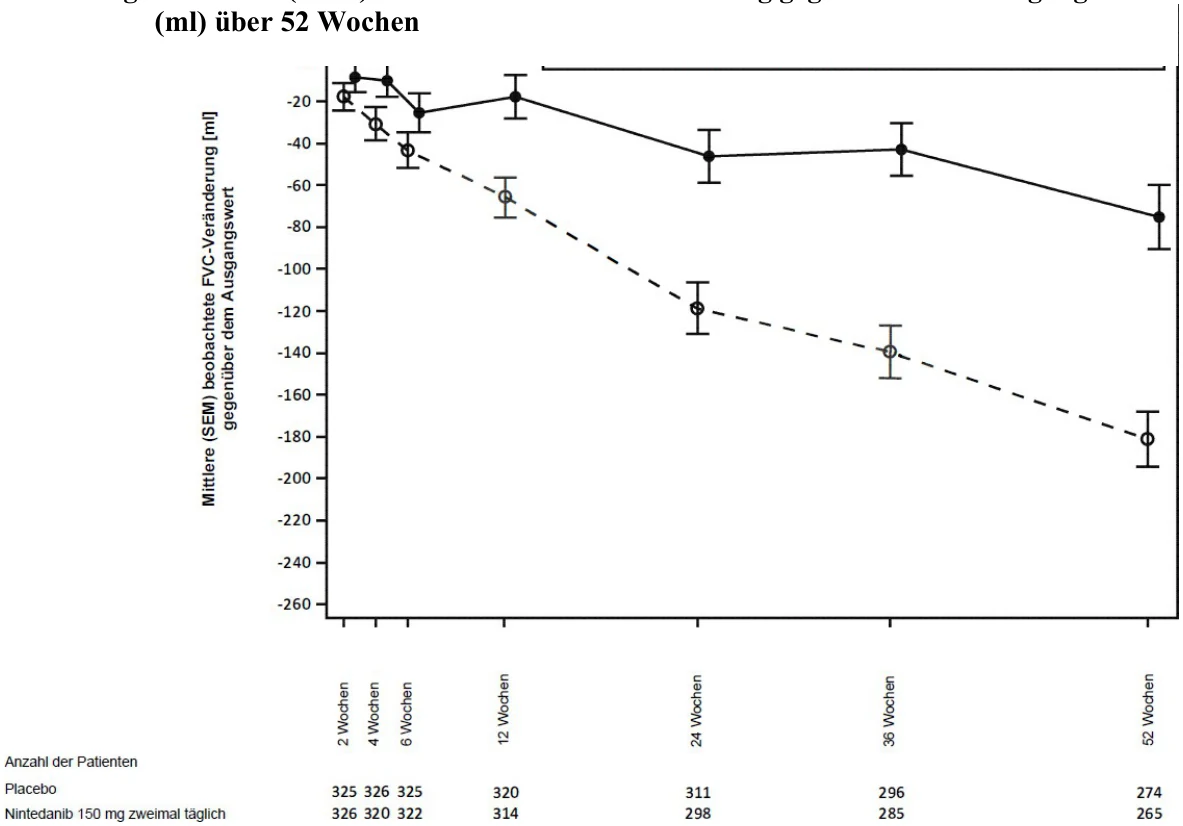
Darüber hinaus wurden positive Wirkungen von Nintedanib auf den adjustierten Mittelwert der absoluten Veränderung des FVC-Sollwerts in Woche 52 gegenüber dem Ausgangswert beobachtet. Der adjustierte Mittelwert der absoluten Veränderung des FVC-Sollwerts bis Woche 52 gegenüber dem Ausgangswert war in der Nintedanib-Gruppe niedriger (-2,62 %) als in der Placebogruppe (-5,86 %). Der adjustierte mittlere Unterschied zwischen den Behandlungsgruppen betrug 3,24 (95 %-KI 2,09; 4,40; nominaler p-Wert < 0,0001).
FVC-Responder-Analyse
Der Anteil der FVC-Responder, definiert als Patienten mit einer relativen FVC-Abnahme von maximal 5 % des Sollwerts, war in der Nintedanib-Gruppe höher als in der Placebogruppe. Ähnliche Ergebnisse wurden in Analysen mit einem Schwellenwert von 10 % beobachtet (Tabelle 13).
Tabelle 13: Anteil der FVC-Responder nach 52 Wochen in der INBUILD-Studie
| Placebo | Nintedanib 150 mg zweimal täglich | |||||||
| Anzahl der analysierten Patienten | 331 | 332 | ||||||
| 5 % Schwellenwert | ||||||||
| Anzahl (%) der FVC-Responder1 | 104 (31,4) | 158 (47,6) | ||||||
| Vergleich vs. Placebo | ||||||||
| Odds Ratio² | 2,01 | |||||||
| 95 %-KI | (1,46; 2,76) | |||||||
| Nominaler p-Wert | < 0,0001 | |||||||
| 10 % Schwellenwert | ||||||||
| Anzahl (%) der FVC-Responder1 | 169 (51,1) | 197 (59,3) | ||||||
| Vergleich vs. Placebo | ||||||||
| Odds Ratio² | 1,42 | |||||||
| 95 %-KI | (1,04; 1,94) | |||||||
| Nominaler p-Wert | 0,0268 | |||||||
1 Responder sind Patienten mit relativer FVC-Abnahme von maximal 5 % oder 10 % des Sollwerts, je nach Schwellenwert und mit einer FVC-Bestimmung nach 52 Wochen (Patienten mit fehlenden Daten in Woche 52 wurden als Non-Responder eingestuft).
2 Basierend auf einem logistischen Regressionsmodell mit dem FVC-Ausgangswert [% des Sollwerts] als kontinuierlicher Kovariate und der HRCT-Struktur als binärer Kovariate.
Zeit bis zur ersten akuten ILD-Exazerbation oder bis zum Tod
Über die gesamte Studie betrug der Anteil der Patienten mit mindestens einem Ereignis einer ersten akuten ILD-Exazerbation oder Tod in der Nintedanib-Gruppe 13,9 % und in der Placebogruppe 19,6 %. Die HR betrug 0,67 (95 %-KI 0,46; 0,98; nominaler p-Wert = 0,0387), was auf eine Senkung des Risikos für eine erste akute ILD-Exazerbation oder Tod von 33 % bei Patienten unter Nintedanib verglichen mit Patienten unter Placebo hindeutet (Abbildung 4).
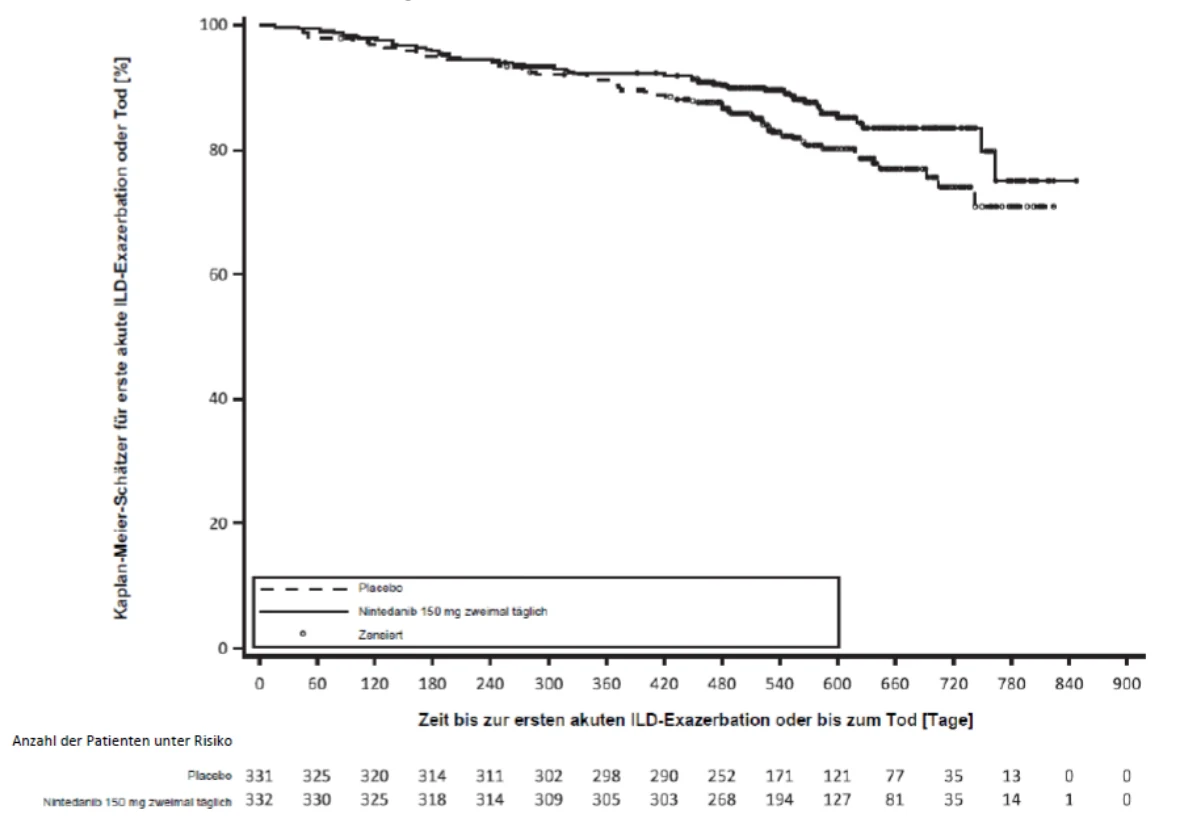
Überlebensanalyse
Das Sterberisiko war in der Nintedanib-Gruppe niedriger als in der Placebogruppe. Die HR betrug 0,78 (95 %-KI 0,50; 1,21; nominaler p-Wert = 0,2594), was eine Senkung des Sterberisikos bei Patienten unter Nintedanib um 22 % verglichen mit Patienten unter Placebo erkennen ließ.
Zeit bis zur Progression (≥ 10 % absolute Abnahme des FVC-Sollwerts) oder bis zum Tod
In der INBUILD-Studie war das Progressionsrisiko (≥ 10 % absolute Abnahme des FVC-Sollwerts) bzw. Sterberisiko bei den mit Nintedanib behandelten Patienten reduziert. Der Anteil der Patienten mit einem Ereignis betrug in der Nintedanib-Gruppe 40,4 % und in der Placebogruppe 54,7 %. Die HR betrug 0,66 (95 %-KI 0,53; 0,83; p = 0,0003), was auf eine Senkung des Progressionsrisikos (≥ 10 % absolute Abnahme des FVC-Sollwerts) bzw. Sterberisikos um 34 % bei den mit Nintedanib behandelten Patienten im Vergleich zu den Patienten unter Placebo hindeutet.
Lebensqualität
Die adjustierte mittlere Veränderung des K-BILD-Gesamtscores in Woche 52 gegenüber dem Ausgangswert betrug -0,79 Einheiten in der Placebogruppe und 0,55 in der Nintedanib-Gruppe. Der Unterschied zwischen den Behandlungsgruppen lag bei 1,34 (95 %-KI -0,31; 2,98; nominaler p-Wert = 0,1115).
Der adjustierte Mittelwert der absoluten Veränderung des L-PF (Living with Pulmonary Fibrosis)-Symptomscores für den Bereich Dyspnoe in Woche 52 gegenüber dem Ausgangswert betrug in der Nintedanib-Gruppe 4,28 verglichen mit 7,81 in der Placebogruppe. Der adjustierte mittlere Unterschied zwischen den Gruppen lag bei -3,53 zugunsten von Nintedanib (95 %-KI -6,14; -0,92; nominaler p-Wert = 0,0081). Der adjustierte Mittelwert der absoluten Veränderung des L-PF-Symptomscores für den Bereich Husten in Woche 52 gegenüber dem Ausgangswert betrug in der Nintedanib-Gruppe -1,84 verglichen mit 4,25 in der Placebogruppe. Der adjustierte mittlere Unterschied zwischen den Gruppen lag bei -6,09 zugunsten von Nintedanib (95 %-KI -9,65; -2,53; nominaler p-Wert = 0,0008).
Interstitielle Lungenerkrankung bei systemischer Sklerose (SSc-ILD)
Die klinische Wirksamkeit von Nintedanib wurde bei Patienten mit SSc-ILD in einer doppelblinden, randomisierten, placebokontrollierten Phase-III-Studie (SENSCIS) untersucht. Bei den Patienten wurde gemäß den Kriterien des American College of Rheumatology/der European League Against Rheumatism für SSc von 2013 und einem in den vorangegangenen 12 Monaten angefertigten hochauflösenden Computertomografie (HRCT)-Scan des Thorax eine SSc-ILD diagnostiziert. Insgesamt wurden 580 Patienten in einem Verhältnis von 1:1 einer mindestens 52-wöchigen Behandlung mit Nintedanib 150 mg zweimal täglich oder einem entsprechenden Placebo randomisiert zugeordnet. 576 dieser Patienten wurden behandelt. Die Randomisierung war nach dem Status der Antikörper gegen Topoisomerasen (ATA) stratifiziert. Einzelne Patienten erhielten bis zu 100 Wochen lang die verblindete Prüfmedikation (mediane Nintedanib-Exposition 15,4 Monate; mittlere Nintedanib-Exposition 14,5 Monate).
Der primäre Endpunkt war die jährliche Abnahme der FVC über 52 Wochen. Die wichtigsten sekundären Endpunkte waren die absolute Veränderung des modifizierten Rodnan-Skin-Scores (mRSS) gegenüber dem Ausgangswert nach 52 Wochen sowie die absolute Veränderung im Gesamtscore des St. George’s Respiratory Questionnaire (SGRQ) gegenüber dem Ausgangswert nach 52 Wochen.
75,2 % der Patienten in der Gesamtpopulation waren weiblich. Das mittlere (Standardabweichung [SD]; Min.-Max.) Alter betrug 54,0 (12,2; 20-79) Jahre. Insgesamt 51,9 % der Patienten wiesen eine diffuse kutane systemische Sklerose (SSc) und 48,1 % eine limitiert-kutane SSc auf. Die mittlere (SD) Zeit seit dem ersten Auftreten eines Non-Raynaud-Symptoms betrug 3,49 (1,7) Jahre. 49,0 % der Patienten erhielten zu Studienbeginn eine stabile Therapie mit Mycophenolat (46,5 % Mycophenolat-Mofetil, 1,9 % Mycophenolat-Natrium, 0,5 % Mycophenolsäure). Das Sicherheitsprofil war bei Patienten mit oder ohne Mycophenolat zu Studienbeginn vergleichbar.
Jährliche Rate der FVC-Abnahme
Die jährliche Rate der FVC-Abnahme (in ml) über 52 Wochen war bei den Patienten, die Nintedanib erhielten, im Vergleich zu den Patienten, die Placebo erhielten, um 41,0 ml signifikant reduziert (Tabelle 14) was einem relativen Behandlungseffekt von 43,8 % entspricht.
Tabelle 14: Jährliche Rate der FVC-Abnahme (ml) über 52 Wochen
| Placebo | Nintedanib 150 mg zweimal täglich | ||||||
| Anzahl analysierter Patienten | 288 | 287 | |||||
| Abnahmerate1 (SE) über 52 Wochen | -93,3 (13,5) | -52,4 (13,8) | |||||
| Vergleich vs. Placebo | |||||||
| Unterschied1 | 41,0 | ||||||
| 95 %-KI | (2,9; 79,0) | ||||||
| p-Wert | < 0,05 | ||||||
1 Basierend auf einer Mehrebenenanalyse mit festen kategorischen Effekten für Behandlung, ATA-Status. Geschlecht, feste kontinuierliche Zeiteffekte, FVC-Ausgangswert (ml), Alter, Körpergröße und unter Berücksichtigung von zeitbezogenen Behandlungseffekten und zeitbezogenen Ausgangseffekten. Patientenspezifische Schnittpunkte und Zeiten wurden mit Zufallseffekten berücksichtigt. Messfehler innerhalb eines Patienten wurden mithilfe einer unstrukturierten Varianz-Kovarianz-Matrix modelliert. Die Variabilität zwischen den Patienten wurde mithilfe einer Varianz-Kovarianz-Matrix mit Varianzkomponenten modelliert.
Die Wirkung von Nintedanib in Bezug auf die Reduktion der jährlichen Rate der FVC-Abnahme war in allen präspezifizierten Sensitivitätsanalysen ähnlich und in den präspezifizierten Subgruppen (z. B. Alter, Geschlecht, Anwendung von Mycophenolat) wurde keine Heterogenität festgestellt.
Außerdem wurden ähnliche Effekte auf andere Lungenfunktionsendpunkte beobachtet, z. B. die absolute Veränderung der FVC in ml gegenüber dem Ausgangswert nach 52 Wochen (Abbildung 5 und Tabelle 15) und die Rate der FVC-Abnahme in % des Sollwerts über 52 Wochen (Tabelle 16), welche die Wirkungen von Nintedanib auf die Verlangsamung der Progression der SSc-ILD ebenfalls untermauern. Darüber hinaus wiesen weniger Patienten in der Nintedanib-Gruppe eine absolute FVC-Abnahme um > 5 % des Sollwerts auf (20,6 % in der Nintedanib-Gruppe und 28,5 % in der Placebogruppe; OR = 0,65; p = 0,0287). Die relative FVC-Abnahme in ml um > 10 % war zwischen den beiden Gruppen vergleichbar (16,7 % in der Nintedanib-Gruppe und 18,1 % in der Placebogruppe; OR = 0,91; p = 0,6842). In diesen Analysen wurden fehlende FVC-Werte nach 52 Wochen mit dem schlechtesten Wert des Patienten während der Behandlung ersetzt.
Eine explorative Analyse von Daten über bis zu 100 Wochen (maximale Behandlungsdauer in SENSCIS) deutete darauf hin, dass die behandlungsbedingte Wirkung von Nintedanib in Bezug auf eine Verlangsamung der Progression der SSc-ILD über 52 Wochen hinaus anhält.
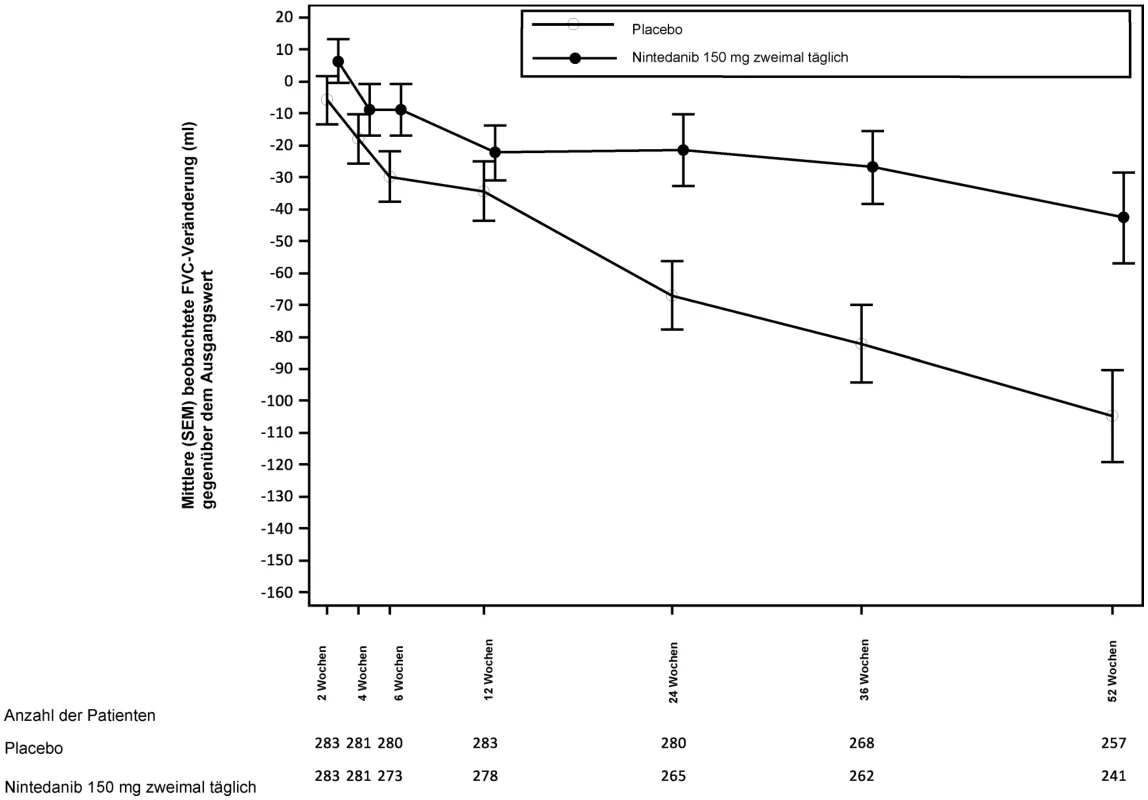
Tabelle 15: Absolute FVC-Veränderung (ml) gegenüber dem Ausgangswert nach 52 Wochen
| Placebo | Nintedanib 150 mg zweimal täglich | ||||||||
| Anzahl analysierter Patienten | 288 | 288 | |||||||
| Mittlerer Ausgangswert (SD) | 2 541,0 (815,5) | 2 458,5 (735,9) | |||||||
| Mittlere1 (SE) Veränderung gegenüber dem Ausgangswert nach 52 Wochen | -101,0 (13,6) | -54,6 (13,9) | |||||||
| Vergleich vs. Placebo | |||||||||
| Mittelwert1 | 46,4 | ||||||||
| 95 %-KI | (8,1; 84,7) | ||||||||
| p-Wert | < 0,05 | ||||||||
1 Basierend auf einem gemischten Modell mit wiederholten Messungen mit festen kategorischen Effekten für ATA-Status, Visite, visitenbezogene Behandlungseffekte, visitenbezogene Effekte auf die Ausgangswerte, Alter, Geschlecht und Körpergröße. Visite war die wiederholte Messung. Messfehler innerhalb eines Patienten wurden mithilfe einer unstrukturierten Varianz-Kovarianz-Matrix modelliert.
Der adjustierte Mittelwert beruhte auf sämtlichen mit dem Modell analysierten Patienten (nicht nur den Patienten mit Ausgangswert und Messung in Woche 52).
Tabelle 16: Jährliche Rate der FVC-Abnahme (% des Sollwerts) über 52 Wochen
| Placebo | Nintedanib 150 mg zweimal täglich | ||||||
| Anzahl analysierter Patienten | 288 | 287 | |||||
| Abnahmerate1 (SE) über 52 Wochen | -2,6 (0,4) | -1,4 (0,4) | |||||
| Vergleich vs. Placebo | |||||||
| Unterschied1 | 1,15 | ||||||
| 95 %-KI | (0,09; 2,21) | ||||||
| p-Wert | < 0,05 | ||||||
1 Basierend auf einer Mehrebenenanalyse mit festen kategorischen Effekten für Behandlung, ATA-Status, feste kontinuierliche Zeiteffekte, FVC-Ausgangswert (% des Sollwerts) und unter Berücksichtigung von zeitbezogenen Behandlungseffekten und zeitbezogenen Ausgangseffekten. Patientenspezifische Schnittpunkte und Zeiten wurden mit Zufallseffekten berücksichtigt. Messfehler innerhalb eines Patienten wurden mithilfe einer unstrukturierten Varianz-Kovarianz-Matrix modelliert. Die Variabilität zwischen den Patienten wurde mithilfe einer Varianz-Kovarianz-Matrix mit Varianzkomponenten modelliert.
Änderung des modifizierten Rodnan-Skin-Scores (mRSS) gegenüber dem Ausgangswert nach 52 Wochen
Der adjustierte Mittelwert der absoluten Veränderung des mRSS gegenüber dem Ausgangswert nach 52 Wochen war zwischen der Nintedanib-Gruppe (-2,17 [95 %-KI -2,69; -1,65]) und der Placebogruppe (-1,96 [95 %-KI -2,48; -1,45]) vergleichbar. Der adjustierte mittlere Unterschied zwischen den Behandlungsgruppen betrug -0,21 (95 %-KI -0,94; 0,53; p = 0,5785).
Änderung des Gesamtscores im St. George’s Respiratory Questionnaire (SGRQ) gegenüber dem Ausgangswert nach 52 Wochen
Der adjustierte Mittelwert der absoluten Veränderung des SGRQ-Gesamtscores gegenüber dem Ausgangswert nach 52 Wochen war zwischen der Nintedanib-Gruppe (0,81 [95 %-KI -0,92; 2,55]) und der Placebogruppe (-0,88 [95 %-KI -2,58; 0,82]) vergleichbar. Der adjustierte mittlere Unterschied zwischen den Behandlungsgruppen betrug 1,69 (95 %-KI -0,73; 4,12; p = 0,1711).
Überlebensanalyse
Die Mortalität im Verlauf der gesamten Studie war zwischen der Nintedanib-Gruppe (n = 10; 3,5 %) und der Placebogruppe (n = 9; 3,1 %) vergleichbar. Die Analyse der Zeit bis zum Tod im Verlauf der gesamten Studie ergab eine HR von 1,16 (95 %-KI 0,47; 2,84; p = 0,7535).
QT-Intervall
In einer entsprechenden Studie an Patienten mit Nierenzellkarzinom wurden QT-/QTc-Messungen aufgezeichnet, die zeigten, dass eine orale Einzeldosis von 200 mg Nintedanib und orale Mehrfachdosierung von 200 mg Nintedanib zweimal täglich über 15 Tage das QTcF-Intervall nicht verlängerten.
Kinder und Jugendliche
Klinisch signifikante progredient fibrosierende interstitielle Lungenerkrankungen (ILDs) und interstitielle Lungenerkrankung bei systemischer Sklerose (SSc-ILD) bei Kindern und Jugendlichen im Alter von 6 bis 17 Jahren
Die klinische Sicherheit und Wirksamkeit von Nintedanib bei Kindern und Jugendlichen im Alter zwischen 6 und 17 Jahren mit klinisch signifikanten fibrosierenden interstitiellen Lungenerkrankungen (ILDs) wurden in einer explorativen, randomisierten, doppelblinden, placebokontrollierten Phase-III-Studie (InPedILD 1199.337) untersucht.
Die Patienten wurden im Verhältnis 2:1 einer 24-wöchigen Behandlung mit Nintedanib zweimal täglich (Dosen adjustiert nach Gewicht, einschließlich der Anwendung einer 25 mg-Kapsel) oder einem entsprechenden Placebo randomisiert zugeordnet, gefolgt von einer unverblindeten Gabe von Nintedanib mit variabler Behandlungsdauer. Die Anwendung einer Standardbehandlung, die vom behandelnden Arzt als klinisch indiziert erachtet wurde, war zulässig.
Die primären Ziele der InPedILD-Studie waren die Beurteilung der Dosisexposition und Sicherheit von Nintedanib bei Kindern und Jugendlichen mit klinisch signifikanter fibrosierender ILD. Die Wirksamkeit wurde lediglich als sekundäres Ziel beurteilt.
In die Studie InPedILD wurden Kinder und Jugendliche im Alter von 6 bis 17 Jahren mit klinisch signifikanter fibrosierender ILD und einer FVC in % des Sollwerts von mindestens 25 % eingeschlossen. Die Patienten wurden auf Grundlage des Nachweises einer Fibrose in zwei HRCT-Scans (wobei einer der HRCT-Scans innerhalb der letzten 12 Monate durchgeführt wurde) oder auf dem Nachweis einer Fibrose in einer Lungenbiopsie und eines höchstens 12 Monate zurückliegenden HRCT-Scans mit fibrosierender ILD klassifiziert.
Eine klinisch signifikante Erkrankung war definiert als Fan-Score ≥ 3 oder dokumentierter Nachweis einer klinischen Progression im Laufe der Zeit. Der Nachweis klinischer Progression stützte sich auf eine relative Abnahme der FVC in % des Sollwerts um ≥ 10 %, eine relative Abnahme der FVC in % des Sollwerts um 5-10 % mit Verschlechterung der Symptome, eine sich verschlechternde Fibrose gemäß HRCT-Scan oder andere Parameter einer klinischen Verschlechterung, die auf eine progressive Lungenfibrose zurückgeführt wurden (z. B. erhöhter Sauerstoffbedarf, verminderte Diffusionskapazität). Für die Aufnahme von Patienten mit einem Fan-Score von ≥ 3 war dies allerdings keine Voraussetzung.
Insgesamt wurden 39 Patienten randomisiert (61,5 % weiblich). Ausgangsmerkmale:
- 6-11 Jahre: 12 Patienten, 12-17 Jahre: 27 Patienten. Das mittlere (Standardabweichung [SD]) Alter betrug 12,6 (3,3) Jahre.
- Das mittlere (SD) Gewicht lag bei 42,2 kg (17,8 kg); 6-11 Jahre: 26,6 kg (10,4 kg), 12-17 Jahre: 49,1 kg (16,0 kg).
- Der Z-Wert (SD) des mittleren altersangepassten BMI zu Studienbeginn betrug insgesamt -0,6 (1,8).
- Der Z-Wert (SD) der mittleren FVC zu Studienbeginn betrug insgesamt -3,5 (1,9).
Die häufigsten zugrundeliegenden ILD-Einzeldiagnosen bei den eingeschlossenen Patienten waren:
- „Surfactant-Protein-Mangel“ (Nintedanib: 26,9 %, Placebo: 38,5 %),
- „Systemische Sklerose“ (Nintedanib: 15,4 %, Placebo: 23,1 %),
- „Toxin-/Strahlen-/Arzneimittel-induzierte Pneumonitis“ (Nintedanib: 11,5 %, Placebo: 7,7 %),
- „Chronische Hypersensitivitätspneumonie“ wurde bei 2 Patienten berichtet (Nintedanib: 7,7 %),
Die übrigen, für jeweils 1 Patienten berichteten zugrundeliegenden ILD-Diagnosen, waren:
- Fibrose nach HSZT,
- juvenile rheumatoide Arthritis,
- juvenile idiopathische Arthritis,
- Dermatomyositis (DM),
- desquamative interstitielle Pneumonitis,
- H1N1-Influenza,
- Ungeklärt (chronische diffuse Lungenerkrankung),
- COPA-Syndrom,
- COPA-Genmutation,
- undifferenzierte Erkrankung des Bindegewebes,
- postinfektiöse Bronchiolitis obliterans, – nicht näher spezifizierte ILD,
- idiopathische ILD,
- STING-assoziierte Vaskulopathie.
Die Ergebnisse des primären Endpunktes waren:
Exposition gegenüber Nintedanib:
- Die Exposition gegenüber Nintedanib in Form der AUCτ,ss, basierend auf der Probennahme im Steady State, war bei Kindern und Jugendlichen allgemein ähnlich und mit der AUCτ,ss von Erwachsenen vergleichbar (siehe Abschnitt 5.2).
Behandlungsbedingte unerwünschte Ereignisse (Woche 24):
- Nintedanib-Gruppe: 84,6 % der Patienten (6–11 Jahre: 75,0 %, 12–17 Jahre: 88,9 %)
- Placebogruppe: 84,6 % der Patienten (6–11 Jahre: 100 %, 12–17 Jahre: 77,8 %)
Die Änderung der forcierten Vitalkapazität (FVC in % des Sollwerts) gegenüber Studienbeginn wurde als sekundärer Wirksamkeitsendpunkt untersucht. Ergebnisse (Abbildung 6):
Woche 24:
- Nintedanib-Gruppe: adjustierte mittlere Änderung = 0,31 (95 %-KI -2,36; 2,98)
- Placebogruppe: adjustierte mittlere Änderung = -0,89 (95 %-KI -4,61; 2,82)
- Unterschied der FVC in % des Sollwerts 1,21 (95 %-KI -3,40; 5,81) zugunsten von Nintedanib.
Woche 52:
- Randomisierte Nintedanib-Gruppe: adjustierte mittlere Änderung = 0,79 (95 %-KI -2,95; 4,53)
- Randomisierte Placebogruppe: adjustierte mittlere Änderung = -0,98 (95 %-KI -6,26; 4,30)
Für den Endpunkt FVC in % des Sollwerts und eine Reihe anderer explorativer Wirksamkeitsendpunkte wurde bei Kindern und Jugendlichen eine hohe Variabilität beim Ansprechen auf die Behandlung mit Nintedanib beobachtet.
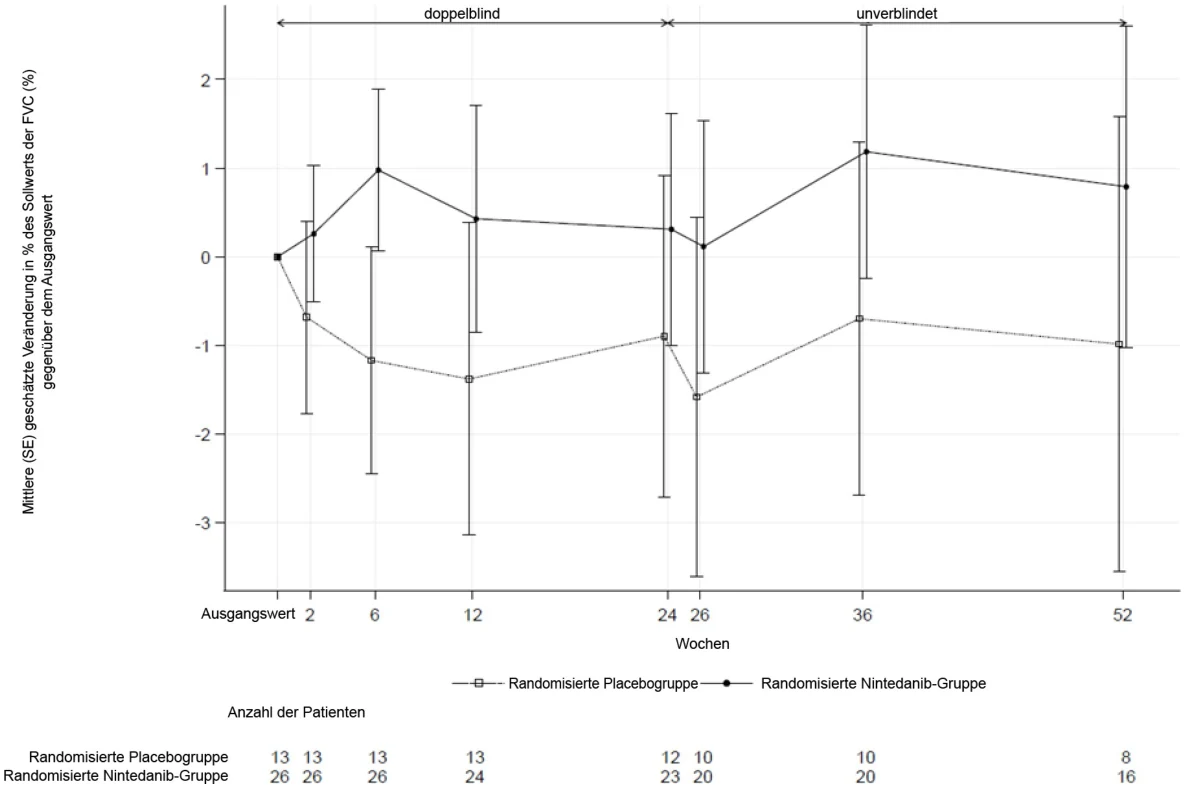
* Nach 24 Behandlungswochen erhielten alle Patienten Nintedanib im unverblindeten Teil der Studie.
Die Europäische Arzneimittel-Agentur hat für das Nintedanib-haltige Referenzarzneimittel eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen bei IPF gewährt.
Die Europäische Arzneimittel-Agentur hat für das Nintedanib-haltige Referenzarzneimittel eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien bei Kindern unter 6 Jahren bei fibrosierenden ILDs gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Nicht-kleinzelligen Lungenkarzinom (NSCLC)
Wirkmechanismus
Nintedanib ist ein dreifach zielgerichteter Angiokinaseinhibitor, der vaskuläre endotheliale Wachstumsfaktorrezeptoren (vascular endothelial growth factor receptor, VEGFR 1-3), von Blutplättchen abgeleitete Wachstumsfaktorrezeptoren (platelet-derived growth factor receptors, PDGFR α und ß) und die Kinaseaktivität von Fibroblasten-Wachstumsfaktorrezeptoren (fibroblast growth factor receptor, FGFR 1-3) blockiert. Nintedanib bindet kompetitiv an die Adenosintriphosphat (ATP)-Bindungstasche dieser Rezeptoren und blockiert die intrazelluläre Signalübertragung, die für die Proliferation und das Überleben von Endothelzellen sowie perivaskulären Zellen (Perizyten und vaskuläre glatte Muskelzellen) entscheidend ist. Zusätzlich werden Fms-artige Tyrosinproteinkinase (Flt)-3, lymphozytenspezifische Tyrosinproteinkinase (Lck) und proto-onkogene Tyrosinproteinkinase Src (Src) inhibiert.
Pharmakodynamische Wirkungen
Die Tumorangiogenese trägt wesentlich zum Tumorwachstum, zur Progression und Bildung von Metastasen bei. Sie wird vorwiegend durch die Freisetzung von proangiogenen Faktoren ausgelöst (dazu gehören VEGF und bFGF), die von der Tumorzelle sezerniert werden, um endotheliale sowie perivaskuläre Zellen aus der Umgebung anzuziehen, und somit eine verbesserte Sauerstoff- und Nährstoffzufuhr über das umgebende Gefäßsystem zu ermöglichen. In präklinischen Tumormodellen beeinträchtigte Nintedanib als Monosubstanz effektiv den Aufbau und die Erhaltung des Tumorgefäßsystems und führte zur Hemmung des Tumorwachstums und zu Tumorstase. Insbesondere führte die Behandlung von Tumor-Xenograftmodellen mit Nintedanib zu einer raschen Verringerung der Tumormikrogefäßdichte, der Umhüllung der Gefäße durch Perizyten und der Tumorperfusion.
Messungen mit dynamischer kontrastmittelbasierter Perfusionsmagnetresonanztomographie (DCE-MRT) zeigten einen anti-angiogenen Effekt von Nintedanib beim Menschen. Dieser war nicht eindeutig dosisabhängig, aber die meisten Effekte wurden bei Dosen von ≥ 200 mg beobachtet. Die logistische Regression ergab einen statistisch signifikanten Zusammenhang zwischen der anti-angiogenen Wirkung und der Nintedanib-Exposition. DCE-MRT-Effekte wurden 24-48 Stunden nach der ersten Arzneimitteleinnahme beobachtet und blieben nach einer kontinuierlichen Behandlung über mehrere Wochen erhalten oder verstärkten sich sogar. Es wurde keine Korrelation des DCE-MRT-Effektes und einer anschließenden klinisch signifikanten Reduktion der Zielläsionsgröße gefunden, aber ein DCE-MRT-Effekt war mit einer Tumorstabilisierung verbunden.
Klinische Wirksamkeit und Sicherheit
Wirksamkeit in der zulassungsrelevanten Phase-3-Studie LUME-Lung 1
Die Wirksamkeit und Sicherheit von Nintedanib wurde bei 1 314 erwachsenen Patienten mit lokal fortgeschrittenem, metastasiertem oder rezidiviertem NSCLC nach einer vorherigen Chemotherapie untersucht. „Lokal rezidiviert“ wurde als ein lokales Wiederauftreten des Tumors ohne Metastasen zu Studienbeginn definiert. Die Studie umfasste 658 Patienten (50,1 %) mit Adenokarzinom, 555 Patienten (42,2 %) mit Plattenepithelkarzinom und 101 Patienten (7,7 %) mit anderen Tumorhistologien.
Die Patienten wurden im Verhältnis 1:1 auf die Behandlungsarme randomisiert. Sie erhielten entweder Nintedanib 200 mg oral zweimal täglich in Kombination mit der intravenösen Anwendung von 75 mg/m2 Docetaxel alle 21 Tage (n = 655) oder oral gegebenes Placebo zweimal täglich in Kombination mit 75 mg/m2 Docetaxel alle 21 Tage (n = 659). Im Rahmen der Randomisierung erfolgte eine Stratifizierung nach Eastern Cooperative Oncology Group (ECOG)-Status (0 versus 1), Bevacizumab-Vorbehandlung (ja versus nein), Hirnmetastasen (ja versus nein) und Tumorhistologie (Plattenepithel- versus Nicht-Plattenepithelhistologie).
Die Patientenmerkmale waren zwischen den Behandlungsarmen innerhalb der Gesamtpopulation und innerhalb der histologischen Subgruppen ausgeglichen. In der Gesamtpopulation waren 72,7 % der Patienten Männer. Die Mehrzahl der Patienten war nicht-asiatischer Herkunft (81,6 %), das mediane Alter betrug 60,0 Jahre, der ECOG-Status zum Baseline-Zeitpunkt betrug 0 (28,6 %) oder 1 (71,3 %); ein Patient hatte einen ECOG-Status von 2 zum Baseline-Zeitpunkt. 5,8 % der Patienten hatten bei Studienbeginn stabile Hirnmetastasen und 3,8 % wurden zuvor mit Bevacizumab behandelt.
Das Krankheitsstadium wurde zum Zeitpunkt der Diagnose basierend auf Union Internationale Contre le Cancer (UICC)/American Joint Committee on Cancer (AJCC) Edition 6 oder Edition 7 ermittelt. In der Gesamtpopulation hatten 16,0 % der Patienten eine Erkrankung im Stadium < IIIB/IV, 22,4 % eine Erkrankung im Stadium IIIB und 61,6 % eine Erkrankung im Stadium IV. 9,2 % der Patienten wurden in die Studie mit einem zum Baseline-Zeitpunkt ermittelten lokal rezidivierten Krankheitsstadium aufgenommen. Von den Patienten mit Adenokarzinom-Histologie hatten 15,8 % eine Erkrankung im Stadium < IIIB/IV, 15,2 % hatten eine Erkrankung im Stadium IIIB und 69,0 % hatten eine Erkrankung im Stadium IV.
5,8 % der Patienten mit Adenokarzinom wurden in die Studie mit einem zum Baseline-Zeitpunkt ermittelten lokal rezidivierten Krankheitsstadium aufgenommen.
Der primäre Endpunkt war das progressionsfreie Überleben (PFS), das von unabhängigen Gutachtern (independent review committee, IRC) auf der Grundlage der Intent-to-treat (ITT)-Population beurteilt und nach Histologie ausgewertet wurde. Das Gesamtüberleben (OS) war der sekundäre Hauptendpunkt. Andere Wirksamkeitsergebnisse umfassten objektive Ansprechrate, Krankheitskontrolle, Veränderung der Tumorgröße und gesundheitsbezogene Lebensqualität.
Die Zugabe von Nintedanib zu Docetaxel führte entsprechend der Ermittlung des unabhängigen Prüfkomitees (Independent Review Committee) zu einer statistisch signifikanten Risikoreduktion von Progression oder Tod um 21 % für die Gesamtpopulation (Hazard Ratio [HR] 0,79; 95 % Konfidenzintervall [KI]: 0,68-0,92; p = 0,0019). Dieses Ergebnis wurde in der Follow-Up-PFS-Analyse bestätigt, die alle zum Zeitpunkt der finalen OS-Analyse erfassten Ereignisse berücksichtigte (HR 0,85, 95 %-KI: 0,75-0,96; p = 0,0070). Die Analyse des Gesamtüberlebens in der Gesamtpopulation erreichte keine statistische Signifikanz (HR 0,94; 95 %-KI: 0,83-1,05).
Es ist anzumerken, dass präspezifizierte Analysen nach Histologie ausschließlich in der Adenokarzinom-Population einen statistisch signifikanten Unterschied im OS zwischen den Behandlungsarmen zeigten (Tabelle 17).
Wie in Tabelle 17 gezeigt, führte die Zugabe von Nintedanib zu Docetaxel für die Adenokarzinom-Population zu einer statistisch signifikanten Risikoreduktion von Progression oder Tod um 23 % (HR 0,77; 95 %-KI: 0,62-0,96). In Übereinstimmung mit diesen Beobachtungen zeigten verwandte Studienendpunkte wie Krankheitskontrolle und Änderung der Tumorgröße signifikante Verbesserungen.
Tabelle 17: Wirksamkeitsergebnisse der Studie LUME-Lung 1 für Patienten mit Adenokarzinom-Histologie
| Nintedanib + Docetaxel | Placebo + Docetaxel | |||||||||
| Progressionsfreies Überleben (PFS)* – Primäranalyse | ||||||||||
| Patienten, n | 277 | 285 | ||||||||
| Anzahl der Todesfälle oder Progressionen, n (%) | 152 (54,9) | 180 (63,2) | ||||||||
| Medianes PFS [Monate] | 4,0 | 2,8 | ||||||||
| HR (95 %-KI) | 0,77 (0,62; 0,96) | |||||||||
| Stratifizierter Log-Rank-Test p-Wert** | 0,0193 | |||||||||
| Progressionsfreies Überleben (PFS)*** – Follow-Up-Analyse | ||||||||||
| Patienten, n | 322 | 336 | ||||||||
| Anzahl der Todesfälle oder Progressionen, n (%) | 255 (79,2) | 267 (79,5) | ||||||||
| Medianes PFS [Monate] | 4,2 | 2,8 | ||||||||
| HR (95 %-KI) | 0,84 (0,71; 1,00) | |||||||||
| Stratifizierter Log-Rank-Test p-Wert** | 0,0485 | |||||||||
| Krankheitskontrolle [%] | 60,2 | 44,0 | ||||||||
| Odds Ratio (95 %-KI)+ | 1,93 (1,42; 2,64) | |||||||||
| p-Wert+ | < 0,0001 | |||||||||
| Objektives Ansprechen [%] | 4,7 | 3,6 | ||||||||
| Odds Ratio (95 %-KI)+ | 1,32 (0,61; 2,93) | |||||||||
| p-Wert+ | 0,4770 | |||||||||
| Schrumpfung des Tumors [%]° | -7,76 | -0,97 | ||||||||
| p-Wert° | 0,0002 | |||||||||
| Gesamtüberleben (OS)*** | ||||||||||
| Patienten, n | 322 | 336 | ||||||||
| Anzahl der Todesfälle, n (%) | 259 (80,4) | 276 (82,1) | ||||||||
| Medianes OS [Monate] | 12,6 | 10,3 | ||||||||
| HR (95 %-KI) | 0,83 (0,70; 0,99) | |||||||||
| Stratifizierter Log-Rank-Test p-Wert* | 0,0359 | |||||||||
HR: Hazard Ratio; KI: Konfidenzintervall
* Primäre PFS-Analyse, durchgeführt nach Beobachtung von 713 PFS-Ereignissen entsprechend der Beurteilung durch das IRC in der Gesamt-ITT-Population (332 Ereignisse bei Adenokarzinom-Patienten).
** Stratifiziert nach Baseline-ECOG PS (0 versus 1), Hirnmetastasen zum Baseline-Zeitpunkt (ja versus nein) und vorheriger Behandlung mit Bevacizumab (ja versus nein).
*** OS-Analyse und Follow-Up-PFS-Analyse, durchgeführt nach Beobachtung von 1 121 Todesfällen in der Gesamt-ITT-Population (535 Ereignisse bei Adenokarzinom-Patienten)
+ Odds Ratio und p-Wert wurden mittels eines logistischen Regressionsmodells ermittelt, das für den Baseline-ECOG-Status (0 versus 1) adjustiert wurde.
° Adjustierter Mittelwert der besten prozentualen Veränderung gegenüber dem Ausgangswert und p-Wert, erhalten mittels eines ANOVA-Modells, das für Baseline-ECOG-Status (0 versus 1), Hirnmetastasen zu Baseline (ja versus nein) und vorherige Behandlung mit Bevacizumab (ja versus nein) adjustiert wurde.
Für Adenokarzinom-Patienten wurde eine statistisch signifikante Verlängerung des OS zugunsten der Behandlung mit Nintedanib plus Docetaxel gezeigt, mit einer Reduktion des Sterberisikos um 17 % (HR 0,83; p = 0,0359) und einer medianen Verlängerung des OS um 2,3 Monate (10,3 versus 12,6 Monate, Abbildung 7).
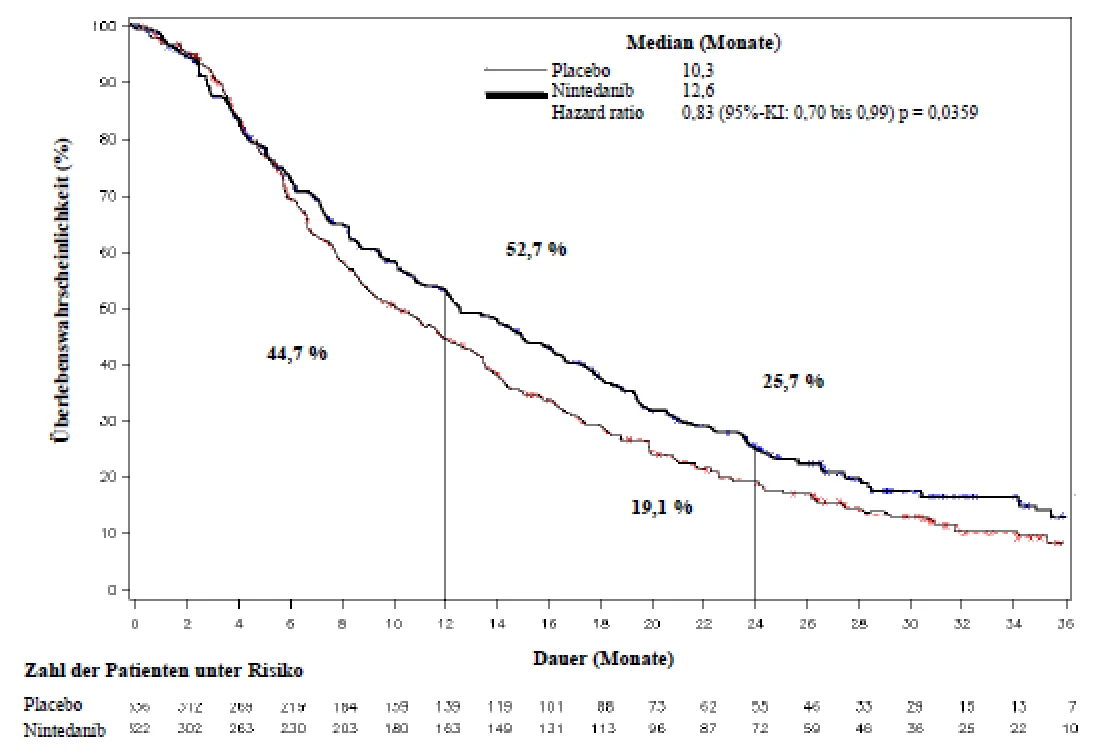
Eine präspezifizierte Auswertung wurde in der Population der Adenokarzinom-Patienten durchgeführt, die bei Eintritt in die Studie eine besonders schlechte Prognose hatten. Dies waren Patienten, bei denen eine Progression während oder kurz nach der Erstlinientherapie vor Studieneintritt eintrat. Diese Population schloss jene Patienten mit Adenokarzinom mit ein, bei denen zur Baseline-Untersuchung eine Progression festgestellt wurde und die innerhalb von weniger als 9 Monaten seit Beginn ihrer Erstlinientherapie in die Studie aufgenommen wurden. Die Behandlung dieser Patienten mit Nintedanib in Kombination mit Docetaxel reduzierte das Sterberisiko um 25 % im Vergleich zu Placebo plus Docetaxel (HR 0,75; 95 %-KI: 0,60-0,92; p = 0,0073). Das mediane OS verlängerte sich um 3 Monate (Nintedanib: 10,9 Monate; Placebo: 7,9 Monate). In einer Post-hoc-Analyse bei Adenokarzinom-Patienten mit Progression und Studieneintritt ≥ 9 Monate nach Beginn ihrer Erstlinientherapie erreichte der Unterschied keine statistische Signifikanz (HR für OS: 0,89; 95 %-KI: 0,66-1,19). Der Anteil der Adenokarzinom-Patienten mit Krankheitsstadium < IIIB/IV zum Zeitpunkt der Diagnose war gering und zwischen den Behandlungsarmen ausgeglichen (Placebo: 54 Patienten [16,1 %]; Nintedanib: 50 Patienten, [15,5 %]). Die HR für PFS und OS betrug bei diesen Patienten 1,24 (95 %-KI: 0,68, 2,28) bzw. 1,09 (95 %-KI: 0,70, 1,70). Die Stichprobengröße war jedoch klein, es gab keine signifikante Interaktion und das KI war breit und schloss die HR für das OS der Gesamt-Adenokarzinom-Population ein.
Lebensqualität
Die Behandlung mit Nintedanib verlängerte die Zeit bis zu einer Verschlechterung der präspezifizierten Symptome Husten, Atemnot und Schmerzen nicht signifikant, führte jedoch zu einer signifikanten Verschlechterung in der Symptomskala für Diarrhoe. Dennoch war insgesamt der verzeichnete Behandlungserfolg mit Nintedanib nicht mit einer Beeinträchtigung der subjektiv berichteten Lebensqualität verbunden.
Auswirkung auf das QT-Intervall
QT-/QTc-Messungen wurden in einer eigens dafür durchgeführten Studie aufgezeichnet und analysiert, die eine Monotherapie mit Nintedanib mit einer Monotherapie mit Sunitinib bei Patienten mit Nierenzellkarzinom verglich. In dieser Studie verlängerten orale Einzeldosen von 200 mg Nintedanib sowie orale Mehrfachdosen von 200 mg Nintedanib, die zweimal täglich für 15 Tage verabreicht wurden, das QTcF-Intervall nicht. Es wurde jedoch keine umfassende QT-Studie von Nintedanib in Kombination mit Docetaxel durchgeführt.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Nintedanib eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen bei nicht-kleinzelligem Lungenkarzinom gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Resorption
Nintedanib erreichte maximale Plasmakonzentrationen ca. 2-4 Std. nach oraler Gabe als Weichgelatinekapsel nach Nahrungsaufnahme (Bereich 0,5-8 Std.). Die absolute Bioverfügbarkeit einer 100 mg-Dosis betrug bei gesunden Probanden 4,69 % (90 %-KI: 3,615-6,078). Resorption und Bioverfügbarkeit werden durch Transportereffekte und einen erheblichen First-Pass-Effekt verringert. Die Exposition gegenüber Nintedanib stieg im Dosisbereich von 50-450 mg einmal täglich und 150-300 mg zweimal täglich dosisproportional an. Steady-State-Plasmakonzentrationen wurden spätestens nach einwöchiger Einnahme erreicht.
Nach Nahrungsaufnahme war die Nintedanib-Exposition im Vergleich zur Einnahme im Nüchternzustand um etwa 20 % erhöht (KI: 95,3-152,5 %), die Resorption war verzögert (mediane tmax nüchtern: 2,00 Std.; nicht nüchtern: 3,98 Std.).
In einer In-vitro-Studie hatte das Mischen von Nintedanib-Kapseln mit einer kleinen Menge Apfelmus oder Schokoladenpudding für bis zu 15 Minuten keine Auswirkungen auf die pharmazeutische Qualität. Bei längerer Expositionsdauer gegenüber weicher Nahrung wurde aufgrund der Wasseraufnahme der Gelatinehülle ein Aufquellen und eine Verformung der Kapseln beobachtet. Daher ist bei Einnahme der Kapseln mit weicher Nahrung nicht mit einer veränderten klinischen Wirkung zu rechnen, wenn die Einnahme sofort erfolgt.
In einer Einzeldosis-Studie zur relativen Bioverfügbarkeit von Nintedanib, in der männliche, erwachsene Probanden entweder eine 100 mg-Weichgelatinekapsel oder vier 25 mg-Weichgelatinekapseln erhielten, war die Bioverfügbarkeit bei beiden Behandlungen vergleichbar.
Verteilung
Nintedanib folgt mindestens einer zweiphasigen Dispositionskinetik. Nach intravenöser Infusion wurde ein hohes Verteilungsvolumen (Vss: 1 050 l, 45,0 % gKV) beobachtet.
Die In-vitro-Proteinbindung von Nintedanib in menschlichem Plasma war mit einem gebundenen Anteil von 97,8 % hoch. Serumalbumin wird als das Hauptbindungsprotein betrachtet. Nintedanib wird vorzugsweise in Plasma mit einem Blut-zu-Plasma-Verhältnis von 0,869 verteilt.
Biotransformation
Die vorherrschende Stoffwechselreaktion für Nintedanib ist die hydrolytische Spaltung durch Esterasen, die den freien Säureanteil BIBF 1202 ergibt. BIBF 1202 wird anschließend durch Glucuronidierung mittels Uridin-5'-diphospho-Glucuronosyltransferase (UGT)-Enzymen (UGT 1A1, UGT 1A7, UGT 1A8 und UGT 1A10) in BIBF-1202-Glucuronid überführt.
Die Biotransformation von Nintedanib erfolgte nur in geringem Umfang über CYP-Stoffwechselwege, wobei CYP 3A4 das überwiegend beteiligte Enzym war. Der CYP-abhängige Hauptmetabolit konnte in der ADME-Studie am Menschen im Plasma nicht nachgewiesen werden. In vitro machte der CYP-abhängige Stoffwechsel etwa 5 % im Vergleich zu etwa 25 % Esterspaltung aus. Nintedanib, BIBF 1202 und BIBF-1202-Glucuronid bewirkten in präklinischen Studien auch keine Hemmung oder Induktion von CYP-Enzymen. Arzneimittelwechselwirkungen zwischen Nintedanib und CYP-Substraten, CYP-Inhibitoren oder CYP-Induktoren sind daher nicht zu erwarten.
Elimination
Die Gesamt-Plasmaclearance nach intravenöser Infusion war hoch (CL: 1 390 ml/min, 28,8 % gKV). Die renale Ausscheidung des unveränderten Wirkstoffs innerhalb von 48 Std. nach oraler Gabe betrug etwa 0,05 % der Dosis (31,5 % gKV) und nach intravenöser Verabreichung etwa 1,4 % der Dosis (24,2 % gKV); die renale Clearance betrug 20 ml/min (32,6 % gKV). Der Hauptweg der Elimination von radioaktiv markiertem [14C]-Nintedanib nach oraler Gabe erfolgte über fäkale/biliäre Ausscheidung (93,4 % der Dosis, 2,61 % gKV). Der Beitrag der renalen Ausscheidung zur Gesamt-Clearance war gering (0,649 % der Dosis, 26,3 % gKV). Die Gesamtrückgewinnung (Recovery) wurde innerhalb von 4 Tagen nach der Dosierung als abgeschlossen (über 90 %) betrachtet. Die terminale Halbwertszeit von Nintedanib betrug zwischen 10 und 15 Std. (gKV % ca. 50 %).
Linearität/Nicht-Linearität
Die Pharmakokinetik (PK) von Nintedanib kann bezüglich der Zeit als linear betrachtet werden (d. h. Einzeldosisdaten können auf Mehrfachdosisdaten extrapoliert werden). Die Akkumulation nach Mehrfachgabe betrug das 1,04-Fache für Cmax und das 1,38-Fache für AUCτ. Die Nintedanib-Talspiegel blieben für mehr als ein Jahr stabil.
Weitere Informationen zu Arzneimittelwechselwirkungen
Biotransformation
Arzneimittelwechselwirkungen zwischen Nintedanib und CYP-Substraten, CYP-Inhibitoren oder CYP-Induktoren sind nicht zu erwarten, da Nintedanib, BIBF 1202 und BIBF-1202-Glucuronid weder CYP-Enzyme in präklinischen Studien inhibierten oder induzierten noch Nintedanib durch CYP-Enzyme in einem relevanten Umfang metabolisiert wurde.
Transport
Nintedanib ist ein Substrat von P-gp. Zum Wechselwirkungspotenzial von Nintedanib mit diesem Transporter, siehe Abschnitt 4.5. Für Nintedanib wurde in vitro gezeigt, dass es kein Substrat oder Inhibitor von OATP-1B1, OATP-1B3, OATP-2B1, OCT-2 oder MRP-2 ist. Nintedanib ist auch kein Substrat von BCRP. In vitro wurde nur ein schwaches inhibitorisches Potenzial auf OCT-1, BCRP und P-gp beobachtet, dem geringe klinische Bedeutung beigemessen wird. Das Gleiche gilt für Nintedanib als Substrat von OCT-1.
Pharmakokinetische/pharmakodynamische Zusammenhänge
In explorativen pharmakokinetischen Analysen der unerwünschten Ereignisse schien eine höhere Nintedanib-Exposition mit Erhöhungen der Leberenzyme in Verbindung zu stehen, jedoch nicht mit gastrointestinalen unerwünschten Ereignissen. PK-Wirksamkeitsanalysen wurden für klinische Endpunkte nicht durchgeführt. Die logistische Regression ergab einen statistisch signifikanten Zusammenhang zwischen der Nintedanib-Exposition und der DCE-MRT-Reaktion.
Populationspharmakokinetische Analyse bei besonderen Patientengruppen
Die pharmakokinetischen Eigenschaften von Nintedanib waren bei gesunden Probanden, Patienten mit IPF, Patienten mit anderen chronischen progredient fibrosierenden ILDs, Patienten mit SSc-ILD und Krebspatienten ähnlich. In einer populationspharmakokinetischen (PopPK)-Analyse von Patienten mit IPF und nicht-kleinzelligem Lungenkarzinom (NSCLC) (n = 1 191) sowie deskriptiver Untersuchungen wurde die Nintedanib-Exposition nicht durch Geschlecht (korrigiert nach Körpergewicht), leichte und mittelschwere Nierenfunktionsstörung (geschätzt anhand der Kreatinin-Clearance), Lebermetastasen, ECOG-Status, Alkoholkonsum oder P-gp-Genotyp beeinflusst.
Die PopPK-Analysen ergaben moderate Auswirkungen auf die Nintedanib-Exposition, die von Alter, Körpergewicht und ethnischer Zugehörigkeit abhängig waren (siehe unten). Aufgrund der in der klinischen LUME-Lung-1-Studie beobachteten hohen interindividuellen Variabilität der Exposition werden diese Effekte nicht als klinisch relevant betrachtet. Bei Patienten mit mehreren dieser Risikofaktoren wird jedoch eine engmaschige Überwachung empfohlen (siehe Abschnitt 4.4).
Alter
Die Nintedanib-Exposition nahm mit dem Alter linear zu. Relativ zu einem Patienten mit einem medianen Alter von 62 Jahren verringerte sich die AUCτ,ss bei einem 45-jährigen Patienten um 16 % (5. Perzentil) und stieg bei einem 76-jährigen Patienten (95. Perzentil) um 13 % an. Der durch die Analyse abgedeckte Altersbereich lag zwischen 29 und 85 Jahren; etwa 5 % der Population waren älter als 75 Jahre. Auf Basis eines PopPK-Modells wurde bei Patienten ≥ 75 Jahren eine Zunahme der Nintedanib-Exposition von etwa 20-25 % im Vergleich zu Patienten unter 65 Jahren beobachtet.
Kinder und Jugendliche
Laut der Analyse pharmakokinetischer Daten aus der Studie InPedILD (1199.337) führte die orale Anwendung von Nintedanib gemäß gewichtsbasiertem Dosierungsalgorithmus zu einer Exposition in dem bei erwachsenen Patienten beobachteten Bereich. Die beobachteten geometrischen mittleren Expositionen in Form der AUCτ,ss (geometrischer Variationskoeffizient) betrugen 175 ng/ml*h (85,1 %) bei 10 Patienten im Alter zwischen 6 und 11 Jahren bzw. 167 ng/ml*h (83,6 %) bei 23 Patienten im Alter zwischen 12 und 17 Jahren.
Expositions-Wirkungs-Analysen der Daten aus der Studie InPedILD wiesen auf einen Emax-ähnlichen Zusammenhang zwischen Exposition und FVC in % des Sollwerts sowie des Z-Wertes der FVC hin, unterstützt durch Daten von Erwachsenen. Der EC50-Wert betrug bei der FVC in % des Sollwerts 4,4 ng/ml (relativer Standardfehler: 28,6 %) und beim Z-Wert des FVC 5,0 ng/ml (relativer Standardfehler: 75,3 %).
Nintedanib wurde nicht bei Kindern und Jugendlichen mit Leberfunktionsstörung untersucht. Populationspharmakokinetische Modelle zeigen, dass bei Kindern und Jugendlichen mit fibrosierenden ILDs und leichter Leberfunktionsstörung (Child-Pugh-Klasse A) die empfohlenen Dosisreduktionen (siehe Abschnitt 4.2) zu Expositionen führen würden, die bei der jeweils empfohlenen reduzierten Dosis mit den Nintedanib-Expositionen bei erwachsenen Patienten mit leichter Leberfunktionsstörung (Child-Pugh-Klasse A) übereinstimmen.
Körpergewicht
Es wurde eine inverse Korrelation zwischen Körpergewicht und der Nintedanib-Exposition beobachtet. Die AUCτ,ss stieg bei einem 50 kg schweren Patienten (5. Perzentil) um 25 % an und verringerte sich bei einem 100 kg schweren Patienten (95. Perzentil) um 19 % relativ zu einem Patienten mit einem medianen Gewicht von 71,5 kg.
Ethnische Zugehörigkeit
Im Vergleich zu Kaukasiern war die mittlere Nintedanib-Exposition der Population bei chinesischen, taiwanesischen und indischen Patienten um 33-50 % und bei japanischen Patienten um 16 % höher, während sie bei Koreanern um 16-22 % niedriger war (gemäß Körpergewicht korrigiert). Aufgrund der hohen interindividuellen Variabilität der Exposition werden diese Effekte nicht als klinisch relevant betrachtet. Daten von schwarzen Menschen waren sehr begrenzt, lagen jedoch im gleichen Bereich wie für Kaukasier.
Leberfunktionsstörung
In einer gezielten Einzeldosisstudie der Phase I war die Nintedanib-Exposition basierend auf Cmax und AUC bei Patienten mit leichter Leberfunktionsstörung (Child Pugh A) im Vergleich zu gesunden Probanden 2,2-fach höher (90 %-KI 1,3-3,7 für Cmax bzw.1,2-3,8 für AUC). Bei Patienten mit mittelschwerer Leberfunktionsstörung (Child Pugh B) war die Exposition im Vergleich zu gesunden Probanden basierend auf Cmax 7,6-fach höher (90 %-KI 4,4-13,2) und basierend auf AUC 8,7-fach höher (90 %-KI 5,7-13,1). Patienten mit schwerer Leberfunktionsstörung (Child Pugh C) wurden nicht untersucht.
Begleittherapie mit Pirfenidon
In einer speziellen Pharmakokinetik (PK)-Studie wurde die gleichzeitige Behandlung mit Nintedanib und Pirfenidon bei Patienten mit IPF untersucht. Gruppe 1 erhielt eine Einzeldosis von 150 mg Nintedanib vor und nach Eindosierung auf eine stabile Konzentration von 801 mg Pirfenidon dreimal täglich (n = 20 behandelte Patienten). Gruppe 2 erhielt eine dauerhafte Behandlung mit 801 mg Pirfenidon dreimal täglich, und das PK-Profil wurde bei diesen Patienten vor und nach mindestens 7 Tagen der gleichzeitigen Gabe von zweimal täglich 150 mg Nintedanib ermittelt (n = 17 behandelte Patienten). In Gruppe 1 betrugen die adjustierten Verhältnisse der geometrischen Mittelwerte (90 %-KI) 93 % (57 %-151 %) bzw. 96 % (70 %-131 %) für die Cmax bzw. AUC0-tz von Nintedanib (n = 12 für den intraindividuellen Vergleich). Die adjustierten Verhältnisse der geometrischen Mittelwerte (90 %-KI) in Gruppe 2 lagen bei 97 % (86 %-110 %) bzw. 95 % (86 %-106 %) für die Cmax,ss bzw. AUCτ,ss von Pirfenidon (n = 12 für den intraindividuellen Vergleich).
Ausgehend von diesen Ergebnissen gibt es keine Hinweise auf eine relevante pharmakokinetische Arzneimittelwechselwirkung zwischen Nintedanib und Pirfenidon, wenn diese Wirkstoffe in Kombination verabreicht wurden (siehe Abschnitt 4.4).
Begleittherapie mit Bosentan
In einer speziellen PK-Studie wurde die gleichzeitige Behandlung mit Nintedanib und Bosentan bei Probanden untersucht. Die Probanden erhielten eine Einzeldosis von 150 mg Nintedanib vor und nach mehrfacher Gabe von 125 mg Bosentan zweimal täglich im Steady State. Die adjustierten Verhältnisse der geometrischen Mittelwerte (90 %-KI) betrugen 103 % (86 %-124 %) bzw. 99 % (91 %-107 %) für die Cmax bzw. AUC0-tz von Nintedanib (n = 13), was darauf hindeutet, dass die gleichzeitige Gabe von Nintedanib und Bosentan keine Auswirkungen auf die Pharmakokinetik von Nintedanib hatte.
Begleittherapie mit oralen hormonellen Kontrazeptiva
In einer speziellen PK-Studie erhielten weibliche Patienten mit SSc-ILD eine Einzeldosis einer Kombination aus 30 μg Ethinylestradiol und 150 μg Levonorgestrel vor und nach der zweimal täglichen Gabe von 150 mg Nintedanib über mindestens 10 Tage. Die adjustierten Verhältnisse der geometrischen Mittelwerte (90 %-KI) betrugen 117 % (108 %-127 %; Cmax) bzw. 101 % (93 %-111 %; AUC0-tz) für Ethinylestradiol und 101 % (90 %-113 %; Cmax) bzw. 96 % (91 %-102 %; AUC0-tz) für Levonorgestrel (n = 15), was darauf hindeutet, dass die gleichzeitige Gabe von Nintedanib keine nennenswerten Auswirkungen auf die Plasmaspiegel von Ethinylestradiol und Levonorgestrel hat.
Expositions-Wirkungs-Beziehung
Expositions-Wirkungs-Analysen bei Patienten mit IPF und anderen chronischen progredient fibrosierenden ILDs wiesen auf eine schwache Beziehung zwischen der Nintedanib-Plasmaexposition und erhöhten ALT- und/oder AST-Werten hin. Die tatsächlich verabreichte Dosis ist möglicherweise der bessere Prädiktor für das Risiko, Diarrhoe jeglichen Schweregrads zu entwickeln, selbst wenn eine Plasmaexposition als risikobestimmender Faktor nicht ausgeschlossen werden konnte (siehe Abschnitt 4.4).
Informationen zu Expositions-Wirkungs-Analysen bei Kindern und Jugendlichen, siehe Unterabschnitt „Kinder und Jugendliche“.
5.3 Präklinische Daten zur Sicherheit
Allgemeine Toxikologie
Toxizitätsstudien an Ratten und Mäusen zeigten nach einmaliger Gabe ein geringes akutes toxisches Potenzial von Nintedanib. In Toxizitätsstudien nach wiederholter Gabe an jungen Ratten wurden bleibende Veränderungen im Zahnschmelz und Dentin in den schnell nachwachsenden Schneidezähnen beobachtet, jedoch nicht in den Prämolaren und Molaren. Darüber hinaus wurde eine Verdickung der epiphysären Wachstumsfugen während der Knochenwachstumsphasen beobachtet, die nach Absetzen reversibel war. Diese Veränderungen sind von anderen VEGFR-2-Inhibitoren bekannt und können als Klasseneffekte betrachtet werden.
Diarrhoe und Erbrechen, begleitet von reduzierter Futteraufnahme und Körpergewichtsverlust, wurden in Toxizitätsstudien an Nicht-Nagern beobachtet.
Es gab keine Anzeichen von erhöhten Leberenzymen bei Ratten, Hunden und Cynomolgus-Affen. Ein leichter Anstieg von Leberenzymen, der nicht auf schwere Nebenwirkungen wie Diarrhoe zurückzuführen war, wurde ausschließlich bei Rhesusaffen beobachtet.
Reproduktionstoxizität
Bei Ratten wurden embryofetale Letalität und teratogene Wirkungen bei Expositionen unter der humantherapeutischen Exposition bei der maximalen empfohlenen Humandosis (MRHD) von 150 mg zweimal täglich (für IPF, ILDs, SSc-ILD) und 200 mg zweimal täglich (für NSCLC) beobachtet. Auswirkungen auf die Entwicklung des Achsenskeletts und auf die Entwicklung der großen Arterien wurden ebenfalls bei subtherapeutischen Expositionen festgestellt.
Bei Kaninchen wurden eine embryofetale Letalität und teratogene Wirkungen bei einer Exposition beobachtet, die etwa 3-fach höher als die MRHD von 150 mg zweimal täglich (für IPF, ILDs, SSc-ILD) war, jedoch wurden uneindeutige Auswirkungen auf die embryofetale Entwicklung des Achsenskeletts und des Herzens bereits bei einer Exposition festgestellt, die niedriger war als die MRHD von 150 mg zweimal täglich.
Bei Kaninchen wurde eine embryofetale Letalität bei einer Exposition beobachtet, die etwa 8-fach höher als die MRHD von 200 mg zweimal täglich (für NSCLC) war. Teratogene Effekte auf die Aortenbögen in Verbindung mit Herz und Urogenitalsystem wurden bei einer Exposition festgestellt, die 4-fach höher als die MRHD von 200 mg zweimal täglich war, und auf die embryofetale Entwicklung des Achsenskeletts bei einer Exposition, die 3-fach höher als die MRHD von 200 mg täglich war.
In einer prä- und postnatalen Entwicklungsstudie an Ratten wurden Auswirkungen auf die prä- und postnatale Entwicklung bei einer Exposition beobachtet, die geringer war als die MRHD von 150 mg zweimal täglich.
Eine Studie an Ratten zur männlichen Fertilität und frühen embryonalen Entwicklung bis zur Implantation zeigte keine Auswirkungen auf die männlichen Fortpflanzungsorgane und die männliche Fertilität.
Bei Ratten wurden geringe Mengen von radioaktiv markiertem Nintedanib und/oder seinen Metaboliten (≤ 0,5 % der verabreichten Dosis) in die Milch ausgeschieden.
Zweijährige Karzinogenitätsstudien an Mäusen und Ratten erbrachten keine Hinweise auf ein kanzerogenes Potenzial von Nintedanib.
Studien zur Genotoxizität zeigten kein mutagenes Potenzial für Nintedanib.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Kapselinhalt
Mittelkettige Triglyceride
Hartfett
Polysorbat 80
Sorbitanoleat
Kapselhülle
Gelatine
Glycerol
Titandioxid (E171)
Eisen(III)-oxid (E172)
Eisen(III)-hydroxid-oxid-Hydrat (E172)
Gereinigtes Wasser
Aufdruck (Drucktinte)
Schellack, verestert (45% in Ethanol, Veresterungsgrad 20 %)
Eisen(II,III)-oxid (E172)
Propylenglycol (E1520)
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
30 Monate
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Die Weichkapseln sind in folgenden Packungsgrößen erhältlich:
30 x 1, 60 x 1 und 120 x 1 Weichkapsel in perforierten Einzeldosis-Blisterpackungen aus OPA/Alu/PVC-Alu.
30, 60 und 120 Weichkapseln in Blisterpackungen aus OPA/Alu/PVC-Alu.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Bei Kontakt mit dem Kapselinhalt sollten die Hände unverzüglich mit reichlich Wasser abgewaschen werden (siehe Abschnitt 4.2).
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
betapharm Arzneimittel GmbH
Kobelweg 95
86156 Augsburg
Telefon 0821 748810
Telefax 0821 74881420
E-Mail: info@betapharm.de
8. ZULASSUNGSNUMMERN
Nintedanib beta 100 mg Weichkapseln: 7016568.00.00
Nintedanib beta 150 mg Weichkapseln: 7016569.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG
03.11.2025
10. STAND DER INFORMATION
November 2025
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig