


Fachinformation - Wilate 900
1. BEZEICHNUNG DES ARZNEIMITTELS
Wilate 450, 450 I.E. FVIII/400 I.E. VWF, Pulver und Lösungsmittel zur Herstellung einer intravenösen Injektionslösung.
Wilate 900, 900 I.E. FVIII/800 I.E. VWF, Pulver und Lösungsmittel zur Herstellung einer intravenösen Injektionslösung.
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Wilate ist ein Pulver und Lösungsmittel zur Herstellung einer intravenösen Injektionslösung, welche nominal 450 I.E./900 I.E. humanen Blutgerinnungsfaktor VIII (FVIII) und 400 I.E./800 I.E. humanen von Willebrand-Faktor (VWF) pro Flasche enthält.
Wilate enthält etwa 80 I.E./ml humanen VWF nach Auflösen in 5 ml/ 10 ml Wasser für Injektionszwecke mit 0,1% Polysorbat 80.
Die spezifische Aktivität von Wilate beträgt mehr als 53 I.E. VWF:RCo/mg Protein.
Die Bestimmung der VWF-Aktivität (I.E.) erfolgt als Bestimmung der Ristocetin-Kofaktor-Aktivität (VWF:RCo) unter Verwendung des Internationalen Standards für VWF-Konzentrat (WHO).
Wilate enthält etwa 90 I.E./ml humanen FVIII nach Auflösen in 5 ml/ 10 ml Wasser für Injektionszwecke mit 0,1% Polysorbat 80.
Die Bestimmung der FVIII-Aktivität (I.E.) erfolgt mittels chromogenem Testverfahren gem. Europäischem Arzneibuch. Die spezifische Aktivität von Wilate beträgt mehr als 60 I.E. FVIII:C/mg Protein.
Sonstige Bestandteile siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Pulver und Lösungsmittel zur Herstellung einer intravenösen Injektionslösung.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Von Willebrand-Syndrom
Vorbeugung und Behandlung von Blutungen oder Behandlung von Blutungen bei chirurgischen Eingriffen bei Patienten mit von Willebrand-Syndrom (VWS), wenn die Behandlung mit Desmopressin (DDAVP) allein unwirksam oder kontraindiziert ist.
Hämophilie A
Therapie und Prophylaxe von Blutungen bei Patienten mit Hämophilie A (angeborener FVIII-Mangel).
4.2 Dosierung, Art und Dauer der Anwendung
Die Behandlung sollte nur unter Aufsicht eines in der Behandlung von Blutgerinnungsstörungen erfahrenen Arztes eingeleitet werden. Die Arzneimittel sind zum einmaligen Gebrauch bestimmt und der gesamte Inhalt sollte verwendet werden. Nicht verwendete Arzneimittel sind entsprechend den nationalen Anforderungen zu entsorgen.
Von Willebrand-Syndrom
Das Verhältnis von FVIII-Aktivität zu VWF-Ristocetin-Kofaktor-Aktivität ist annähernd 1:1. Generell erhöht eine Einheit FVIII:C und VWF:RCo/kg KG die Aktivität um 1,5-2 I.E./dl des jeweiligen Proteins. Normalerweise werden ca. 20-50 I.E. Wilate/kg KG gegeben, um eine ausreichende Hämostase zu erreichen. Dies erhöht den FVIII:C und VWF:RCo im Patienten um ca. 30-100%.
Als Initialdosis können 50-80 I.E. Wilate/kg KG nötig sein, insbesondere bei Patienten mit von Willebrand-Syndrom Typ 3, bei denen zur Erhaltung eines ausreichenden Plasmaspiegels höhere Dosierungen nötig sein können als bei anderen Typen des von Willebrand-Syndroms.
Verhinderung von Blutungen bei Operationen und schweren Traumata: Zur Prävention von Blutungen im Rahmen von Operationen sollte die Gabe von Wilate 1-2 Stunden vor dem Eingriff erfolgen.
Es sollten VWF:RCo-Plasmaspiegel von > 60 I.E./dl (> 60 %) und FVIII:C-Plasmaspiegel von > 40 I.E./dl (> 40 %) erreicht werden.
Während der Behandlung sollte eine entsprechende Dosis alle 12-24 Stunden gegeben werden. Die Dosierung und die Dauer der Therapie richten sich nach der klinischen Wirksamkeit, der Art und der Schwere der Blutung, sowie nach den VWF:RCo- und FVIII:C- Plasmaspiegeln.
Bei Verwendung eines FVIII-haltigen VWF-Präparates sollte der behandelnde Arzt berücksichtigen, dass Patienten mit von Willebrand-Syndrom, die über einen längeren Zeitraum mit FVIII-haltigen VWF-Produkten behandelt werden, deutlich erhöhte FVIII:C-Plasmaspiegel aufweisen können. Diese können das Risiko einer Thrombose erhöhen, insbesondere bei Patienten mit bekannten klinischen und labordiagnostischen Risikofaktoren. Im Falle sehr hoher FVIII:C-Plasmaspiegel sollte eine Dosisreduzierung und/oder Verlängerung des Dosierungsintervalls bzw. der Einsatz von VWF-Präparaten mit niedrigem FVIII-Gehalt erwogen werden.
Vorbeugende Dauerbehandlung (Prophylaxe):
Für eine Langzeitprophylaxe bei VWS-Patienten sind 20 - 40 I.E. Wilate pro kg Körpergewicht zwei- oder dreimal wöchentlich zu verabreichen. In manchen Fällen, zum Beispiel bei Patienten mit gastrointestinalen Blutungen, können höhere Dosen erforderlich sein.
Hämophilie A
Dosierung und Dauer der Therapie hängen vom Schweregrad des FVIII-Mangels sowie vom Ort und Ausmaß der Blutung und dem klinischen Zustand des Patienten ab.
Die Anzahl der zu verabreichenden FVIII-Einheiten ist in Internationalen Einheiten angegeben (I.E.), für die der aktuelle WHO-Standard für FVIII gilt. FVIII-Aktivität im Plasma wird entweder in Prozentsatz (bezogen auf normales Humanplasma) oder in Internationalen Einheiten (bezogen auf einen Internationalen Standard für FVIII im Plasma) angegeben. Eine Internationale Einheit (I.E.) des FVIII vom Menschen entspricht der FVIII-Menge in 1 ml normalem Humanplasma.
Die Dosisberechnung basiert auf dem empirischen Befund, dass 1 I.E. FVIII vom Menschen pro kg KG die FVIII-Aktivität im Mittel um 1,5% bis 2% der normalen Aktivität erhöht.
Die notwendige Dosis kann mit folgender Formel bestimmt werden:
Erforderliche Einheiten = KG (kg) x gewünschter FVIII-Anstieg (%) (I.E./dl) x 0,5 I.E./kg
Die zu verabreichende Menge und die Häufigkeit der FVIII-Gabe sollten sich im Einzelfall immer an der klinischen Wirksamkeit orientieren.
Im Falle der aufgeführten hämorrhagischen Ereignisse sollte die FVIII-Aktivität in dem entsprechenden Zeitraum nicht unter den angegebenen Plasmaspiegel (in % von normal oder IE/dl) sinken. Die nachfolgende Tabelle kann als Richtlinie zur Festlegung der Dosis bei Blutungsepisoden und chirurgischen Eingriffen dienen.
Behandlungsschema bei Blutungen und Operationen
Blutungsgrad / Art der chirurgischen Intervention | Notwendiger FVIII-Spiegel (%) (I.E./dl) | Behandlungshäufigkeit (Stunden) und -dauer (Tage) |
Blutungen Frühstadium von Gelenk- und Muskelblutungen, oder Blutungen im Mund Größere Blutungen, Gelenkblutungen, Muskelblutungen oder Hämatome Lebensbedrohliche Blutungen | 20 – 40 30 – 60 60 – 100 | Infusion alle 12 - 24 Stunden wiederholen. Für mindestens 1 Tag bzw. bis die durch Schmerzen angezeigte Blutung sistiert oder eine Heilung erreicht ist. Infusion alle 12 - 24 Stunden wiederholen. Für 3 - 4 Tage oder länger bis Schmerzen und gegebenenfalls Bewegungseinschränkungen beseitigt sind. Infusion alle 8 - 24 Stunden wiederholen bis die Bedrohung abgewendet ist. |
Operationen Kleine Eingriffe (einschließlich Zahnextraktionen) Große Operationen | 30 – 60 80 – 100 (prä- und postoperativ) | Alle 24 Stunden, für mindestens 1 Tag bzw. bis Heilung erfolgt. Infusion alle 8 - 24 Stunden wiederholen bis adäquate Wundheilung erfolgt. Anschließend noch weitere 7 Tage therapieren, um einen FVIII-Spiegel von 30%-60% (I.E./dl) aufrecht zu erhalten. |
Vorbeugende Dauerbehandlung (Prophylaxe):
Ist eine blutungsvorbeugende Dauerbehandlung angezeigt, werden bei schwerer Hämophilie A 20 - 40 I.E. Wilate pro kg KG zwei- bis dreimal wöchentlich verabreicht. Auch hier ist eine individuelle Anpassung der Dosierung je nach klinischer Situation erforderlich. In manchen Fällen, besonders bei jüngeren Patienten, können kürzere Dosierungszeiträume oder höhere Dosen erforderlich sein.
Kontinuierliche Infusion:
Vor Operationen sollte eine pharmakokinetische Analyse durchgeführt werden, um die Clearance abschätzen zu können. Die initiale Infusionsrate kann folgendermaßen errechnet werden:
Infusionsrate (I.E./kg/h) = Clearance (ml/kg/h) x gewünschter/gemessener Spiegel (I.E./ml)
Nach den ersten 24 Stunden der kontinuierlichen Infusion sollte die Clearance täglich unter Verwendung der o.g. Gleichung mit dem gemessenen Wert und der verwendeten Infusionsrate errechnet werden.
Während der Behandlung sollte der FVIII-Spiegel entsprechend bestimmt werden, um die zu verabreichende Dosis und die Häufigkeit wiederholter Infusionen zu steuern. Insbesondere bei größeren chirurgischen Eingriffen ist eine genaue Überwachung der Substitutionstherapie (FVIII-Aktivität im Plasma) unerlässlich. Einzelne Patienten können in ihrem Ansprechen auf FVIII variieren, wobei unterschiedliche Werte der in-vivo Recovery und unterschiedliche Halbwertzeiten beobachtet werden können.
Patienten, die FVIII-Konzentrate erhalten, sollen bezüglich einer Entwicklung von FVIII-Hemmkörpern überwacht werden. Wird die erwartete FVIII-Aktivität im Plasma nicht erreicht oder kann die Blutung mit einer entsprechenden Dosis nicht beherrscht werden, ist ein Test zur Bestimmung von FVIII-Hemmkörpern durchzuführen.
Bei Patienten mit hochtitrigem Inhibitor kann die FVIII-Therapie gegebenenfalls unwirksam sein und andere therapeutische Möglichkeiten sollten in Betracht gezogen werden. Die Behandlung solcher Patienten sollte durch Ärzte erfolgen, die Erfahrung in der Behandlung von Blutgerinnungsstörungen haben. Siehe auch 4.4.
Zur Anwendung von Wilate bei Kindern unter 6 Jahren sind bisher keine ausreichenden Daten vorhanden.
Art der Anwendung
Zur intravenösen Injektion nach Auflösen im beigefügten Lösungsmittel. Siehe 6.6.
Die Injektions- bzw. Infusionsrate sollte 2-3 ml pro Minute nicht überschreiten.
4.3 Gegenanzeigen
Überempfindlichkeit gegen die arzneilich wirksamen Bestandteile oder einen der sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Wie bei allen intravenös zu verabreichenden Plasmaproteinprodukten ist eine Überempfindlichkeit (allergische Reaktionen) möglich. Patienten sollten daher während der gesamten Injektionszeit überwacht werden.
Patienten sollten über die Zeichen von Überempfindlichkeit oder allergische Reaktionen (wie z.B. Ausschlag, generalisierte Urtikaria, Engegefühl in der Brust, Stridor, Hypotonie bis hin zum anaphylaktischen Schock) aufgeklärt werden.
Beim Auftreten allergischer Symptome sollen Patienten die Behandlung sofort abbrechen und einen Arzt aufsuchen. Die aktuellen medizinischen Richtlinien zur Schocktherapie sind zu beachten.
Zur Prävention von Infektionen, die durch die Verwendung von Arzneimitteln aus humanem Blut oder Plasma übertragen werden können, werden Standard-maßnahmen ergriffen. Diese Maßnahmen beinhalten Auswahl der Spender, Testung der Einzelspenden und des Plasmapools auf spezifische Infektionsmarker und effektive Verfahrensschritte zur Inaktivierung/Entfernung von Viren.
Trotzdem kann die Möglichkeit der Übertragung infektiöser Agenzien bei der Anwendung von Arzneimitteln, die aus menschlichem Blut oder Plasma hergestellt wurden, nicht völlig ausgeschlossen werden. Dies gilt auch für unbekannte oder neu auftretende Viren oder andere Infektionserreger.
Die Maßnahmen werden als sicher für umhüllte Viren wie HIV, HBV und HCV und für das nicht umhüllte Virus HAV angesehen.
Die Maßnahmen können von begrenzter Wirksamkeit gegen nicht umhüllte Viren wie Parvovirus B19 sein.
Eine Parvovirus B19-Infektion kann für schwangere Frauen (Infektion des Fetus) und Patienten mit Immunschwäche oder mit gesteigerter Produktion von roten Blutkörperchen (z.B. bei hämolytischer Anämie) schwerwiegende Folgen haben.
Bei jeder Verabreichung von Wilate müssen der Name und die Chargennummer des Präparates dokumentiert werden, um die Chargennachverfolgung zum Patienten zu gewährleisten.
Für Patienten, die regelmäßig Präparate aus menschlichem Blut oder Plasma (z.B. FVIII/VWF-haltige Präparate) erhalten, wird ein angemessener Hepatitisimpfschutz (Hepatitis A und B) empfohlen.
Von Willebrand-Syndrom
Bei Verwendung eines FVIII-haltigen VWF-Präparates sollte der behandelnde Arzt berücksichtigen, dass eine über längere Zeit fortgesetzte Therapie zu einem übermäßig hohen Anstieg von FVIII:C führen kann. Bei Patienten, die FVIII-haltige VWF-Präparate erhalten, sollte daher der FVIII:C - Plasmaspiegel überwacht werden, um anhaltend übermäßig hohe Spiegel zu vermeiden, die mit einem erhöhten Thromboserisiko einhergehen können.
Das Auftreten von thrombotischen Komplikationen, insbesondere bei Patienten mit bekannten klinischen oder labordiagnostisch nachgewiesenen Risikofaktoren, ist für FVIII-haltige VWF-Präparate beschrieben. Daher sind Patienten mit Risikofaktoren auf frühe Zeichen einer Thrombose zu überwachen. Generell sollte eine Thrombosephrophylaxe entsprechend den aktuellen Empfehlungen durchgeführt werden.
Patienten mit von Willebrand-Syndrom, speziell Typ 3, können neutralisierende Antikörper (Inhibitoren) gegen VWF bilden. Falls der erwartete Anstieg des VWF:RCo-Plasmaspiegels nicht erreicht wird, oder falls die Blutung mit einer entsprechenden Dosis nicht kontrolliert werden kann, sollte ein Test auf VWF-Antikörper durchgeführt werden. Bei Patienten mit hochtitrigem Inhibitor kann die VWF-Therapie ineffektiv sein, und andere therapeutische Möglichkeiten sollten in Betracht gezogen werden. Die Behandlung solcher Patienten sollte durch Ärzte erfolgen, die Erfahrung in der Behandlung von Blutgerinnungsstörungen haben.
Hämophilie A
Die Bildung von neutralisierenden Antikörpern (Inhibitoren) gegen FVIII ist eine bekannte Komplikation bei der Behandlung von Hämophilie-A-Patienten. Diese Inhibitoren sind normalerweise IgG-Immunglobuline, die gegen die FVIII-Aktivität gerichtet sind und werden in modifizierten Bethesda-Einheiten quantifiziert. Das Risiko der Inhibitorbildung steht im Zusammenhang mit der Menge des applizierten FVIII, wobei das größte Risiko innerhalb der ersten 20 Behandlungstage besteht. In seltenen Fällen treten Inhibitoren auch nach den ersten 100 Behandlungstagen auf. Nach wiederholter Behandlung mit FVIII vom Menschen sollen die Patienten mit Hilfe geeigneter klinischer Beobachtung und Labortests auf die Bildung von FVIII-Hemmkörpern untersucht werden. Siehe auch 4.8.
Bei Patienten mit Inhibitoren in der Anamnese und mehr als 100 Expositionstagen wurden bei Umstellung auf andere FVIII-Präparate Fälle von wiederkehrenden, niedrigtitrigen Inhibitoren beobachtet. Daher wird empfohlen, Patienten nach einer Umstellung sorgfältig auf die Entstehung von Inhibitoren zu überwachen.
Wilate 450 enthält pro Flasche bis zu 2,55 mmol (58,7 mg) Natrium. Wilate 900 enthält pro Flasche bis zu 5,1 mmol (117,3 mg) Natrium. Dies ist bei Patienten zu berücksichtigen, die auf eine natriumarme Ernährung achten müssen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige
Wechselwirkungen
Wechselwirkungen mit anderen Arzneimitteln sind nicht bekannt.
4.6 Schwangerschaft und Stillzeit
Reproduktionsstudien an Tieren wurden mit FVIII/VWF nicht durchgeführt.
Von Willebrand-Syndrom
Gesicherte Daten zur Anwendung bei schwangeren oder stillenden Frauen liegen nicht vor. Wilate sollte bei schwangeren oder stillenden Frauen mit von Willebrand-Syndrom nur angewendet werden, wenn dies unbedingt erforderlich ist. Es sollte berücksichtigt werden, dass der Geburtsvorgang ein erhöhtes Blutungsrisiko bei Frauen mit von Willebrand-Syndrom darstellt.
Hämophilie A
Aufgrund des seltenen Auftretens von Hämophilie A bei Frauen liegen keine gesicherten Daten über die Anwendung während der Schwangerschaft und Stillzeit vor. Daher sollte Wilate bei schwangeren oder stillenden Frauen nur angewendet werden, wenn dies unbedingt erforderlich ist.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen
von Maschinen
Wilate hat keinen Einfluss auf die Verkehrstüchtigkeit und das Bedienen von Maschinen.
4.8 Nebenwirkungen
Überempfindlichkeit oder allergische Reaktionen (wie z.B. Angioödem, Brennen und Stechen an der Injektionsstelle, Schüttelfrost, Hitzegefühl, generalisierte Urtikaria, Kopfschmerzen, Ausschlag, Hypotonie, Lethargie, Übelkeit, nervöse Unruhe, Tachykardie, Engegefühl in der Brust, Zittern, Erbrechen, Stridor) wurden mit geringer Häufigkeit bei Patienten beobachtet, in Einzelfällen bis zur Ausbildung eines anaphylaktischen Schocks.
In seltenen Fällen wurde eine erhöhte Körpertemperatur festgestellt.
| Organklasse | Gelegentlich | Selten | Sehr selten |
| Erkrankungen des Immunsystems | Überempfindlichkeits- reaktion | Ana-phylaktischer Schock | |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fieber | ||
| Untersuchungen | FVIII-Inhibitoren | VWF- Inhibitoren |
Gelegentlich (> 1/1.000, < 1/100)
Selten (>1/10.000, <1/1.000)
Sehr selten (<1/10.000), inklusive Einzelfallberichte
Von Willebrand-Syndrom
Bei Patienten mit von Willebrand-Syndrom, speziell Typ 3 - Patienten, können in sehr seltenen Fällen Hemmkörper gegen den VWF gebildet werden. Das Auftreten solcher Inhibitoren manifestiert sich in einer unzureichenden klinischen Wirksamkeit. Diese Hemmkörper können Komplexe bilden und können gleichzeitig mit anaphylaktischen Reaktionen auftreten. Deswegen sollten Patienten mit anaphylaktischen Reaktionen auf Hemmkörper getestet werden. Es wird empfohlen, in diesen Fällen ein spezialisiertes Hämophiliezentrum aufzusuchen.
Bislang wurden keine Fälle von VWF-Inhibitoren in klinischen Studien oder in der Anwendung nach der Zulassung von Wilate berichtet.
Bei Patienten mit von Willebrand-Syndrom, insbesondere bei Patienten mit bekanntem Thromboserisiko, die mit Gerinnungsfaktoren behandelt wurden, wurden thrombotische Komplikationen beschrieben. Daher sollte bei Risikopatienten auf Frühzeichen einer Thrombose geachtet werden, und bei Bedarf sollten entsprechende antithrombotische Maßnahmen eingeleitet werden.
Bei Patienten mit von Willebrand-Syndrom, die FVIII-haltige VWF-Produkte erhalten, können anhaltend hohe FVIII:C-Plamaspiegel zu einem erhöhten Thromboserisiko führen.
Hämophilie A
Bei Hämophilie-A-Patienten können sich in seltenen Fällen Hemmkörper gegen FVIII bilden. Das Auftreten solcher Inhibitoren manifestiert sich in einer unzureichenden klinischen Wirksamkeit. Es wird empfohlen, in diesen Fällen ein spezialisiertes Hämophiliezentrum aufzusuchen.
Die Erfahrung mit Wilate bei nicht behandelten Patienten ist begrenzt. In einer klinischen Studie mit 24 unbehandelten Patienten mit mindestens 50 Expositionstagen wurden bei nur drei Patienten nach der Behandlung mit Wilate persistierende und klinisch relevante Inhibitoren mit über 5 Bethesda-Einheiten (BE) festgestellt. Drei Patienten entwickelten niedrigtitrige und transiente Inhibitoren ohne klinische Auswirkungen. Bei zwei Patienten wurden niedrigtitrige Inhibitoren nur bei einer einzigen Messung festgestellt, die bei wiederholter Messung nicht bestätigt wurden.
Zu Informationen zur Virussicherheit siehe 4.4.
4.9 Überdosierung
Symptome von Überdosierung mit humanem FVIII/VWF wurden bislang nicht beobachtet. Thromboembolische Komplikationen können bei massiver Überdosierung auftreten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antihaemorrhagika: Blutgerinnungsfaktoren: Von Willebrand-Faktor human und Faktor VIII human in Kombination ATC-Code: B02BD06
Von Willebrand-Syndrom
VWF (im Konzentrat) ist ein normaler Bestandteil des menschlichen Plasmas und verhält sich wie körpereigener VWF.
Die Verabreichung von VWF erlaubt die Korrektur von Blutgerinnungsstörungen bei Patienten, die an VWF-Mangel leiden, auf zwei Ebenen:
VWF stellt die Plättchen-Adhäsion an das vaskuläre Sub-Endothelium an der
Stelle der vaskulären Verletzung wieder her (da es an das vaskuläre Sub-Endothelium und an die Plättchenmembran bindet). VWF sorgt für die primäre Hämostase, was durch die Verkürzung der Blutungszeit sichtbar wird. Dieser Effekt tritt unmittelbar auf und hängt zum Großteil vom Grad der Polymerisation des Proteins ab;
VWF führt zur verzögerten Korrektur eines assoziierten FVIII-Mangels.
Intravenös verabreichter VWF bindet an den endogenen FVIII (der normalerweise vom Patienten produziert wird) und stabilisiert diesen, indem er eine rasche Degradation verhindert.
Die Gabe von reinem VWF (VWF mit geringem FVIII-Gehalt) stellt den FVIII:C-Plasmaspiegel nach der ersten Infusion erst mit Verzögerung wieder her.
Die Gabe von FVIII:C-haltigen VWF-Präparaten stellt den FVIII:C-Plasmaspiegel nach der ersten Infusion sofort wieder her.
Neben seiner Schutzfunktion für den FVIII vermittelt der VWF die Adhäsion der Plättchen an einem Verletzungsort und spielt eine Rolle bei der Aggregation der Plättchen.
Hämophilie A
Der Faktor VIII/von Willebrand-Faktor-Komplex besteht aus zwei Molekülen (FVIII und VWF) mit unterschiedlichen physiologischen Funktionen.
Infundierter FVIII bindet an den VWF im Kreislauf des Patienten.
Aktivierter FVIII ist ein Kofaktor für aktivierten Faktor IX und beschleunigt die Aktivierung von Faktor X zu aktiviertem Faktor X (FXa). Faktor Xa wandelt Prothrombin zu Thrombin, welches dann Fibrinogen zu Fibrin umwandelt, wodurch sich ein Gerinnsel bilden kann. Hämophilie A ist in der Regel eine geschlechtsbezogene erbliche Blutgerinnungsstörung, die auf verringerte Spiegel von FVIII zurückzuführen ist. Sie kann zu massiven Blutungen in Gelenken, Muskeln oder inneren Organen führen, die entweder spontan auftreten oder als Folge von Verletzungen oder chirurgischen Eingriffen.
Durch die Substitutionstherapie wird der FVIII-Spiegel im Plasma erhöht und somit ist eine vorübergehende Korrektur des Faktormangels und der Blutungstendenz möglich.
5.2 Pharmakokinetische Eigenschaften
Von Willebrand-Syndrom
Der VWF (im Konzentrat) ist ein normaler Bestandteil des menschlichen Plasmas und verhält sich wie der körpereigene VWF.
Basierend auf der Meta-Analyse von drei pharmakokinetischen Studien mit auswertbaren Daten von 24 Patienten wurden die folgenden Ergebnisse beobachtet:
| Alle VWS-Typen | VWS-Typ 1 | VWS-Typ 2 | VWS-Typ 3 | |||||||||||||||||
| Parameter | N | Mittel | SD | Min. | Max. | N | Mittel | SD | Min. | Max. | N | Mittel | SD | Min. | Max. | N | Mittel | SD | Min. | Max. |
| Recovery (%/IE/kg) | 24 | 1,56 | 0,48 | 0,90 | 2,93 | 2 | 1,19 | 0,07 | 1,14 | 1,24 | 5 | 1,83 | 0,86 | 0,98 | 2,93 | 17 | 1,52 | 0,32 | 0,90 | 2,24 |
| AUC (0-inf) (h*%) | 23 | 1981 | 960 | 593 | 4831 | 2 | 2062 | 510 | 1701 | 2423 | 5 | 2971 | 1383 | 1511 | 4831 | 16 | 1662 | 622 | 593 | 2606 |
| T 1/2 (h) | 24 | 23,3 | 12,6 | 7,4 | 58,4 | 2 | 39,7 | 18,3 | 26,7 | 52,7 | 5 | 34,9 | 16 | 17,5 | 58,4 | 17 | 18 | 6,2 | 7,4 | 30,5 |
| MRT (h) | 24 | 33,1 | 19 | 10,1 | 89,7 | 2 | 53,6 | 25,9 | 35,3 | 71,9 | 5 | 53,5 | 24,6 | 27,8 | 89,7 | 17 | 24,7 | 8,5 | 10,1 | 37,7 |
| Clearance (mL/h/kg) | 24 | 3,29 | 1,67 | 0,91 | 7,41 | 2 | 2,66 | 0,85 | 2,06 | 3,27 | 5 | 1,95 | 1,02 | 0,91 | 3,31 | 17 | 3,76 | 1,69 | 1,83 | 7,41 |
SD = Standardabweichung
AUC (area under the curve) = Fläche unter der Konzentrations-Zeit-Kurve bezogen auf das KG
T 1/2 = Halbwertzeit
MRT mean residence time = Mittlere Verweildauer
Hämophilie A
FVIII (im Konzentrat) ist ein normaler Bestandteil des menschlichen Plasmas und verhält sich wie körpereigener FVIII.
Nach Injektion des Produktes bleiben ungefähr 2/3 bis 3/4 des FVIII in Zirkulation. Die FVIII-Aktivität im Plasma sollte zwischen 80%-120% der erwarteten FVIII-Aktivität liegen.
Die FVIII-Aktivität verringert sich exponentiell in zwei Phasen. Zunächst wird der FVIII in den Körperflüssigkeiten verteilt und wird mit einer Halbwertzeit von 3 bis 6 Stunden aus dem Plasma entfernt. In der folgenden langsameren Phase variiert die Halbwertzeit zwischen 8 und 18 Stunden, mit einem Durchschnitt von 15 Stunden. Dies entspricht der biologischen Halbwertzeit.
Für Wilate wurden in einer Pharmakokinetikstudie die folgenden Resultate mit 12 Patienten ermittelt (chromogene Methode, Doppelbestimmung):
| Parameter | Initialwerte | 6-Monatswerte | ||
| Mittelwert | SD | Mittelwert | SD | |
| Recovery %/IE/kg | FVIII:C 2,27 | 1,20 | FVIII:C 2,26 | 1,19 |
AUCnorm % * h/IU/kg | FVIII:C 31,3 | 7,31 | FVIII:C 33,8 | 10,9 |
| Halbwertzeit (h) | FVIII:C 11,2 | 2,85 | FVIII:C 11,8 | 3,37 |
| MRT (h) | FVIII:C 15,3 | 3,5 | FVIII:C 16,3 | 4,6 |
| Clearance mL/h/kg | FVIII:C 3,37 | 0,86 | FVIII:C 3,24 | 1,04 |
SD = Standardabweichung
AUC (area under the curve) = Fläche unter der Konzentrations-
Zeit-Kurve bezogen auf das KG
MRT mean residence time = Mittlere Verweildauer
5.3 Präklinische Daten zur Sicherheit
Die in Wilate enthaltenen arzneilich wirksamen Bestandteile FVIII und VWF sind normale Bestandteile des menschlichen Plasmas und verhalten sich wie körpereigene Faktoren.
Herkömmliche Tierversuche mit diesen Faktoren würden keine verwertbaren Informationen über die bestehenden klinischen Erfahrungen hinaus erbringen und sind somit nicht erforderlich.
6. PHARMAZEUTISCHE ANGABEN
6.1 Sonstige Bestandteile
Pulver: Natriumchlorid, Glycin, Saccharose, Natriumcitrat und Calciumchlorid. Lösungsmittel: Wasser für Injektionszwecke mit 0,1% Polysorbat 80.
6.2 Inkompatibilitäten
Wilate darf nicht mit anderen Medikamenten gemischt oder gleichzeitig mit anderen intravenösen Zubereitungen im gleichen Schlauchsystem verabreicht werden.
Zur intravenösen Gabe soll ausschließlich das beigefügte Injektionsset verwendet werden, da eine Adsorption von FVIII/VWF an den Innenoberflächen anderer Injektionssets nicht ausgeschlossen werden kann.
6.3 Dauer der Haltbarkeit
3 Jahre.
Die Haltbarkeit der gebrauchsfertigen Lösung wurde für 12 Stunden bei Raumtemperatur (bis max. 25°C) nachgewiesen. Aus mikrobiologischer Sicht ist die gebrauchsfertige Lösung jedoch umgehend nach Herstellung zu verwenden.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Pulver und Lösungsmittel bei + 2°C bis +8°C (im Kühlschrank) lagern und in der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen. Nicht einfrieren.
Wilate kann auch bei Raumtemperatur (bis max. 25°C) 2 Monate aufbewahrt werden. In diesem Fall läuft die Haltbarkeit des Produktes 2 Monate nach der ersten Entnahme aus dem Kühlschrank ab. Das neue Haltbarkeitsdatum muss vom Patienten außen auf dem Karton vermerkt werden.
Die gebrauchsfertige Lösung ist nur zum einmaligen Gebrauch bestimmt. Nicht verbrauchte Lösung verwerfen.
6.5 Art und Inhalt des Behältnisses
Pulver und Lösungsmittel zur Herstellung einer intravenösen Injektionslösung.
Packungsgrößen:
Wilate 450 (450 I.E. FVIII und 400 I.E. VWF)
1 Packung enthält:
1 Durchstechflasche mit Pulver, Typ-I-Glas, verschlossen mit einem Brombutylstopfen und einer Flip-off Bördelkappe
1 Durchstechflasche mit Lösungsmittel (5 ml Wasser für Injektionszwecke mit 0,1% Polysorbat 80)
1 Gerätesatz bestehend aus 1 Überleitungskanüle, 1 Butterfly, 1 Filter, 1 Einmal-spritze
2 Alkoholtupfer
Wilate 900 (900 I.E. FVIII und 800 I.E. VWF)
1 Packung enthält:
1 Durchstechflasche mit Pulver, Typ-I-Glas, verschlossen mit einem Brombutylstopfen und einer Flip-off Bördelkappe
1 Durchstechflasche mit Lösungsmittel (10 ml Wasser für Injektionszwecke mit 0,1% Polysorbat 80)
1 Gerätesatz bestehend aus 1 Überleitungskanüle, 1 Butterfly, 1 Filter, 1 Einmal-spritze
2 Alkoholtupfer
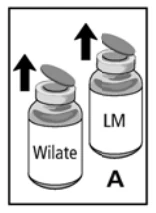
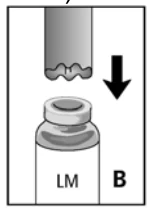
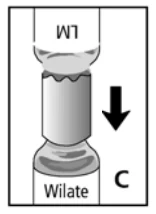
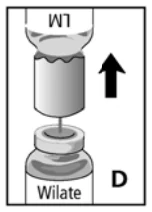
6.6 Hinweise für die Handhabung und Entsorgung
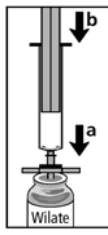
Lösen des Konzentrates:
- 1.
Lösungsmittel und Konzentrat in den ungeöffneten Flaschen auf
Zimmertemperatur bringen. Wird zum Erwärmen des Lösungsmittels ein Wasserbad benutzt, muss sorgfältig darauf geachtet werden, dass das Wasser nicht mit den Gummistopfen (latexfrei) oder dem Verschluss der Flaschen in Berührung kommt. Die Temperatur des Wasserbades darf maximal 37°C betragen.
- 2.
Die
entfe
Alko
- 3.
Die
Übe
aufs
B).
- 4.
Die
von
Lösu
das
zum
Konz
- 5.
Lösu
abzie
nur l
Die geb
Lösung
Injektio
- 1.
Schu
Konz
Schutzkap
ernen (Ab
oholtupfer d
Lösungs
rleitungska
etzen (“We
Konzentra
der Über
ungsmittelf
Zentrum d
Anschla
zentratflas
ungsmittelf
ehen (Abb
leicht gesc
brauchsfer
gen mit Rü
on:
utzhülle vo
zentratflas
ppen von d bb. A) u desinfiziere
smittelflasc anüle mit elle zum W
tflasche au rleitungska flasche mi des Gumm ag nach sche saugt
flasche s b. D). Wila chwenkt zu
rtige Lösun ckständen
on dem F sche steche
der Konze
und die
en.
che auf
dem ge
Wasser”) un
uf eine ebe
anüle entfe
t Überleitu
mistopfens
unten d
das Lösun
samt Übe
ate löst sic
u werden.
ng ist klar
n dürfen nic
ilter abzie
en (Abb. E
ntratflasch Gummisto
f eine ewellten R nd bis zum
ene Unterl ernen. Die ungskanüle der Konze drücken ( ngsmittel a
erleitungsk ch schnell,
bis leicht cht verwen
ehen. Den E).
he und der opfen beid
ebene
Rand auf m Anschlag
age stellen e freigeleg e drehen, entratflasc (Abb. C) an.
anüle vo daher bra
opaleszier ndet werde
Filter dur
r Flasche m der Flasc
Unterlage die Lös g nach unte n. Danach gte Nadel die Nadel he stechen
. Das V on der K aucht die K rend. Trüb n.
rch den G
mit Lösung chen mit e stellen sungsmittel en drücken die Schut l nicht be senkrech n und sch Vakuum
Konzentrat Konzentrat be Lösunge
Gummistopf
gsmittel einem
. Die lflasche n (Abb.
tzkappe erühren! t durch nell bis in der tflasche tflasche en oder
fen der 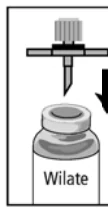
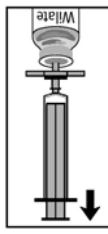
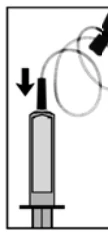
- 2. Den
- 3.
Den
aufs
- 4. Die L
- 5.
Flas
aufz
- 6. Sprit
- 7. Vorg
- 8.
Die
das
Minu
- 9.
Erhä
Einm
meh
gebr
Nicht v
Anforde
7. INHA
OCTAP
Kolben de
n Verschlu
etzen (Abb
Luft in die
che samt
ziehen (Abb
tze von de
gesehene I
beigepack
Präparat
ute.
ält der Pa
malkanüle
hrere Präp
rauchsferti
verwendete
erungen zu
ABER DER
PHARMA G
er Einmals ss von de b. Fa). Flasche in
Einmalspr b. G).
em Filter ab Injektionss kte Einmalk sofort intr
tient mehr (Butterfly paratflasch gen Lösun
e Arzneimi u entsorge
R ZULASS
GmbH
pritze zurü em Filter a
njizieren (A
itze umdre
bziehen. stelle mit ei kanüle (Bu ravenös in
r als eine ) verwend en benutz ng jedes M
ttel oder A en.
SUNG
ückziehen, abdrehen
Abb. Fb).
ehen und d
inem Alkoh utterfly) au njizieren. I
Flasche det werde zt werden al ein neue
Abfallmater
damit Luft und die E
das aufgelö
holtupfer re uf die Sprit njektionsg
des Konz en. Die S . Allerding er Filter zu
rial sind en
t in die Spr Einmalspritz
öste Präpa einigen.
tze aufsetz eschwindi zentrates, Spritze kan gs ist zum u benutzen ntsprechen
ritze gelang ze auf de arat in die zen (Abb. gkeit 2-3 kann die nn ebenfa m Aufzieh n.
nd den nat
gt.
n Filter
Spritze
H) und ml pro gleiche alls für hen der tionalen Elisabeth-Selbert-Str. 11
40764 Langenfeld
E-Mail: info@octapharma.de
www.octapharma.de
8. ZULASSUNGSNUMMERN
Wilate 450: Zul.-Nr. PEI.H.01918.01.1
Wilate 900: Zul.-Nr. PEI.H.01918.02.1
9. DATUM DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
- 08. Februar 2005
10. STAND DER INFORMATION
November 2010
11. VERSCHREIBUNGSSTATUS/APOTHEKENPFLICHT
Verschreibungspflichtig
- 12. SONSTIGE HINWEISE
Herkunftsland des Blutplasmas:
Deutschland, Estland, Finnland, Luxemburg, Österreich, Polen, Schweden, Schweiz, Tschechische Republik, USA.
Es wird auf die Dokumentationspflicht gemäß Transfusionsgesetz hingewiesen.