


Fachinformation - Imaavy
1. BEZEICHNUNG DES ARZNEIMITTELS
Imaavy 185 mg/ml Konzentrat zur Herstellung einer Infusionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jeder ml des Konzentrats zur Herstellung einer Infusionslösung enthält 185 mg Nipocalimab.
Eine Durchstechflasche mit 1,62 ml enthält 300 mg Nipocalimab.
Eine Durchstechflasche mit 6,5 ml enthält 1 200 mg Nipocalimab.
Nipocalimab ist ein vollhumaner monoklonaler Immunglobulin-G1-Antikörper, hergestellt durch rekombinante DNA-Technologie in einer CHO-Zelllinie (Chinese-Hamster-Ovary).
Sonstiger Bestandteil mit bekannter Wirkung
Jede Durchstechflasche enthält 0,97 mg (Durchstechflasche mit 300 mg) oder 3,9 mg (Durchstechflasche mit 1 200 mg) Polysorbat 80, entsprechend 0,60 mg/ml.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Konzentrat zur Herstellung einer Infusionslösung (steriles Konzentrat)
Farblos bis leicht bräunlich, klar bis leicht opaleszierend, pH 6,0.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Imaavy wird angewendet als Zusatzbehandlung zur Standardtherapie von erwachsenen und jugendlichen Patienten ab 12 Jahren mit generalisierter Myasthenia gravis (gMG), die Antikörper gegen Acetylcholinrezeptor (AChR) oder muskelspezifische Tyrosinkinase (MuSK) aufweisen.
4.2 Dosierung und Art der Anwendung
Die Behandlung sollte von einem Arzt mit Erfahrung in der Behandlung von Patienten mit neuromuskulären Erkrankungen beaufsichtigt und muss vom medizinischen Fachpersonal appliziert werden.
| Dosierung | ||||||||||
| Das empfohlene Dosierungsschema ist in Tabelle 1 dargestellt. | ||||||||||
| Tabelle 1: Empfohlenes Dosierungsschema | ||||||||||
| Patientengruppe | Empfohlene Dosis (i.v.) | |||||||||
| Initiale Einzeldosis | Erhaltungsdosis (alle 2 Wochen) | |||||||||
| Erwachsene und | 30 mg/kg | 15 mg/kg | ||||||||
| Jugendliche (ab 12 Jahren) | ||||||||||
| Versäumte Dosis/Dosen | ||||||||||
| Wenn ein geplanter Infusionstermin versäumt wurde, sollte die Erhaltungsdosis so bald wie möglich | ||||||||||
| verabreicht werden. Danach soll die Dosierung alle 2 Wochen wieder aufgenommen werden. | ||||||||||
| Besondere Patientengruppen | ||||||||||
| Ältere Patienten | ||||||||||
| Bei Patienten ab 65 Jahren ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). | ||||||||||
| Nierenfunktionsstörung | ||||||||||
| Bei Patienten mit Nierenfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). | ||||||||||
| Leberfunktionsstörung | ||||||||||
| Bei Patienten mit Leberfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 5.2). | ||||||||||
| Kinder und Jugendliche | ||||||||||
| Die Sicherheit und Wirksamkeit von Nipocalimab bei Kindern unter 12 Jahren ist nicht erwiesen. Es | ||||||||||
| liegen keine Daten vor. | ||||||||||
| Art der Anwendung | ||||||||||
| Dieses Arzneimittel darf nur als intravenöse Infusion mit einem Inline- oder Zusatzfilter verabreicht | ||||||||||
| werden, wie in Abschnitt 6.6 beschrieben. Nicht als intravenöse Push- oder Bolusinjektion verabreichen. | ||||||||||
| Die initiale Einzeldosis des Arzneimittels soll über einen Zeitraum von etwa 30 Minuten und die | ||||||||||
| Erhaltungsdosis über einen Zeitraum von etwa 15 Minuten verabreicht werden. | ||||||||||
| Patienten sollen nach jeder Infusion 30 Minuten auf Anzeichen oder Symptome einer infusionsbedingten | ||||||||||
| Reaktion oder einer Überempfindlichkeitsreaktion überwacht werden. Treten während der Behandlung | ||||||||||
| Nebenwirkungen auf, kann die Infusion verlangsamt oder abgebrochen werden (siehe Abschnitt 4.4). | ||||||||||
| Vor der Applikation muss dieses Arzneimittel mit 0,9 %-iger Natriumchlorid-Infusionslösung (9 mg/ml) | ||||||||||
| verdünnt werden. Hinweise zur Verdünnung des Arzneimittels vor der Anwendung, siehe Abschnitt 6.6. | ||||||||||
4.3 Gegenanzeigen
| Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen | |||||||||
| Bestandteile. |
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
| Rückverfolgbarkeit | ||
| Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des | ||
| Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert | ||
| werden. | ||
| Patienten der Klasse V gemäß der Myasthenia Gravis Foundation of America (MGFA) | ||
| Die Behandlung mit Nipocalimab von Patienten der MGFA-Klasse V (d. h. myasthene Krise), definiert als | ||
| Intubation mit oder ohne mechanische Beatmung, außer im Rahmen der routinemäßigen postoperativen | ||
| Versorgung, wurde nicht untersucht. Die Reihenfolge der Therapieeinleitung zwischen den etablierten | ||
| Therapien bei einer MG-Krise und Nipocalimab sowie deren mögliche Wechselwirkungen sind zu | ||
| berücksichtigen (siehe Abschnitt 4.5). | ||
| Infusionsbedingte Reaktionen und Überempfindlichkeitsreaktionen | ||
| Die Applikation von Nipocalimab kann zu infusionsbedingten Reaktionen und | ||
| Überempfindlichkeitsreaktionen führen. Die am häufigsten berichteten infusionsbedingten Reaktionen | ||
| waren Kopfschmerzen, Ausschlag, Übelkeit, Fatigue, Schwindel, Schüttelfrost und Erythem. Die am | ||
| häufigsten gemeldeten Überempfindlichkeitsreaktionen waren Ausschlag, Urtikaria und Ekzem. Die | ||
| meisten infusionsbedingten Reaktionen und Überempfindlichkeitsreaktionen waren nicht schwerwiegend, | ||
| leicht oder mittelschwer und führten nicht zum Abbruch der Behandlung. Es wurde ein Fall einer | ||
| Anaphylaxie gemeldet, der zum Abbruch der Behandlung führte. | ||
| Der Patient soll nach jeder Infusion 30 Minuten auf klinische Anzeichen und Symptome einer | ||
| infusionsbedingten Reaktion oder Überempfindlichkeitsreaktion überwacht werden. Wenn während der | ||
| Anwendung eine schwerwiegende infusionsbedingte Reaktion oder Überempfindlichkeitsreaktion auftritt, | ||
| ist die Infusion abzubrechen, und gegebenenfalls sind angemessene supportive Maßnahmen zu ergreifen. | ||
| Nach Abklingen kann die Anwendung wieder aufgenommen werden (siehe Abschnitt 4.2). | ||
| Erhöhte Plasmalipidspiegel | ||
| Erhöhte Plasmalipidspiegel sind während der Behandlung mit Imaavy bei Jugendlichen und erwachsenen | ||
| Patienten aller Altersgruppen sehr häufig (siehe Abschnitt 4.8). Daher sollen die Plasmalipidspiegel etwa | ||
| 12 Wochen nach Behandlungsbeginn bestimmt werden. Bei Jugendlichen (12 bis < 18 Jahre) und bei | ||
| Patienten mit hohem Körpergewicht/BMI (z. B. ≥ 125 kg oder BMI > 35 kg/m²) soll anschließend eine | ||
| engmaschigere, regelmäßige Überwachung in Betracht gezogen werden. Bei der Entscheidung, ob die | ||
| Behandlung mit Imaavy fortgesetzt werden soll, ist eine Abwägung des erwarteten therapeutischen | ||
| Nutzens bei gMG gegenüber dem potentiellen negativen Einfluss auf das langfristige kardiovaskuläre | ||
| Risiko vorzunehmen, wobei auch andere Risikofaktoren zu berücksichtigen sind. Eine kontinuierliche | ||
| Überwachung der Plasmalipidspiegel sowie die Erwägung alternativer Behandlungsoptionen sollen in | ||
| Betracht gezogen werden. | ||
| Infektionen | ||
| Da Nipocalimab zu einer Reduktion der IgG-Spiegel führt, kann das Infektionsrisiko, einschließlich des | ||
| Risikos für die Aktivierung latenter Virusinfektionen wie Herpes zoster, ansteigen (siehe Abschnitt 4.8) | . | |
| Bei Patienten mit einer aktiven Infektion soll die Einleitung der Behandlung verschoben werden, bis die | ||
| Infektion abgeklungen ist. | Während der Behandlung sollen die Patienten auf klinische Anzeichen und | |
Symptome einer Infektion überwacht werden. Bei Patienten mit einer klinisch bedeutsamen aktiven Infektion soll eine angemessene Behandlung durchgeführt und die Behandlung mit Nipocalimab aufgeschoben werden, bis die Infektion abgeklungen ist.
Immunisierungen
Die Sicherheit einer Immunisierung mit Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen und das Ansprechen auf eine Immunisierung mit diesen Impfstoffen während der Behandlung sind nicht bekannt.
Für Patienten unter Behandlung mit Nipocalimab wird eine Impfung mit Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen nicht empfohlen. Wenn eine Impfung mit Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen erforderlich ist, sollen diese Impfstoffe mindestens 4 Wochen vor der Behandlung und frühestens 2 Wochen nach der letzten Dosis Nipocalimab verabreicht werden.
Nicht-Lebendimpfstoffe können bei Bedarf jederzeit während der Behandlung verabreicht werden (siehe Abschnitt 4.5 und 5.1). Alle Impfstoffe sollen im Einklang mit den Impfrichtlinien verabreicht werden.
Sonstiger Bestandteil mit bekannter Wirkung
Dieses Arzneimittel enthält 0,97 mg (300 mg-Durchstechflasche) bzw. 3,9 mg (1 200 mg-Durchstechflasche) Polysorbat 80, entsprechend 0,60 mg/ml. Polysorbate können allergische Reaktionen hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Auswirkungen von Nipocalimab auf andere Arzneimittel
Die gleichzeitige Anwendung von Nipocalimab führt wahrscheinlich zu einer Verringerung der systemischen Exposition von Arzneimitteln, die an die Immunglobulin G (IgG)-Bindungsstelle des humanen neonatalen Fc-Rezeptors (FcRn) binden (z. B. IgG-Präparate, IgG-basierte monoklonale Antikörper, Antikörperderivate, die die humane Fc-Domäne der IgG-Subklasse enthalten, oder Fc-Fusionsproteine).
In einer speziellen klinischen Studie zu Wechselwirkungen mit gesunden Probanden reduzierte Nipocalimab (Einzeldosis 30 mg/kg intravenös) die systemische Cmax und die AUC von Fremanezumab (einem vollständig monoklonalen IgG-basierten Antikörper), der am selben Tag gleichzeitig verabreicht wurde, um 42 % bzw. 66 %. Als in dieser Studie 14 Tage nach der Fremanezumab-Dosis dieselbe Nipocalimab-Dosis verabreicht wurde, blieb die Cmax von Fremanezumab unverändert, während seine AUC um 53 % reduziert war.
In einer weiteren speziellen klinischen Studie zu Wechselwirkungen mit gesunden Probanden war bei gleichzeitiger Applikation von Nipocalimab (15 mg/kg intravenös alle 2 Wochen) und Etanercept, einem Fc-Fusionsprotein, die systemische Exposition von Etanercept reduziert (Cmax um ~9 % und AUC um ~28 %).
Wenn Patienten unter Nipocalimab eine Behandlung mit Arzneimitteln benötigen, die an die IgG-Bindungsstelle des FcRn binden, wird empfohlen, die Behandlung mit diesen Arzneimitteln 2 Wochen nach der vorangegangenen Nipocalimab-Dosis einzuleiten.
Wenn die gleichzeitige Langzeitanwendung solcher Arzneimittel für die Versorgung der Patienten unerlässlich ist, sind diese sorgfältig auf eine verminderte Wirksamkeit dieser Arzneimittel zu überwachen und es soll das Absetzen von Nipocalimab oder die Anwendung alternativer Therapien in Betracht gezogen werden.
Auswirkungen anderer Arzneimittel auf Nipocalimab
Plasmaaustausch, Immunadsorption und Plasmapherese können die zirkulierenden Nipocalimab-Spiegel reduzieren.
Impfstoffe
Bei gesunden Probanden (n = 16) wurde die Auswirkung von Nipocalimab auf ein T-Zell-abhängiges (Tdap) oder ein T-Zell-unabhängiges (PPSV23) Impfstoffansprechen beurteilt. Die Studienteilnehmer waren in der Lage, eine IgG-Antwort auf diese Impfstoffe zu entwickeln, aber die impfstoffspezifischen IgG-Antikörperspiegel waren während der Behandlung mit Nipocalimab reduziert und erholten sich nach Behandlungsende auf ein Niveau, das dem der Kontrollgruppe ähnlich war (siehe die Abschnitte 4.4 und 5.1).
Für Patienten unter Behandlung mit Nipocalimab wird eine Impfung mit Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen nicht empfohlen. Falls eine Impfung mit Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen erforderlich ist, sollen diese Impfstoffe mindestens 4 Wochen vor der Behandlung und frühestens 2 Wochen nach der letzten Dosis Nipocalimab verabreicht werden (siehe Abschnitt 4.4).
Kinder und Jugendliche
Pädiatrische Patienten im Alter ab 12 Jahren mit gMG
Bei jugendlichen Patienten im Alter ab 12 Jahren können die gleichen Wechselwirkungen auftreten wie die, die bei der erwachsenen Population beobachtet wurden.
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen nur begrenzte Erfahrungen mit der Anwendung von Nipocalimab bei Schwangeren vor. Es liegen keine Daten zur Anwendung von Nipocalimab bei schwangeren Frauen mit gMG vor und nur begrenzte Daten aus einer offenen klinischen Phase-II-Studie mit 13 schwangeren Frauen mit hohem Risiko für hämolytische Erkrankungen des Fötus und des Neugeborenen, in der Nipocalimab im zweiten und dritten Schwangerschaftstrimester untersucht wurde. In dieser Studie führte die Behandlung der Mütter mit Nipocalimab nicht zu pharmakologisch aktiven Konzentrationen bei Neugeborenen oder Säuglingen, da Nipocalimab eine hohe Affinität bei neutralem (extrazellulärem) pH-Wert aufweist (siehe Abschnitt 5.1).
In einer tierexperimentellen Studie, in der Nipocalimab trächtigen Cynomolgus-Affen im späten ersten, zweiten und dritten Trächtigkeitstrimester verabreicht wurde, traten große, zentrale Plazentainfarkte und Thrombosen in Spiralarterien der Muttertiere auf. In einigen Fällen waren die Befunde mit einem Verlust des Fötus verbunden. Diese Studie lässt jedoch keine Anzeichen für eine maternale Toxizität oder direkte oder indirekte gesundheitsschädliche Auswirkungen auf die prä- oder postnatale Entwicklung erkennen. Es wurden reversible, Nipocalimab-induzierte Reduktionen der IgG-Spiegel bei jungen Affen nachgewiesen (siehe Abschnitt 5.3).
Die Behandlung von schwangeren Frauen mit Imaavy soll nur in Betracht gezogen werden, wenn der klinische Nutzen die Risiken überwiegt.
Da zu erwarten ist, dass Nipocalimab die mütterlichen IgG-Antikörperspiegel senkt, wird eine Verringerung des passiven Schutzes für das Neugeborene erwartet. Risiken und Nutzen sollen vor der Verabreichung von Lebendimpfstoffen oder abgeschwächten Lebendimpfstoffen an Säuglinge, die Nipocalimab in utero ausgesetzt waren, abgewogen werden.
Stillzeit
Es liegen nur begrenzte Daten vor, die zeigen, dass während der Schwangerschaft verabreichtes Nipocalimab in niedrigen Konzentrationen bis zu 8 Tage nach der Entbindung in Kolostrum und Muttermilch übergeht.
Es ist bekannt, dass maternales IgG in den ersten Tagen nach der Entbindung in der Muttermilch vorhanden ist und bald danach auf niedrige Werte absinkt. Folglich kann während dieses kurzen Zeitraums ein Risiko für gestillte Säuglinge nicht ausgeschlossen werden. Danach könnte die Behandlung von stillenden Frauen mit Imaavy in Betracht gezogen werden, wenn der klinische Nutzen die Risiken überwiegt.
Fertilität
Es liegen keine Erfahrungen zur Wirkung von Nipocalimab auf die Fertilität beim Menschen vor. Tierexperimentelle Studien ergeben keine Hinweise auf schädliche Auswirkungen in Bezug auf die Fertilität (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Imaavy hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten gemeldeten Nebenwirkungen waren Muskelspasmen (12 %) und periphere Ödeme (12 %).
Tabellarische Auflistung der Nebenwirkungen
Insgesamt wurden 250 erwachsene gMG-Patienten in Phase-II- und Phase-III-Studien mit Nipocalimab behandelt. Von diesen wurden 205 Patienten in der Phase-III-Studie behandelt, davon 98 in der doppelblinden Phase. Insgesamt erhielten 178 Patienten die empfohlene Erhaltungsdosis (15 mg/kg alle 2 Wochen, siehe Abschnitt 4.2) mindestens 6 Monate lang und 132 Patienten erhielten diese mindestens 12 Monate lang.
In der nachstehenden Tabelle 2 sind Nebenwirkungen nach MedDRA-Systemorganklasse (SOC) gelistet. Innerhalb jeder SOC sind die Nebenwirkungen nach Häufigkeit geordnet, wobei die häufigsten Reaktionen zuerst genannt sind.
Die Häufigkeitskategorien sind wie folgt definiert: sehr häufig (≥ 1/10); häufig (≥ 1/100, < 1/10); gelegentlich (≥ 1/1 000, < 1/100) oder selten (≥ 1/10 000, < 1/1 000). Innerhalb der einzelnen Häufigkeitsgruppen sind die Nebenwirkungen nach ihrer Schwere in absteigender Reihenfolge aufgeführt.
Tabelle 2: Nebenwirkungen
| Systemorganklasse | Nebenwirkung | Häufigkeitskategorie |
| Infektionen und parasitäre Erkrankungen | Herpes zoster1 | Häufig |
| Harnwegsinfektion* | Häufig | |
| Infektion der unteren Atemwege*2 | Häufig | |
| Stoffwechsel- und Ernährungsstörungen | Lipide erhöht*3 | Sehr häufig |
| Albumin im Serum erniedrigt* | Sehr häufig | |
| Psychiatrische Erkrankungen | Schlaflosigkeit | Häufig |
| Erkrankungen des Nervensystems | Schwindelgefühl | Häufig |
| Erkrankungen des Gastrointestinaltrakts | Diarrhoe | Häufig |
| Abdominalschmerz4 | Häufig | |
| Übelkeit | Häufig | |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Muskelspasmen | Sehr häufig |
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Peripheres Ödem5 | Sehr häufig |
| Fieber | Häufig |
* Siehe Abschnitt „Beschreibung ausgewählter Nebenwirkungen“
1 Einschließlich Herpes zoster und Herpes zoster oticus; Bewertung und Häufigkeit basieren auf abgeschlossenen, placebokontrollierten Phase-II- und Phase-III-Studien bei mehreren untersuchten Indikationen. 2 Einschließlich Pneumonie und Bronchitis.
3 Einschließlich Hypercholesterinämie, Low-Density-Lipoprotein erhöht, Cholesterin im Blut erhöht und Hyperlipidämie. 4 Einschließlich Abdominalschmerz und Schmerzen im Oberbauch.
5 Einschließlich peripheres Ödem, Ödem und periphere Schwellung.
Beschreibung ausgewählter Nebenwirkungen
Infektionen
In der doppelblinden placebokontrollierten klinischen Phase-III-Studie bei gMG war die Gesamtrate der Infektionen bei Patienten in der Nipocalimab-Gruppe und bei Patienten in der Placebogruppe gleich (42 [42,9 %] in jeder Gruppe). Die meisten Fälle waren leicht bis mittelschwer und führten nicht zum Abbruch der Behandlung mit Nipocalimab. Harnwegsinfektionen wurden bei 5 Patienten (5,1 %) in der Nipocalimab-Gruppe gegenüber 0 Patienten (0 %) in der Placebogruppe berichtet. Die Ausprägung der Harnwegsinfektionen war leicht (3 [3,1 %]) und mittelschwer (2 [2,0 %]). Bei 5 Patienten (5,1 %) in der Nipocalimab-Gruppe wurde eine Pneumonie oder eine Bronchitis berichtet, verglichen mit 2 Patienten (2,0 %) in der Placebo-Gruppe.
Lipide erhöht
Bei erwachsenen und jugendlichen Patienten mit gMG, die Nipocalimab erhielten, wurden bei den meisten Patienten Erhöhungen der Lipidwerte beobachtet. Bei den Erwachsenen wiesen 30 % behandlungsbedingte, deutlich auffällige Gesamtcholesterinwerte (≥ 6,2 mmol/l) auf, verglichen mit 4 % in der Placebogruppe. Die durchschnittliche Veränderung der Nüchternwerte für Gesamtcholesterin, HDL und LDL gegenüber Baseline war in Woche 4 am höchsten, nahm dann ab und stagnierte in Woche 24 auf einem Plateau mit mittleren erhöhten Werten von 0,37 mmol/l, 0,12 mmol/l bzw. 0,19 mmol/l. Von den Patienten mit LDL-Werten < 4,1 mmol/l vor Behandlungsbeginn hatten 11,3 % unter Behandlung mit Nipocalimab in Woche 24 LDL-Werte ≥ 4,1 mmol/l im Vergleich zu 4,6 % der Patienten in der Placebogruppe. Siehe Abschnitt 4.4.
Serumalbuminwerte erniedrigt
In der doppelblinden, placebokontrollierten Phase-III-Studie bei generalisierter Myasthenia gravis (gMG) betrug die mittlere Standardabweichung (SD; engl. standard deviation) der prozentualen Veränderung des Serumalbuminwerts gegenüber dem Ausgangswert während der doppelblinden Phase bei mit Nipocalimab behandelten Patienten -8,4 % (5,27 %) in Woche 2 und -7,2 % (5,37 %) in Woche 24, verglichen mit -0,5 % (6,29 %) in Woche 2 und -2,1 % (7,08 %) in Woche 24 bei Patienten unter Placebo. Kein Patient wies in der doppelblinden Phase Serumalbuminwerte unterhalb der unteren Normgrenze (laboratory lower limit of normal, LLN = 33 g/l) oder deutlich niedrige Serumalbuminwerte (≤ 20 g/l) in der doppelblinden oder offenen Phase auf.
Kinder und Jugendliche
Die Sicherheit von Nipocalimab wurde in einer offenen Studie mit jugendlichen gMG-Patienten im Alter ab 12 Jahren (n = 8) bis zu 24 Wochen untersucht (siehe Abschnitt 5.1). Es wurden keine wesentlichen Unterschiede im Sicherheitsprofil zwischen erwachsenen und jugendlichen Patienten festgestellt. Bei Jugendlichen zeigten sich erhöhte Lipidspiegel mit einem ähnlichen Muster wie bei Erwachsenen.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
In klinischen Studien wurden Einzeldosen von bis zu 60 mg/kg intravenös ohne dosislimitierende Toxizität verabreicht. Es sind keine spezifischen Anzeichen und Symptome einer Überdosierung mit Nipocalimab bekannt. Im Falle einer Überdosierung wird empfohlen, die Patienten engmaschig auf Nebenwirkungen zu überwachen und umgehend eine geeignete symptomatische und supportive Behandlung einzuleiten.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, monoklonale Antikörper, ATC-Code: L04AL03.
Wirkmechanismus
Nipocalimab ist ein humaner monoklonaler IgG1-Antikörper, der spezifisch auf die IgG-Fc-Bindungsstelle von FcRn abzielt und sowohl bei neutralem (extrazellulärem) als auch bei saurem pH-Wert (intrazellulärem) eine hohe Spezifität und Affinität aufweist, wodurch zirkulierendes IgG, einschließlich IgG-Autoantikörper, reduziert wird, ohne andere Immunglobuline (IgA, IgE oder IgM) zu beeinflussen. Nipocalimab zeigte keine klinisch relevanten Auswirkungen auf die Spiegel von zirkulierendem Albumin, das an einer anderen Stelle des FcRn bindet.
IgG-Autoantikörper sind die zugrundeliegende Ursache für die Pathogenese der MG. IgG-Autoantikörper beeinträchtigen die neuromuskuläre Übertragung durch Bindung an AChR, MuSK oder LRP4.
Nipocalimab reduziert die Plazenta-Übertragung von IgG von der Mutter auf den Fötus (siehe Abschnitt 4.6).
Pharmakodynamische Wirkungen
In einer doppelblinden, placebokontrollierten Studie mit gMG-Patienten führte die intravenöse Anwendung von Nipocalimab im Rahmen des empfohlenen Dosierungsschemas (siehe Abschnitt 4.2) innerhalb von 2 Wochen nach Behandlungsbeginn zu einer signifikanten raschen Reduktion der Gesamt-IgG-Konzentration im Serum um 75 % gegenüber Baseline, gefolgt von einer anhaltenden Reduktion um etwa 70 % gegenüber Baseline von Woche 4 bis Woche 24. Es wurden ähnliche dosisabhängige Reduktionen in allen IgG-Subklassen (IgG1, IgG2, IgG3 und IgG4) beobachtet.
Impfungen
Der Einfluss von Nipocalimab auf eine T-Zell-abhängige (Tdap) und eine T-Zell-unabhängige (PPSV23) Impfantwort wurde in einer randomisierten, offenen Studie an gesunden Probanden untersucht (n = 15 in der Kontrollgruppe, n = 16 in der Nipocalimab-Gruppe). In der Nipocalimab-Gruppe erhielten die Probanden Nipocalimab in Woche 0 (30 mg/kg i.v.), Woche 2 (15 mg/kg i.v.) und Woche 4 (15 mg/kg i.v.); der Tdap- und der PPSV23-Impfstoff wurden 3 Tage nach der ersten Nipocalimab-Dosis subkutan angewendet.
Die Probanden waren in der Lage, eine spezifische IgG-Antwort auf diese Impfstoffe zu entwickeln, aber die impfstoffspezifischen IgG-Antikörperspiegel waren während der Behandlung mit Nipocalimab reduziert und erholten sich nach Behandlungsende auf ein Niveau, das dem der Kontrollgruppe ähnlich war. Die anti-TT (Tetanus-Toxoid) spezifischen IgG-Spiegel sind in Tabelle 3 dargestellt. Bei den Probanden, die Nipocalimab erhielten, erreichten die Anti-TT spezifischen IgG-Spiegel den Spitzenwert in Woche 2, sanken in Woche 4 und stiegen danach bis Woche 16, also 12 Wochen nach der letzten Nipocalimab-Dosis in Woche 4, wieder an. Die Anti-PCP-(pneumokokkales Kapselpolysaccharid-)spezifischen IgG-Spiegel zeigten im Zeitverlauf ein ähnliches Muster. Siehe die Abschnitte 4.4 und 4.5. Tabelle 3: Anti-TT-IgG-Spiegel (Mittelwert±SE*) im Zeitverlauf
| Zeitpunkt | Nipocalimab (n = 16) IU/mL | Kontrolle (n = 15) IU/mL |
| Baseline | 1,97±0,612 | 2,38±0,538 |
| Woche 2 | 3,38±0,325 | 4,92±0,619 |
| Woche 4 | 1,63±0,269 | 4,56±0,591 |
| Woche 8 (4 Wochen nach der letzten Dosis) | 2,39±0,491 | 3,87±0,538 |
| Woche 16 (12 Wochen nach der letzten Dosis) | 2,53±0,223 | 3,20±0,474 |
*SE = Standardfehler (standard error)
Immunogenität
Anti-Wirkstoff-Antikörper (anti-drug antibodies, ADA) mit niedrigem Titer wurden sehr häufig nachgewiesen. Es gab jedoch keinen Hinweis auf einen Einfluss von ADA auf die Pharmakokinetik, Pharmakodynamik, Wirksamkeit oder Sicherheit.
Klinische Wirksamkeit und Sicherheit
Studie MOM-M281-011 (Erwachsene)
Die Sicherheit und Wirksamkeit von Nipocalimab zur Behandlung von Erwachsenen mit gMG wurde in einer 24-wöchigen, randomisierten, doppelblinden, placebokontrollierten Studie untersucht. Patienten, die an dieser Studie teilnahmen, konnten anschließend in eine offene Verlängerungsphase aufgenommen werden, in der alle Patienten Nipocalimab erhielten.
In die Studie wurden Patienten aufgenommen, die beim Screening die folgenden Hauptkriterien erfüllten:
Klinische Einstufung in Klasse II bis IV gemäß der Myasthenia Gravis Foundation of America
(MGFA)
- Gesamtscore ≥ 6 im MG-ADL (MG-Activities of Daily Living)
- Einstellung auf eine stabile Dosis der Standardtherapie (standard of care, SoC) vor Baseline, einschließlich Acetylcholinesterase (AChE)-Inhibitoren, Steroiden oder nicht-steroidalen immunsuppressiven Therapien (NSIST), entweder in Kombination oder als Monotherapie.
Insgesamt 196 Patienten (mit oder ohne Autoantikörper) wurden randomisiert und erhielten entweder Nipocalimab plus SoC (n = 98) oder Placebo plus SoC (n = 98). Von diesen waren 153 Patienten Antikörper-positiv (n = 77 in der Nipocalimab-Gruppe, n = 76 in der Placebogruppe). Die Patienten wurden mit Nipocalimab entsprechend dem empfohlenen Dosierungsschema behandelt (siehe Abschnitt 4.2).
Von den 153 Antikörper-positiven Patienten waren 88 % Anti-AChR-Antikörper-positiv, 10 % Anti-MuSK-Antikörper-positiv und 2 % Anti-LRP4-Antikörper-positiv. Die Baselinecharakteristika waren in den Behandlungsgruppen ähnlich, einschließlich des medianen Alters beim Screening (52 [20–81] Jahre, 24 % der Patienten waren ≥ 65 Jahre alt), der medianen Zeit seit der Diagnose (6 [0–38] Jahre), des Geschlechts (60 % waren weiblich) und der ethnischen Abstammung (63 % waren weiß, 32 % waren asiatisch). Der mittlere MG-ADL-Gesamtscore betrug 9,2 und der mittlere Quantitative Myasthenia-Gravis-Gesamtscore betrug 15,4.
Zu Baseline erhielten über 97 % in jeder Behandlungsgruppe eine stabile SoC-Basistherapie. Während der Behandlung erhielten 85 % AChE-Inhibitoren, 66 % Steroide und 54 % nichtsteroidale immunsuppressive Therapien (NSIST) in stabiler Dosierung.
Die Wirksamkeit von Nipocalimab wurde anhand der MG-ADL-Skala (Myasthenia Gravis Activities of Daily Living) zur Beurteilung der Auswirkungen von gMG auf die Aktivitäten des täglichen Lebens gemessen. Ein Gesamtscore reicht von 0 bis 24, wobei höhere Werte eine stärkere Beeinträchtigung indizieren. In dieser Studie war ein MG-ADL-Ansprechen als eine Verringerung des MG-ADL-Gesamtscores um ≥ 2 Punkte im Vergleich zu Baseline definiert. Die Wirksamkeit von Nipocalimab wurde auch anhand des Quantitativen Myasthenia-Gravis (QMG)-Gesamtscores zur Bewertung der Muskelschwäche bestimmt. Gesamtscores reichen von 0 bis 39, wobei höhere Werte eine stärkere Beeinträchtigung indizieren. Ein QMG-Ansprechen war als eine Verringerung des QMG-Gesamtscores um ≥ 3 Punkte im Vergleich zu Baseline definiert.
Die wichtigsten Ergebnisse für die primären und wichtigsten sekundären Studienendpunkte zur Wirksamkeit sind in Tabelle 4 dargestellt. Bei Veränderungen von MG-ADL und QMG gegenüber Baseline wurde ein statistisch signifikanter Unterschied zugunsten von Nipocalimab beobachtet.
Tabelle 4: Zusammenfassung des primären und wichtigsten sekundären klinischen Ansprechens
Nipocalimab (n = 77) LS- Mittelwert (SE) | Placebo (n = 76) LS- Mittelwert (SE) | Veränderung unter Nipocalimab relativ zu Placebo Differenz der LS-Mittelwerte (95%-KI) | p-Wert | |
| MG-ADL1 | -4,68 (0,324) | -3,29 (0,333) | -1,39 (-2,31; -0,47) | 0,003 |
| QMG2 | -4,77 (0,488) | -1,90 (0,491) | -2,87 (-4,23; -1,50) | < 0,001 |
MG-ADL-Responder auf Basis der durchschnittlichen Veränderung in den Wochen 22, 23 und 243 | 68,8 % | 52,6 % | 16,2 (0,9; 31,5) | 0,021 |
| MG-ADL-Responder von Woche 4 bis Woche 244 | 55,8 % | 26,3 % | 29,5 (14,7; 44,4) | |
≥ 50 % Verbesserung des MG-ADL auf Basis der durchschnittlichen Veränderung in den Wochen 22, 23 und 245 | 46,8 % | 25,0 % | 21,8 (7,0; 36,6) |
1 Mittlere Veränderung in den Wochen 22, 23 und 24 gegenüber Baseline.
2 Mittlere Veränderung in den Wochen 22 und 24 gegenüber Baseline.
3 Die durchschnittliche Veränderung in den Wochen 22, 23 und 24 ist eine Verbesserung um mindestens 2 Punkte gegenüber
Baseline.
4 Verbesserung des MG-ADL-Gesamtscores um mindestens 2 Punkte in Woche 4 und Woche 24 und Verbesserung um mindestens 2 Punkte in Woche 6 bis Woche 23, wobei nicht mehr als 2 nicht aufeinanderfolgende Abweichungen (Verbesserung von weniger als 2 Punkten) zulässig sind.
5 Die durchschnittliche Veränderung in den Wochen 22, 23 und 24 ist eine Verbesserung um mindestens 50 % gegenüber
Baseline.
Ansprechen im Zeitverlauf (doppelblinde Phase)
Verbesserungen mit Nipocalimab im Vergleich zu Placebo wurden bis Woche 24 beobachtet.
Der zeitliche Verlauf des Ansprechens in Bezug auf den primären Wirksamkeitsendpunkt (MG-ADL) und den wichtigsten sekundären Wirksamkeitsendpunkt (QMG) ist in Abbildung 1 dargestellt.
Abbildung 1: Least-Square, mittlere Veränderung des MG-ADL-Gesamtscores (A) und
QMG-Gesamtscores (B) gegenüber Baseline über 24 Wochen
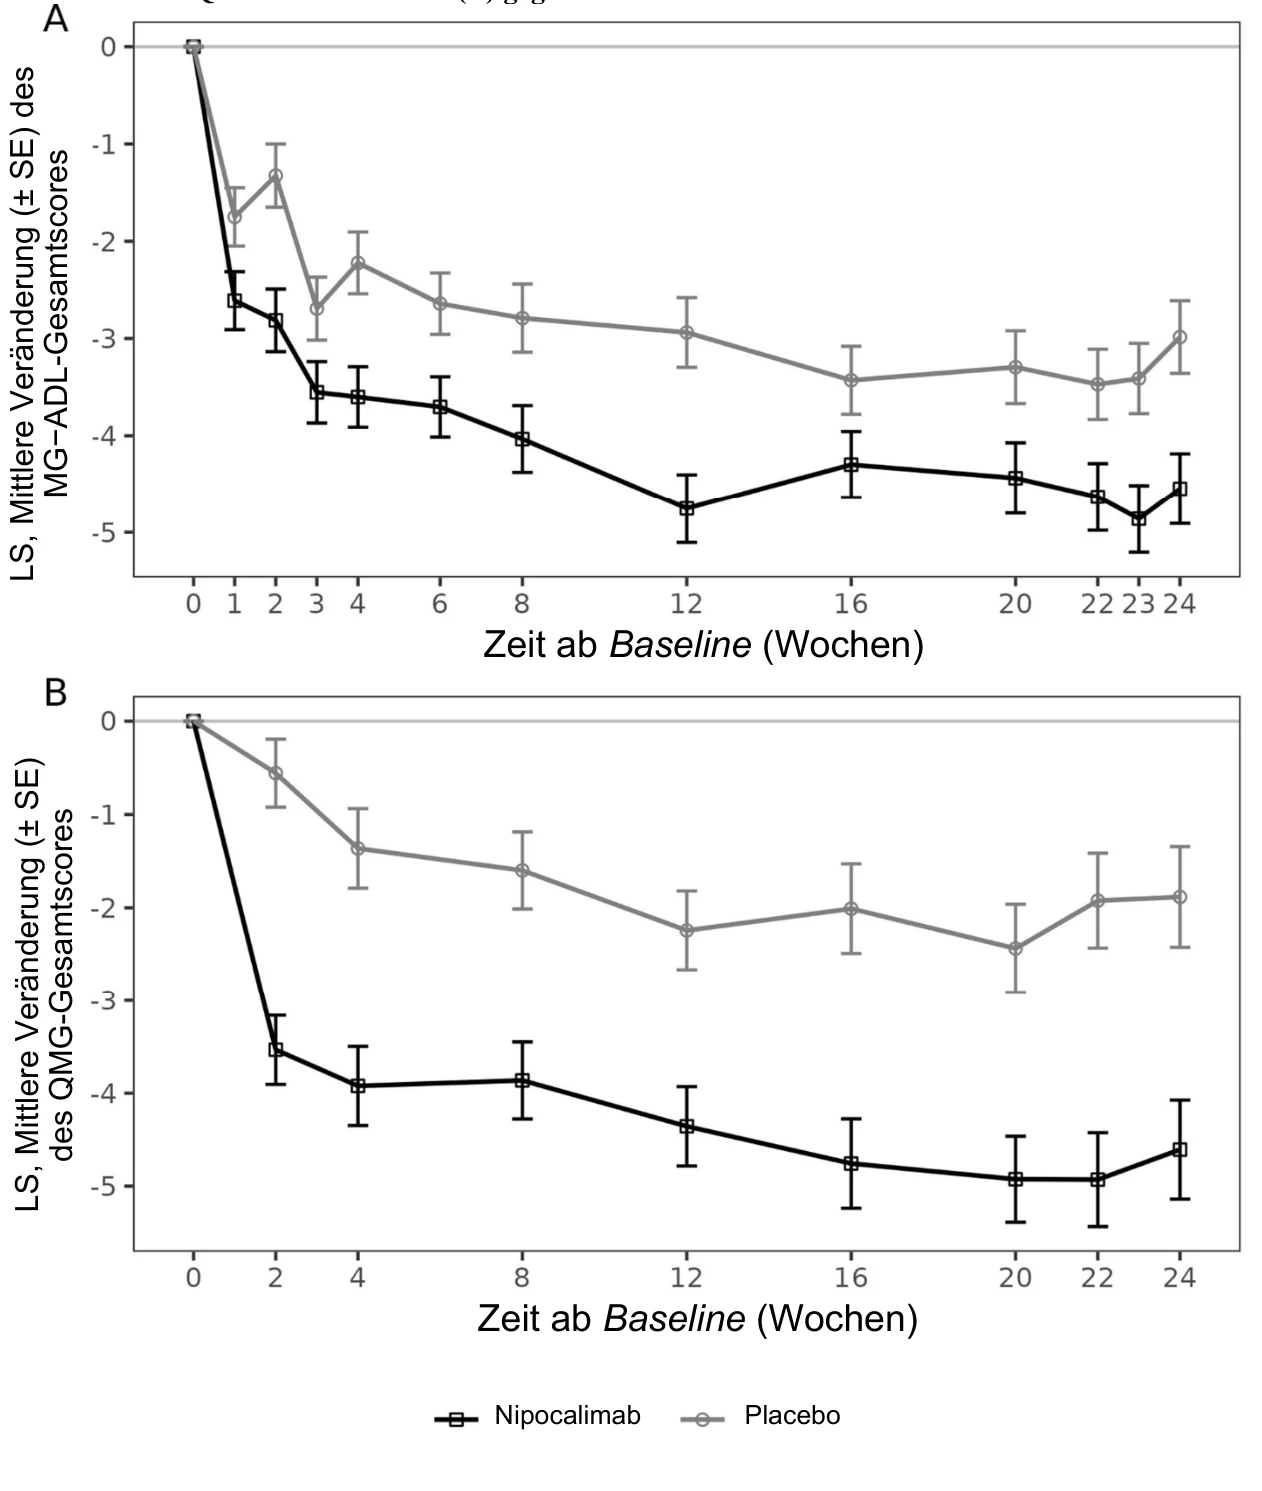
Im Zeitverlauf erzielte in der Nipocalimab-Gruppe ein größerer Anteil der Patienten ein dauerhaftes MG-ADL-Ansprechen (Verbesserung > 2 Punkte von Woche 2 bis Woche 24) und QMG-Ansprechen (Verbesserung > 3 Punkte von Woche 2 bis Woche 24) (45,5 % bzw. 33,8 %) als in der Placebogruppe (21,1 % bzw. 7,9 %).
Ansprechen im Zeitverlauf (offene Verlängerungsphase)
Von den 153 Antikörper-positiven Patienten in der doppelblinden placebokontrollierten Phase wurden 137 in die offene Verlängerungsphase aufgenommen, um Nipocalimab zu erhalten. Zum Zeitpunkt der Analyse blieben bei den Patienten, die zunächst während der Doppelblindphase Nipocalimab erhielten und während der ersten 48 Wochen (n = 52) und 84 Wochen (n = 20) der offenen Verlängerungsphase weiter mit Nipocalimab behandelt wurden, die mittleren Verbesserungen der MG-ADL- und QMG-Gesamtscores erhalten.
Kinder und Jugendliche
Studie 80202135MYG2001 (Kohorte mit Jugendlichen)
Die Pharmakodynamik, Pharmakokinetik und Wirksamkeit von Nipocalimab zur Behandlung der gMG bei jugendlichen Patienten werden in einer laufenden offenen Studie in Woche 24 untersucht.
Die wichtigsten Einschlusskriterien der Studie lauten wie folgt:
- Klinische Einstufung in MGFA-Klasse II bis IV
- Positiv auf Autoantikörper gegen AChR oder MuSK
Erhalt einer SoC-Therapie in stabiler Dosis vor dem Screening, einschließlich AChE-Inhibitoren,
Steroiden oder NSIST, entweder in Kombination oder allein.
Acht Patienten hatten beim Screening ein medianes Alter von 13,5 Jahren (Bereich 12 bis 16 Jahre) bei einer medianen Zeit seit der Diagnose von 3,6 Jahren (Bereich 0,8 bis 11,5). Sieben Patienten waren weiblich; 5 waren Asiaten, 1 war Schwarz und bei 2 war die ethnische Abstammung nicht bekannt. Der mittlere (Standardabweichung (SD; engl. standard deviation)) MG-ADL-Gesamtscore betrug bei Baseline 4,4 (2,26) und der mittlere (SD) QMG-Gesamtscore 13,3 (4,13). Alle Patienten waren AChR-Antikörper-positiv. Zu Studienbeginn erhielten 4 Patienten AChE-Inhibitoren, 6 Patienten Steroide und 7 Patienten NSIST in stabiler Dosis.
Sieben der 8 jugendlichen Patienten wurden bis Woche 24 beurteilt und erhielten Nipocalimab gemäß dem empfohlenen Dosierungsschema (siehe Abschnitt 4.2). Der primäre Endpunkt war die Wirkung von Nipocalimab auf das Gesamt-IgG im Serum. In Woche 24 betrug die mediane prozentuale Reduktion des Gesamt-IgG gegenüber Baseline (n = 7) 73,3 % vor der Dosisgabe; dies entspricht der in der gMG-Studie bei Erwachsenen festgestellten IgG-Reduktion. Die mittlere (SD) Veränderung in Woche 24 im MG-ADL betrug -2,57 (0,535) und die mittlere Veränderung in Woche 24 im QMG -4,93 (3,81).
Die Europäische Arzneimittel-Agentur hat für Imaavy eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen in der Behandlung der Myasthenia gravis gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Verteilung
Das mittlere (SD) Verteilungsvolumen beträgt 2,84 (0,63) l bzw. 0,0359 (0,0087) l/kg. Biotransformation
Nipocalimab wird voraussichtlich auf dieselbe Weise wie endogenes IgG über katabole Stoffwechselwege durch proteolytische Enzyme in kleine Peptide und Aminosäuren abgebaut.
Elimination
Nipocalimab weist eine konzentrationsabhängige Pharmakokinetik auf. Nach einmaliger intravenöser Gabe von 15 mg/kg Nipocalimab beträgt die mittlere Clearance 0,0627 l/h und die Halbwertszeit 29,3 Stunden. Nach dem Absetzen der Behandlung erreichten die IgG-Konzentrationen innerhalb von etwa 8 Wochen wieder annähernd die Ausgangswerte.
Linearität/Nicht-Linearität
Nipocalimab weist eine nicht lineare, dosisabhängige Pharmakokinetik auf. Nach einmaliger intravenöser Infusion von Nipocalimab in Dosen von 0,3 bis 60 mg/kg bei gesunden Probanden erhöhte sich die Cmax dosisproportional, während sich die AUC mehr als dosisproportional erhöhte.
Aufgrund der relativ kurzen Halbwertszeit von Nipocalimab führt eine wiederholte Gabe entsprechend der empfohlenen Erhaltungsdosis (siehe Abschnitt 4.2) nicht zu einer Akkumulation des Arzneimittels im Laufe der Zeit.
Besondere Patientengruppen
Kinder und Jugendliche
Die Pharmakokinetik von Nipocalimab wurde bei jugendlichen Patienten im Alter zwischen 12 und 17 Jahren mit gMG untersucht (n = 8). Nach der Behandlung mit Nipocalimab mit dem empfohlenen Dosierungsschema (siehe Abschnitt 4.2) waren die beobachteten Nipocalimab-Serumkonzentrationen bei erwachsenen und jugendlichen Patienten mit gMG vergleichbar (Tabelle 5).
Tabelle 5: Serumkonzentrationen von Nipocalimab bei erwachsenen und jugendlichen Patienten mit gMG
| Zeitpunkt | Expositionsparameter | Jugendliche (n = 8) Median (IQ- Bereich) | Erwachsene (n = 97) Median (IQ-Bereich) |
| Initialdosis | Ceoi,ld (µg/ml) | 701 (673; 922) | 864 (774; 1 000) |
| Ctrough,ld (µg/ml) | 0,01 (BQL; 0,02) | 0,02 (BQL; 0,03) | |
| Erhaltungsdosen | Ceoi,ss (µg/ml) | 394 (335; 491) | 424 (392; 479) |
| Ctrough,ss (µg/ml) | BQL | BQL |
BQL = unterhalb der Bestimmungsgrenze (Below Quantification Limit; d. h. < 0,01 µg/ml); Ceoi,ld = Konzentration am Ende der Infusion nach der Initialdosis von 30 mg/kg; Ctrough,ld = Talspiegel vor der Anwendung der Dosis in Woche 2 nach der Initialdosis von 30 mg/kg; Ceoi,ss = Konzentrationen am Ende der Infusion im Steady State nach der Anwendung der Erhaltungsdosen von 15 mg/kg alle zwei Wochen; Ctrough,ss = Talspiegel im Steady State vor der Anwendung der Erhaltungsdosen von 15 mg/kg alle zwei Wochen; IQ = Interquartilbereich (interquartile).
Ältere Patienten
Die Anzahl der Patienten im Alter ab 65 Jahren in klinischen Studien mit Nipocalimab war nicht ausreichend, um festzustellen, ob sie anders als jüngere erwachsene Patienten ansprechen. Es wurden keine offensichtlichen Unterschiede bezüglich Clearance und Verteilungsvolumen bei Patienten ≥ 65 Jahren im Vergleich zu Patienten < 65 Jahren beobachtet, was den Schluss zulässt, dass bei älteren Patienten keine Dosisanpassung erforderlich ist (siehe Abschnitt 4.2).
Alter, Geschlecht und ethnische Zugehörigkeit
Eine Analyse der Populationspharmakokinetik, in der die Auswirkungen von Alter, Geschlecht und ethnischer Abstammung untersucht wurden, ergab keinen Hinweis auf einen klinisch relevanten Einfluss dieser Kovariaten auf die Nipocalimab-Exposition.
Körpergewicht
Das Körpergewicht hat Einfluss auf die systemische Exposition gegenüber Nipocalimab. Die empfohlene gewichtsbasierte Dosierung (in mg/kg) berücksichtigt die Unterschiede im Körpergewicht der Patienten.
Nierenfunktionsstörung
Es wurden keine formalen Studien bei Patienten mit Nierenfunktionsstörung durchgeführt. Es ist nicht davon auszugehen, dass eine Nierenfunktionsstörung die Pharmakokinetik von Nipocalimab beeinflusst. Basierend auf einer Analyse der Populationspharmakokinetik, die Patienten mit leichter bis mittelschwerer Nierenfunktionsstörung einschloss, hatte die Nierenfunktion keinen klinisch relevanten Einfluss auf die scheinbare Clearance von Nipocalimab. Bei Patienten mit Nierenfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 4.2).
Leberfunktionsstörung
Es wurden keine formalen Studien bei Patienten mit Leberfunktionsstörung durchgeführt. Nipocalimab wird nicht durch Cytochrom-P450-Enzyme metabolisiert, und daher ist nicht zu erwarten, dass eine Leberfunktionsstörung die Pharmakokinetik von Nipocalimab beeinflusst. Basierend auf einer Analyse der Populationspharmakokinetik, die Probanden mit einer leichten und eine eingeschränkte Anzahl von Probanden mit einer mittelschweren Leberfunktionsstörung einschloss, gab es keinen klinisch relevanten Einfluss auf die scheinbare Clearance von Nipocalimab. Bei Patienten mit Leberfunktionsstörung ist keine Dosisanpassung erforderlich (siehe Abschnitt 4.2).
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
In einer 6-monatigen Studie mit wiederholter Verabreichung gab es keine Nipocalimab-bedingten unerwünschten Auswirkungen auf die männliche und weibliche Fertilität bei nicht trächtigen Cynomolgus-Affen, wenn sie anhand von Veränderungen der Fortpflanzungsorgane (Organgewichte und Histopathologie) bewertet wurden. Alle weiblichen und 80 % der männlichen Tiere erreichten bei der höchsten getesteten Dosis während des 6-monatigen Behandlungszeitraums die Geschlechtsreife, wobei Expositionswerte bis zum 44-Fachen der erwarteten Exposition bei Patienten unter der empfohlenen Erhaltungsdosis (siehe Abschnitt 4.2) bewertet wurden.
In einer erweiterten Studie zur prä- und postnatalen Entwicklung, in der trächtige Cynomolgus-Affen während des späten ersten, zweiten und dritten Trächtigkeitstrimesters intravenös Nipocalimab erhielten, wurden in 16 % (4/25) der Plazentas große, zentrale Plazentainfarkte und Thrombosen in Spiralarterien der Muttertiere festgestellt. Drei der 4 Fälle von Plazentainfarkt waren mit fetalen Verlusten im zweiten oder dritten Trimester verbunden. Die Plazentainfarkte können mit der maternalen Immunogenität bei trächtigen Cynomolgus-Affen im Zusammenhang stehen. Die klinische Relevanz dieser Befunde ist nicht bekannt. Die Nipocalimab-Exposition (AUC) bei trächtigen Cynomolgus-Affen erreichte mindestens das 5- bis 24-Fache der erwarteten Exposition bei nicht schwangeren Frauen basierend auf dem empfohlenen Erhaltungsdosierungsschema (siehe Abschnitt 4.2). Es wurden keine Bedenken hinsichtlich der prä- oder postnatalen Entwicklung geäußert. Föten und Jungtiere behandelter Muttertiere wiesen eine vernachlässigbare Exposition gegenüber maternalem Nipocalimab auf, hatten jedoch bei der Geburt niedrige IgG-Spiegel. Die IgG-Werte erholten sich bei den Jungtieren innerhalb von 6 Monaten. Die Immunfunktion der Jungtiere behandelter Muttertiere wurde nicht beeinträchtigt, wie anhand eines T-Zell-abhängigen Antikörper-Response-Assays beurteilt wurde.
Das mutagene Potenzial von Nipocalimab wurde nicht untersucht; es ist jedoch nicht zu erwarten, dass monoklonale Antikörper die DNA oder Chromosomen verändern.
Es wurden keine Karzinogenitätsstudien mit Nipocalimab durchgeführt.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Argininhydrochlorid
Histidin
Histidin-Monohydrochlorid-Monohydrat
Methionin
Polysorbat 80 (E 433)
Saccharose
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Das Arzneimittel darf, außer mit den unter Abschnitt 6.6 aufgeführten, nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
Ungeöffnete Durchstechflasche
2 Jahre.
Nach Verdünnung
Aus mikrobiologischer Sicht soll die zubereitete verdünnte Lösung (siehe Abschnitt 6.6) sofort verwendet werden, es sei denn, die Verdünnungsmethode schließt das Risiko einer mikrobiellen Kontamination aus. Wenn das Arzneimittel nicht sofort verwendet wird, liegen die Lagerungszeiten und -bedingungen in der Verantwortung des Anwenders. Ist eine sofortige Anwendung nicht möglich, kann die verdünnte Lösung bis zu 24 Stunden bei 2 °C bis 8 °C gekühlt aufbewahrt werden, sowie weitere 12 Stunden bei Raumtemperatur, einschließlich der Infusionsdauer, bei 15 °C bis 30 °C. Nicht einfrieren.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
In der Originalverpackung aufbewahren, um den Inhalt vor Licht zu schützen.
Aufbewahrungsbedingungen nach Verdünnung des Arzneimittels, siehe Abschnitt 6.3.
6.5 Art und Inhalt des Behältnisses
1,62 ml Konzentrat zur Herstellung einer Infusionslösung in einer Durchstechflasche aus Typ-1-Glas für den Einmalgebrauch mit einem Elastomerstopfen mit Aluminiumverschluss und Flip-off-Kappe, die 300 mg Nipocalimab enthält. Packungsgröße: 1 Durchstechflasche.
6,5 ml Konzentrat zur Herstellung einer Infusionslösung in einer Durchstechflasche aus Typ-1-Glas für den Einmalgebrauch mit einem Elastomerstopfen mit Aluminiumverschluss und Flip-off-Kappe, die 1 200 mg Nipocalimab enthält. Packungsgröße: 1 Durchstechflasche.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Vor der Anwendung muss Imaavy in Einzeldosis-Durchstechflaschen mit 0,9 %-iger Natriumchloridlösung (9 mg/ml) verdünnt werden.
Vorbereitung
Die Lösung für die intravenöse Infusion ist unter Anwendung aseptischer Techniken wie folgt vorzubereiten:
- Die Dosis (mg), das benötigte Gesamtvolumen (ml) des Konzentrats und die Anzahl der benötigten Durchstechflaschen ist basierend auf dem aktuellen Gewicht des Patienten für die empfohlene initiale Einzeldosis von 30 mg/kg bzw. 15 mg/kg für die nachfolgenden Dosierungen alle 2 Wochen zu berechnen. Die Konzentration in jeder Durchstechflasche beträgt 185 mg/ml. • Es ist zu überprüfen, ob die Lösung in jeder Durchstechflasche farblos bis leicht bräunlich, klar bis leicht opaleszierend und frei von sichtbaren Partikeln ist. Nicht verwenden, wenn sichtbare Partikel vorhanden sind oder wenn die Lösung verfärbt ist (abgesehen von farblos bis leicht bräunlich). Nicht schütteln.
Das berechnete Volumen des Konzentrats vorsichtig aus der/den Durchstechflasche(n) aufziehen.
Den nicht verwendeten Teil, der sich noch in der Durchstechflasche befindet, verwerfen. • Das Gesamtvolumen des entnommenen Konzentrats durch Zugabe zu einem
250 ml-Infusionsbeutel mit 0,9 %-iger Natriumchlorid-Infusionslösung (9 mg/ml) bei Patienten mit einem Körpergewicht ≥ 40 kg bzw. einem 100 ml-Infusionsbeutel mit 0,9 %-iger Natriumchlorid-Infusionslösung (9 mg/ml) bei Patienten mit einem Körpergewicht < 40 kg verdünnen. Nur Infusionsbeutel aus Polyolefin, Polypropylen oder Polyvinylchlorid verwenden. • Den Infusionsbeutel mindestens zehnmal vorsichtig schwenken, um die Lösung zu mischen. Nicht schütteln.
- Durch eine Sichtkontrolle ist zu überprüfen, ob eine homogene Lösung erreicht wurde. Nicht verwenden, wenn Partikel oder Verfärbungen vorhanden sind.
Anwendung
- Die verdünnte Lösung wird als intravenöse Infusion mit einem Infusionsset verabreicht, das mit einem sterilen, nicht-pyrogenen Inline- oder Zusatzfilter aus Polyethersulfon oder Polysulfon mit geringer Proteinbindung (Porengröße maximal 0,2 Mikrometer) ausgestattet ist. Die Anwendungssets müssen aus Polybutadien, Polyethylen, Polyurethan, Polypropylen oder Polyvinylchlorid bestehen. • Das verdünnte Konzentrat darf nicht gleichzeitig mit anderen Wirkstoffen über denselben intravenösen Zugang verabreicht werden.
Die Infusion wird über einen Zeitraum von ungefähr 30 Minuten bei der initialen Dosis (30 mg/kg)
und etwa 15 Minuten bei nachfolgenden Dosierungen (15 mg/kg) intravenös verabreicht. • Wenn während der Infusion eine Nebenwirkung auftritt, kann die Infusion nach Ermessen des medizinischen Fachpersonals verlangsamt oder abgebrochen werden.
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
Belgien
8. ZULASSUNGSNUMMER(N)
EU/1/25/1989/001
EU/1/25/1989/002
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu/ verfügbar.