


Fachinformation - Rystiggo
1. BEZEICHNUNG DES ARZNEIMITTELS
Rystiggo 140 mg/ml Injektionslösung
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Jeder ml Injektionslösung enthält 140 mg Rozanolixizumab.
Eine 2-ml-Durchstechflasche enthält 280 mg Rozanolixizumab.
Eine 3-ml-Durchstechflasche enthält 420 mg Rozanolixizumab.
Eine 4-ml-Durchstechflasche enthält 560 mg Rozanolixizumab.
Eine 6-ml-Durchstechflasche enthält 840 mg Rozanolixizumab.
Rozanolixizumab ist ein rekombinanter, humanisierter gegen den neonatalen Fc-Rezeptor (FcRn) gerichteter monoklonaler Immunglobulin-G4P(IgG4P)-Antikörper, der mittels rekombinanter DNA-Technologie in Ovarialzellen des chinesischen Hamsters (CHO) hergestellt wird. 
Sonstige Bestandteile mit bekannter Wirkung
Jeder ml Injektionslösung enthält 29 mg Prolin, siehe Abschnitt 4.4.
Jeder ml Injektionslösung enthält 0,3 mg Polysorbat 80 (E 433), siehe Abschnitt 4.4.
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionslösung (Injektion)
Farblose bis schwach bräunlich-gelbe, klare bis leicht opalisierende Lösung, pH-Wert 5,6. Rystiggo hat eine Osmolalität von 309 bis 371 mosmol/kg.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Rystiggo wird angewendet als Zusatzbehandlung zur Standardtherapie von generalisierter Myasthenia gravis (gMG) bei erwachsenen Patienten, die Antikörper-positiv bezüglich Anti-AChR(Acetylcholin-Rezeptor)- oder Anti-MuSK(Muskelspezifische Tyrosinkinase) sind.
4.2 Dosierung und Art der Anwendung
Die Behandlung sollte von medizinischen Fachkräften eingeleitet und überwacht werden, die in der Behandlung von Patienten mit neuromuskulären oder neuroinflammatorischen Erkrankungen erfahren sind.
Dosierung
Ein Behandlungszyklus besteht aus 1 Dosis pro Woche über einen Zeitraum von 6 Wochen.
Die folgende Tabelle zeigt die empfohlene wöchentliche Gesamtdosis von Rozanolixizumab in Abhängigkeit vom Körpergewicht des Patienten. Je nachdem, welche Größen der Durchstechflaschen verfügbar sind, könnten für die Verabreichung des entsprechenden Volumens eine oder mehrere Durchstechflaschen erforderlich sein.
| Körpergewicht | ≥ 35 bis <50 kg | ≥ 50 bis < 70 kg | ≥ 70 bis < 100 kg | ≥ 100 kg |
| Wöchentliche Dosis (mg) | 280 mg | 420 mg | 560 mg | 840 mg |
| Wöchentliche Dosis (ml) | 2 ml* | 3 ml* | 4 ml* | 6 ml* |
*Ein (1) ml Injektionslösung enthält 140 mg Rozanolixizumab. Jede Durchstechflasche enthält ein Übervolumen zum Vorfüllen der Infusionsleitung, siehe Abschnitt „Gebrauchsanweisung“ in der Packungsbeilage.
Nachfolgende Behandlungszyklen müssen entsprechend der klinischen Beurteilung verabreicht werden. Die Häufigkeit der Behandlungszyklen kann von Patient zu Patient variieren. Im klinischen Entwicklungsprogramm hatten die meisten Patienten behandlungsfreie Intervalle von 4–13 Wochen zwischen den Zyklen. Von Zyklus zu Zyklus hatten etwa 10 % der Patienten ein behandlungsfreies Intervall von weniger als 4 Wochen.
Wenn eine geplante Infusion versäumt wird, kann Rozanolixizumab bis zu 4 Tage nach dem geplanten Zeitpunkt verabreicht werden. Danach soll das ursprüngliche Dosierungsschema wieder aufgenommen werden, bis der Behandlungszyklus abgeschlossen ist.
Besondere Patientengruppen
Ältere Personen
Eine Dosisanpassung ist nicht erforderlich (siehe Abschnitt 5.2).
Eingeschränkte Nierenfunktion
Bei Patienten mit leichter bis mittelschwerer Nierenfunktionsstörung (eGFR > 45 ml/min/1,73 m2) liegen nur begrenzte Daten zur Sicherheit und Wirksamkeit vor. Für Patienten mit schwerer Nierenfunktionsstörung liegen keine Daten vor. Eine Dosisanpassung wird nicht als notwendig erachtet, da die Pharmakokinetik von Rozanolixizumab durch eine Nierenfunktionsstörung wahrscheinlich nicht beeinflusst wird (siehe Abschnitt 5.2).
Eingeschränkte Leberfunktion
Für Patienten mit Leberfunktionsstörung liegen keine Daten vor. Eine Dosisanpassung wird nicht als notwendig erachtet, da die Pharmakokinetik von Rozanolixizumab durch eine Leberfunktionsstörung wahrscheinlich nicht beeinflusst wird (siehe Abschnitt 5.2).
Kinder und Jugendliche
Sicherheit und Wirksamkeit von Rozanolixizumab bei Kindern und Jugendlichen unter 18 Jahren sind nicht erwiesen. Es liegen keine Daten vor.
Art der Anwendung
Zur subkutanen Anwendung.
Es wird empfohlen, Rozanolixizumab subkutan vorzugsweise in den unteren rechten oder linken Teil des Bauches, unterhalb des Bauchnabels, zu verabreichen. Infusionen dürfen nicht in Bereiche verabreicht werden, in denen die Haut empfindlich, erythematös oder verhärtet ist.
Während der Anwendung im ersten Behandlungszyklus und der Anwendung der ersten Dosis des zweiten Behandlungszyklus von Rozanolixizumab muss eine angemessene Behandlung für Injektions- und Überempfindlichkeitsreaktionen unmittelbar verfügbar sein (siehe Abschnitt 4.4).
Für Anweisungen zu den Materialanforderungen für die Anwendung, siehe im Folgenden und Abschnitt 6.6.
Vor der Anwendung von Rozanolixizumab muss die Gebrauchsanweisung sorgfältig gelesen werden, siehe Abschnitt 6.6.
Rystiggo kann angewendet werden:
- über eine Infusionspumpe (auch bekannt als Spritzenpumpe) oder
- durch manuelle Infusion mit einer Spritze.
Nachdem eine ordnungsgemäße Schulung zur Anwendung subkutaner Infusionen durch eine medizinische Fachkraft durchgeführt wurde, kann Rystiggo unter Beachtung der Gebrauchsanweisung selbst oder von einer Betreuungsperson angewendet werden.
Infusion mit einer Pumpe
Es müssen Infusionspumpen, Spritzen und Infusionssets verwendet werden, die für die subkutane Anwendung von Arzneimitteln geeignet sind (siehe Abschnitt 6.6).
Wenn keine programmierbare Pumpe zum Einsatz kommt, muss das Volumen in der Spritze vor der Anwendung an die verordnete Dosis angepasst werden.
Die Verabreichung von Rozanolixizumab mit einer Infusionspumpe erfolgt mit einer konstanten Flussrate von bis zu 20 ml/h.
Infusion mittels manueller Verabreichung mit einer Spritze
Es müssen Spritzen und Infusionssets verwendet werden, die für die subkutane Anwendung von Arzneimitteln geeignet sind.
Das Volumen in der Spritze muss vor der Verabreichung an die verordnete Dosis angepasst werden.
Die Verabreichung von Rozanolixizumab mithilfe einer Spritze soll mit einer Flussrate erfolgen, die für den Patienten angenehm ist. In klinischen Studien variierten die Infusionszeiten mittels manueller Verabreichung zwischen 1 und 30 Minuten, wobei die mediane Infusionsdauer bei 5 Minuten pro Patient lag. Diese Bandbreite der Infusionszeiten kann bei der Schulung des Patienten oder der Betreuungsperson als Orientierungshilfe dienen.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Myasthene Krise
Die Behandlung von Patienten mit drohender oder manifester myasthener Krise mit Rozanolixizumab wurde nicht untersucht. Die Reihenfolge der Einleitung von etablierten Therapien für MG-Krisen und von Rozanolixizumab, sowie deren mögliche Wechselwirkungen, sind zu erwägen (siehe Abschnitt 4.5).
Aseptische Meningitis
Über aseptische Meningitis (arzneimittelinduzierte aseptische Meningitis) wurde nach Behandlung mit Rozanolixizumab berichtet. Treten Symptome auf, die auf eine aseptische Meningitis hindeuten (Kopfschmerzen, Fieber, Nackensteifheit, Übelkeit, Erbrechen), müssen Diagnosestellung und Behandlung gemäß Versorgungsstandard erfolgen.
Infektionen
Da Rozanolixizumab eine vorübergehende Reduktion der IgG-Spiegel verursacht, kann das Infektionsrisiko ansteigen (siehe Abschnitt 5.1). Insgesamt wurden in Phase-III-Studien bei gMG bei 45,2 % aller mit Rozanolixizumab behandelten Patienten Infektionen gemeldet. Es wurde kein Anstieg der Infektionshäufigkeit von Zyklus zu Zyklus beobachtet. Schwerwiegende Infektionen wurden bei 4,3 % der Patienten gemeldet.
Bei Patienten mit einer klinisch bedeutsamen aktiven Infektion soll die Behandlung mit Rozanolixizumab nicht eingeleitet werden, bis die Infektion abgeklungen ist oder angemessen behandelt wird. Während der Behandlung mit Rozanolixizumab sollen klinische Anzeichen und Symptome von Infektionen überwacht werden. Wenn eine klinisch bedeutsame aktive Infektion auftritt, soll in Betracht gezogen werden, die Behandlung mit Rozanolixizumab auszusetzen, bis die Infektion abgeklungen ist.
Überempfindlichkeit
Infusionsreaktionen wie Ausschlag oder Angioödem können auftreten (siehe Abschnitt 4.8). In der klinischen Prüfung waren diese leicht bis mittelschwer. Die Patienten müssen während der Behandlung mit Rozanolixizumab und noch 15 Minuten nach Abschluss der Anwendung auf klinische Symptome von Überempfindlichkeitsreaktionen überwacht werden. Wenn eine Überempfindlichkeitsreaktion während der Anwendung des Arzneimittels auftritt (siehe Abschnitt 4.8), muss die Rozanolixizumab-Infusion abgebrochen werden und bei Bedarf sind geeignete Maßnahmen einzuleiten. Nach dem Abklingen kann die Anwendung wieder aufgenommen werden.
Impfung
| Die Immunisierung mit Impfstoffen während der Rozanolixizumab-Therapie wurde nicht untersucht. | |||||
| Die Sicherheit der Immunisierung mit Lebendimpfstoffen oder attenuierten Lebendimpfstoffen und | |||||
| die Reaktion auf die Immunisierung mit Impfstoffen sind nicht bekannt. Alle Impfstoffe sollen gemäß | |||||
| den Impfrichtlinien und mindestens 4 Wochen vor Beginn der Behandlung verabreicht werden. | |||||
| Während der Behandlung wird eine Impfung der Patienten mit Lebendimpfstoffen oder attenuierten | |||||
| Lebendimpfstoffen nicht empfohlen. Bei allen anderen Impfstoffen sollen sie mindestens 2 Wochen | |||||
| nach der letzten Infusion eines Behandlungszyklus und 4 Wochen vor Beginn des nächsten Zyklus | |||||
| erfolgen. | |||||
Immunogenität
In den gepoolten zyklischen Behandlungsdaten aus dem Phase-III-Programm entwickelten nach 1 Behandlungszyklus mit 6 wöchentlichen Rozanolixizumab-Dosen 27,1 % (42/155) der Patienten Antikörper gegen den Wirkstoff (Anti-Wirkstoff-Antikörper, antidrug antibodies) und 10,3 % (16/155) Antikörper, die als neutralisierend klassifiziert wurden. Bei Wiederaufnahme der Therapie stieg der Anteil der Patienten, die Antikörper gegen den Wirkstoff bzw. neutralisierende Antikörper entwickelten, nach 5 Behandlungszyklen auf 65 % (13/20) bzw. 50 % (10/20) an. Die Entwicklung neutralisierender Antikörper war mit einer Abnahme der Gesamtplasmaexposition von Rozanolixizumab um 24 % verbunden. Die Immunogenität hatte keinen erkennbaren Einfluss auf die Wirksamkeit und Sicherheit, (siehe Abschnitte 5.1 und 5.2).
Sonstige Bestandteile
Dieses Arzneimittel enthält 29 mg Prolin pro ml.
Bei Patienten, die an einer Hyperprolinämie leiden, sollte die Prolinbelastung minimiert werden. Anwendung bei Patienten mit Hyperprolinämie nur, wenn unbedingt erforderlich (z. B. falls keine Alternative vorhanden).
Dieses Arzneimittel enthält 0,3 mg Polysorbat 80 (E 433) pro ml.
Polysorbate können allergische Reaktionen hervorrufen.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Es wurden keine Studien zur Erfassung von Wechselwirkungen durchgeführt.
Da Rozanolixizumab in den FcRn-Recycling-Mechanismus von Immunglobulin G (IgG) eingreift, wird erwartet, dass die Serumkonzentrationen von IgG-basierten Arzneimitteln (z. B. monoklonalen Antikörpern und intravenösem Immunglobulin [IVIg]) und Fc-Peptid-Fusionsproteinen verringert werden, wenn diese gleichzeitig oder innerhalb von 2 Wochen nach der Anwendung von Rozanolixizumab angewendet werden. Es wird empfohlen, diese Behandlungen 2 Wochen nach der Anwendung von Rozanolixizumab einzuleiten und bei gleichzeitiger Anwendung auf eine abgeschwächte Wirksamkeit dieser Arzneimittel zu überwachen.
Die Behandlung mit i.v. (intravenös) oder s.c. (subkutan) verabreichten Immunglobulinen, PLEX/Plasmapherese oder Immunadsorption kann die zirkulierenden Konzentrationen von Rozanolixizumab senken.
Die Impfung während der Behandlung mit Rozanolixizumab wurde nicht untersucht und das Ansprechen auf einen Impfstoff ist unbekannt. Da Rozanolixizumab eine Reduktion der IgG-Spiegel verursacht, wird eine Impfung mit attenuierten Lebendimpfstoffen oder Lebendimpfstoffen während der Behandlung mit Rozanolixizumab nicht empfohlen (siehe Abschnitte 4.4 und 5.3).
4.6 Fertilität, Schwangerschaft und Stillzeit
Schwangerschaft
Bisher liegen nur sehr begrenzte Erfahrungen mit der Anwendung von Rozanolixizumab bei Schwangeren vor. In Tierstudien wiesen Nachkommen von behandelten Muttertieren bei der Geburt sehr niedrige IgG-Spiegel auf, wie bei dem pharmakologischen Wirkmechanismus von Rozanolixizumab zu erwarten ist (siehe Abschnitt 5.3). Tierexperimentelle Studien ergaben jedoch keine Hinweise auf direkte oder indirekte gesundheitsschädliche Wirkungen in Bezug auf Schwangerschaft, embryonale/fötale Entwicklung, Geburt oder postnatale Entwicklung. Die Behandlung von schwangeren Frauen mit Rozanolixizumab soll nur in Betracht gezogen werden, wenn der klinische Nutzen die Risiken überwiegt.
Da erwartet wird, dass Rozanolixizumab die mütterlichen Antikörperspiegel senkt und auch die Übertragung von mütterlichen Antikörpern auf den Fötus hemmt, wird mit einer Verringerung des Nestschutzes beim Neugeborenen gerechnet. Daher sollen Risiken und Nutzen der Anwendung von Lebendimpfstoffen/attenuierten Lebendimpfstoffen an Säuglingen, die in utero Rozanolixizumab ausgesetzt waren, abgewogen werden (siehe Abschnitt 4.4, Unterabschnitt „Impfung“).
Stillzeit
Es ist nicht bekannt, ob Rozanolixizumab in die Muttermilch übergeht. Da maternales IgG bekanntermaßen in den ersten Tagen nach der Geburt in die Muttermilch übergeht, was bald darauf nur noch in geringen Konzentrationen geschieht, kann ein Risiko für gestillte Säuglinge während dieses kurzen Zeitraums nicht ausgeschlossen werden. Danach könnte die Anwendung von Rozanolixizumab während der Stillzeit nur in Betracht gezogen werden, wenn der klinische Nutzen die Risiken überwiegt.
Fertilität
Die Wirkung von Rozanolixizumab auf die menschliche Fertilität ist nicht bekannt. Tierexperimentelle Studien ergaben keine Hinweise auf schädliche Wirkungen in Bezug auf die Fertilität (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von
Maschinen
Rozanolixizumab hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die am häufigsten berichteten Nebenwirkungen waren Kopfschmerzen (48,4 %), Diarrhö (25,0 %) und Fieber (12,5 %).
Tabellarische Auflistung der Nebenwirkungen
Nebenwirkungen aus den klinischen Studien und der Erfahrung nach der Markteinführung bei gMG sind in Tabelle 1 nach Systemorganklasse (SOC) gemäß MedDRA aufgelistet. Innerhalb jeder SOC sind die Nebenwirkungen nach Häufigkeit geordnet, wobei die häufigsten Reaktionen zuerst genannt werden.
Die Häufigkeitskategorien sind wie folgt definiert: Sehr häufig (≥ 1/10), häufig (≥ 1/100, < 1/10), gelegentlich (≥ 1/1 000, < 1/100), selten (≥ 1/10 000, < 1/1 000), Sehr selten (< 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 1: Liste der Nebenwirkungen
| Systemorganklasse gemäß MedDRA | Nebenwirkungen | Häufigkeitskategorie |
| Infektionen und parasitäre Erkrankungen | Infektionen der oberen Atemwege1 | Häufig |
| Herpesvirusinfektion*6 | Nicht bekannt | |
| Erkrankungen des Nervensystems | Kopfschmerzen2 | Sehr häufig |
| Aseptische Meningitis* | Nicht bekannt | |
| Erkrankungen des Gastrointestinaltrakts | Diarrhö | Sehr häufig |
| Übelkeit* | Häufig | |
| Erbrechen* | Häufig | |
| Erkrankungen der Haut und des Unterhautgewebes | Ausschlag3 | Häufig |
| Angioödem4 | Häufig |
| Systemorganklasse gemäß MedDRA | Nebenwirkungen | Häufigkeitskategorie |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | Arthralgie | Häufig |
Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | Fieber | Sehr häufig |
| Reaktionen an der Injektionsstelle5 | Häufig |
1 Einschließlich Fälle von Nasopharyngitis
2 Einschließlich Kopfschmerzen und Migräne
3 Umfasst Ausschlag, Ausschlag papulös und Ausschlag erythematös
4 Umfasst geschwollene Zunge
5 Umfasst Ausschlag an der Injektionsstelle, Reaktionen an der Injektionsstelle, Erythem, Entzündung, Beschwerden, Erythem und Schmerzen an der Infusionsstelle
6 Einschließlich Fälle von Herpes zoster, Herpes simplex und oralem Herpes
*Aus Spontanmeldungen nach der Markteinführung
Beschreibung ausgewählter Nebenwirkungen
Kopfschmerzen
In MG0003 waren Kopfschmerzen die häufigste Nebenwirkung, die bei 31 (48,4 %) der mit Rozanolixizumab behandelten Patienten und bei 13 (19,4 %) Patienten unter Placebo berichtet wurde. Kopfschmerzen traten am häufigsten nach der ersten Infusion von Rozanolixizumab und innerhalb von 1 bis 4 Tagen nach der Infusion auf. Mit Ausnahme von 1 (1,6 %) schwerem Kopfschmerz waren alle Kopfschmerzen entweder leicht (28,1 % [n = 18]) oder mittelschwer (18,8 % [n = 12]) und die Inzidenz stieg bei wiederholter zyklischer Behandlung nicht an.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das in Anhang V aufgeführte nationale Meldesystem anzuzeigen.
4.9 Überdosierung
Es liegen keine Daten zu Symptomen im Zusammenhang mit einer Überdosierung vor. Eine einzelne subkutane Dosis von bis zu 20 mg/kg (2 162 mg) und wöchentliche subkutane Dosen von ≈ 10 mg/kg (1 120 mg) für bis zu 52 Wochen wurden gemäß Prüfplan in klinischen Studien ohne dosislimitierende Toxizität verabreicht.
Im Falle einer Überdosierung wird empfohlen, die Patienten engmaschig auf Nebenwirkungen zu überwachen, und es sollen umgehend geeignete unterstützende Maßnahmen eingeleitet werden.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Immunsuppressiva, neonatale Fc-Rezeptor (FcRn)-Inhibitoren, ATC-Code: L04AL02
Wirkmechanismus
Rozanolixizumab ist ein humanisierter monoklonaler IgG4-Antikörper, der die Serum-IgG-Konzentration senkt, indem er die Bindung von IgG an FcRn hemmt. FcRn ist ein Rezeptor, der unter physiologischen Bedingungen IgG vor intrazellulärem Abbau schützt und IgG zurück an die Zelloberfläche recycelt.
Durch denselben Mechanismus der Hemmung senkt Rozanolixizumab die Konzentration pathogener IgG-Autoantikörper, die mit gMG assoziiert sind. Klinische Daten zu Rozanolixizumab ergaben keine klinisch relevanten Auswirkungen auf die Spiegel von Albumin, welches an einer anderen Stelle an FcRn bindet.
Pharmakodynamische Wirkungen
In einer doppelblinden, placebokontrollierten Studie an gMG-Patienten führte die wöchentliche subkutane Anwendung von Rozanolixizumab in der empfohlenen Dosis (siehe Abschnitt 4.2) zu einer schnellen und anhaltenden Reduktion der Gesamt-IgG-Serumkonzentrationen mit einer signifikanten Senkung des IgG um 45 % gegenüber Baseline innerhalb von 1 Woche und einer maximalen Abnahme um 73 % nach etwa 3 Wochen. Nach Beendigung der Anwendung erreichten die IgG-Konzentrationen innerhalb von etwa 8 Wochen wieder Baseline. Vergleichbare Veränderungen wurden in den nachfolgenden Zyklen der Studie beobachtet.
Die Reduktion des Gesamt-IgG durch Rozanolixizumab bei Patienten, die neutralisierende Antikörper aufwiesen, unterschied sich nicht von jener bei Patienten, die Anti-Wirkstoff-Antikörper-negativ waren (siehe Abschnitt 4.4).
Klinische Wirksamkeit und Sicherheit
Die Sicherheit und Wirksamkeit von Rozanolixizumab wurden bei Patienten mit gMG in der Phase-III-Pivotstudie MG0003 untersucht. Die langfristige Sicherheit, Verträglichkeit und Wirksamkeit von Rozanolixizumab wurden in 2 offenen Verlängerungsstudien (OLE [open-label extension]) der Phase III beurteilt, wobei Rozanolixizumab in 1 OLE (MG0007) in 6-wöchigen Behandlungszyklen auf Basis der klinischen Bedürfnisse verabreicht wurde.
Studie MG0003
Studie MG0003 untersuchte 200 Patienten bis zu 18 Wochen. Die Patienten wurden randomisiert auf den Erhalt gewichtsspezifischer Dosen von Rozanolixizumab von etwa (≈) 7 mg/kg (entsprechend der empfohlenen Dosis; siehe Abschnitt 4.2) oder höherer Dosierung beziehungsweise auf Placebo. Die Behandlung bestand aus 1 Dosis pro Woche über einen Zeitraum von 6 Wochen, gefolgt von einem 8-wöchigen Beobachtungszeitraum.
In dieser Studie mussten die Patienten beim Screening die folgenden Hauptkriterien erfüllen:
- mindestens 18 Jahre alt, Körpergewicht von mindestens 35 kg
- diagnostizierte gMG und Autoantikörper gegen AChR oder MuSK
- Klasse II bis IVa gemäß Myasthenia Gravis Foundation of America (MGFA)
- MG-ADL-Score (-Activities of Daily Living-, ein vom Patienten berichtetes Ergebnis [patient-reported outcome, PRO] Maß bezüglich der täglichen Aktivitäten) von mindestens 3 (mit ≥ 3 Punkten von Symptomen, die nicht die Augen betreffen)
- QMG(Quantitativer-Myasthenia-Gravis)-Score von mindestens 11
- bei Erhalt einer gMG-Therapie, Stabilität dieser Therapie vor Ausgangswert (Baseline) und für die Dauer der Studie (außer Cholinesterase-Inhibitoren)
- eine zusätzliche Behandlung wie IVIg und/oder PLEX kommt in Betracht
Patienten wurden von der Teilnahme an der Studie ausgeschlossen, wenn sie Folgendes hatten:
einen IgG-Gesamtspiegel im Serum von ≤ 5,5 g/l oder eine absolute Neutrophilenzahl
< 1 500 Zellen/mm3
eine klinisch relevante aktive Infektion oder schwere Infektionen, mykobakterielle Infektionen,
Hepatitis-B-, Hepatitis-C-, HIV-Infektionen
Therapie mit PLEX, IVIg 1 Monat vor Baseline und mit monoklonalen Antikörpern 3 bis
6 Monate vor Baseline
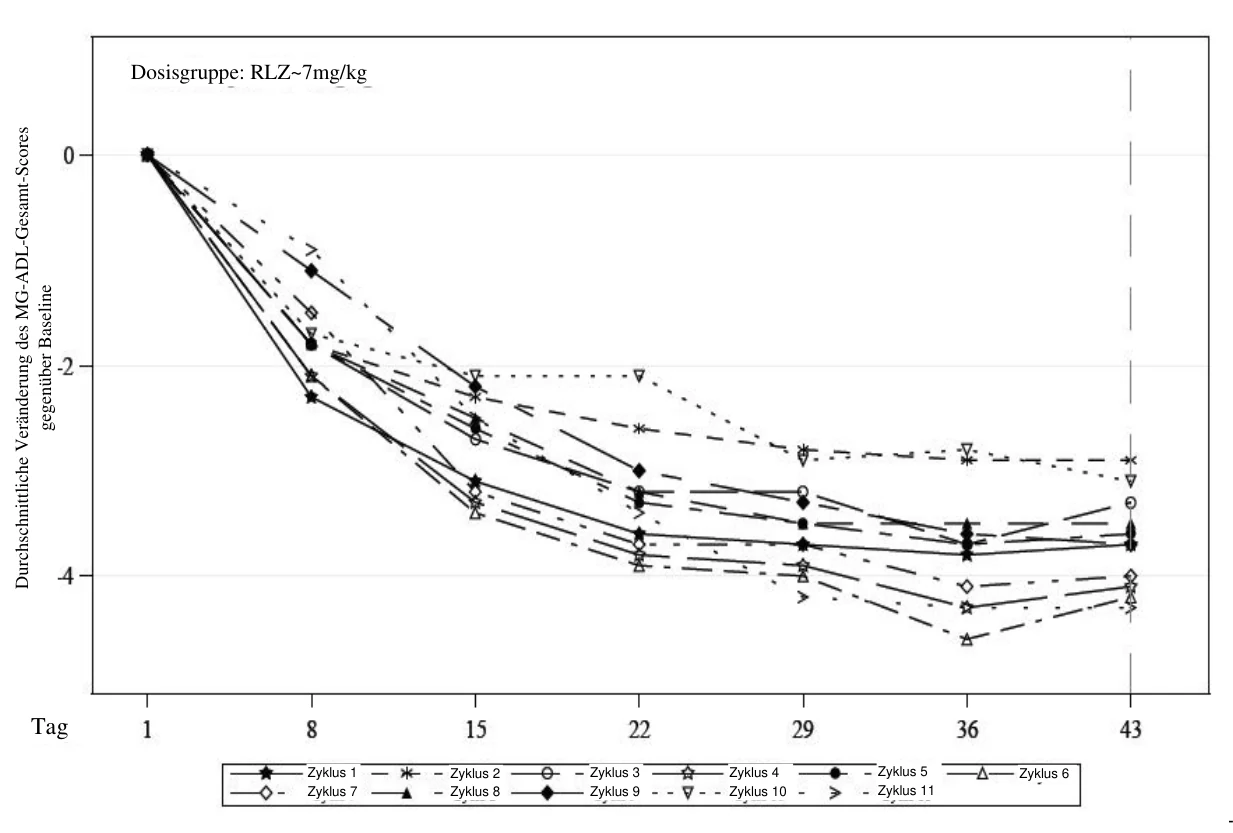
Der primäre Endpunkt war die Veränderung des MG-ADL-Scores von Baseline bis Tag 43. Die sekundären Wirksamkeitsendpunkte umfassten eine Veränderung des MGC-Scores (Myasthenia-Gravis-zusammengesetzter(Composite)-Score) und des QMG-Scores von Baseline bis Tag 43. Als Ansprechen in dieser Studie wurde eine Verbesserung der MG-ADL um mindestens 2,0 Punkte am Tag 43 gegenüber Baseline des Behandlungszyklus definiert.
Im Allgemeinen waren die demografischen Daten der Patienten und die Krankheitsmerkmale bei Baseline über die Behandlungsgruppen hinweg ausgewogen. Die Mehrheit der Patienten war weiblich (60,5 %), unter 65 Jahre alt (75,5 %), kaukasischer (68,0 %) oder asiatischer Abstammung (10,5 %) und stellte sich mit gMG-MGFA-Klasse II oder III vor (96,0 %). Das mediane Alter bei MG-Diagnose war 44,0 Jahre und die mediane Zeit seit der Diagnose betrug 5,8 Jahre. In der Placebogruppe war der Anteil der männlichen Patienten geringer (29,9 %) als in der Gruppe mit Rozanolixizumab mit einer Dosis von ≈7 mg/kg (40,9 %). Die Autoantikörperverteilung bei den MG0003-Patienten war 10,5 % Anti-MuSK-positiv und 89,5 % Anti-AChR-positiv. Insgesamt wurden 95,5 % der Patienten bei Baseline mit mindestens einem MG-Medikament behandelt, das sie während der Studie weiter erhielten, wobei 85,5 % Acetylcholinesterase-Hemmer, 64,0 % Kortikosteroide, 50,0 % Immunsuppressiva und 35,5 % Kortikosteroide und Immunsuppressiva in stabilen Dosen erhielten.
In der Rozanolixizumab- und der Placebogruppe lag der mediane MG-ADL-Gesamt-Score bei 8,0 und der mediane QMG-Gesamt-Score bei 15,0.
Die Ergebnisse für primäre und sekundäre Wirksamkeitsendpunkte sind nachfolgend in Tabelle 2 zusammengefasst. Insgesamt erfüllten 71,9 % der Patienten in der Rozanolixizumab- bzw. 31,3 % in der Placebogruppe die MG-ADL-Responder-Kriterien.
Tabelle 2: Wirksamkeitsergebnisse – Veränderung von Baseline bis Tag 43
| Placebo (n = 67) | Rozanolixizumab ≈ 7 mg/kg (n = 66) | |
| MG-ADL | ||
| Durchschnitt Baseline | 8,4 | 8,4 |
| Veränderung gegenüber Baseline LS-Mittelwert (SF) | -0,784 (0,488) | -3,370 (0,486) |
| Unterschied zu Placebo | -2,586 | |
| 95-%-KI für Unterschied | -4,091; -1,249 | |
| p-Wert für Unterschied | < 0,001 | |
| MGC | ||
| Durchschnitt Baseline | 15,6 | 15,9 |
| Veränderung gegenüber Baseline LS-Mittelwert (SF) | -2,029 (0,917) | -5,930 (0,916) |
| Unterschied zu Placebo | -3,901 | |
| 95-%-KI für Unterschied | -6,634; -1,245 | |
| p-Wert für Unterschied | < 0,001 | |
| QMG | ||
| Durchschnitt Baseline | 15,8 | 15,4 |
| Veränderung gegenüber Baseline LS-Mittelwert (SF) | -1,915 (0,682) | -5,398 (0,679) |
| Unterschied zu Placebo | -3,483 | |
| 95%-KI für Unterschied | -5,614; -1,584 | |
| p-Wert für Unterschied | < 0,001 | |
≈ = ungefähre Dosis; KI = Konfidenzintervall; n = Gesamtzahl der Patienten in der Behandlungsgruppe; LS = kleinste-Quadrate- (least square); SF = Standardfehler; MG-ADL = MG-Aktivitäten des täglichen Lebens; MGC = Myasthenia Gravis zusammengesetzter (Composite) Score; QMG = Quantitative Myasthenia Gravis; MG = Myasthenia gravis.
Bei den MuSK+-Patienten, die Rozanolixizumab ≈7 mg/kg erhielten und für die an Tag 43 Daten zur Verfügung standen (n = 5), stimmten die Ergebnisse mit denen der Gesamtgruppe überein.
Keine mit Rozanolixizumab behandelten Patienten und 3 mit Placebo behandelte Patienten erhielten während des Behandlungszeitraums eine Rettungs-(Rescue-)Therapie. Im Verlauf des Beobachtungszeitraums erhielt ein Patient unter den mit ≈ 7 mg/kg behandelten Patienten eine Rescue-Therapie und 19 Patienten wechselten frühzeitig zu einer offenen Verlängerungsstudie, um eine Behandlung mit Rozanolixizumab zu erhalten.
In der OLE-Studie MG0007 wurde nach der Verabreichung weiterer Zyklen von Rozanolixizumab eine konsistente klinische Verbesserung beobachtet.
Kinder und Jugendliche
Die Europäische Arzneimittel-Agentur hat für Rystiggo eine Zurückstellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in einer oder mehreren pädiatrischen Altersklassen in der Behandlung der Myasthenia gravis gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Resorption
Nach subkutaner Anwendung von Rozanolixizumab werden nach etwa 2 Tagen Spitzenplasmakonzentrationen erreicht. Die absolute Bioverfügbarkeit von Rozanolixizumab nach subkutaner Anwendung betrug etwa 70 %, geschätzt anhand einer populationspharmakokinetischen Analyse.
Verteilung
Das scheinbare Verteilungsvolumen von Rozanolixizumab beträgt ungefähr 7 l, geschätzt durch populationspharmakokinetische Analyse.
Biotransformation
Man geht davon aus, dass Rozanolixizumab über katabole Stoffwechselwege, ähnlich wie endogenes IgG, zu kleinen Peptiden und Aminosäuren abgebaut wird.
Elimination
Die scheinbare lineare Clearance für den freien Wirkstoff beträgt ca. 0,9 l/Tag. Die Halbwertszeit von Rozanolixizumab ist konzentrationsabhängig und kann nicht berechnet werden. Die Rozanolixizumab-Plasmakonzentrationen sind innerhalb einer Woche nach der Dosisgabe nicht nachweisbar.
Linearität/Nicht-Linearität
Rozanolixizumab zeigte eine nichtlineare Pharmakokinetik, die typisch für einen monoklonalen Antikörper ist, der eine zielvermittelte Disposition durchläuft. Im Steady-State wurden die maximalen Plasmakonzentrationen bzw. die Fläche unter der Konzentrations-Zeit-Kurve (area under the concentration time curve, AUC) bei gewichtsspezifischen Dosen von ≈ 10 mg/kg als 3-fach bzw. 4-fach höher vorhergesagt als bei ≈ 7 mg/kg.
Besondere Patientengruppen
Alter, Geschlecht oder ethnische Zugehörigkeit
Eine populationspharmakokinetische Analyse zeigte keine klinisch signifikanten Auswirkungen von Alter, Geschlecht oder ethnischer Zugehörigkeit auf die Pharmakokinetik von Rozanolixizumab.
Patienten mit Nieren- oder Leberfunktionsstörung
Es wurden keine speziellen Studien bei Patienten mit Nieren- oder Leberfunktionsstörung durchgeführt. Es wird jedoch nicht erwartet, dass eine Nieren- oder Leberfunktionsstörung die Pharmakokinetik von Rozanolixizumab beeinflusst. Basierend auf einer
populationspharmakokinetischen Analyse hatte die Nierenfunktion (geschätzte glomeruläre Filtrationsrate [estimated glomerular filtration rate, eGFR] 38–161 ml/min/1,73 m2) oder die Biochemie- und Funktionstests der Leber (Alaninaminotransferase [ALT], Aspartataminotransferase [AST], alkalische Phosphatase und Bilirubin) keine klinisch signifikante Wirkung auf die scheinbare lineare Clearance von Rozanolixizumab.
Immunogenität
Die Entwicklung neutralisierender Antikörper war mit einer Abnahme der Gesamtplasmaexposition von Rozanolixizumab um 24 % verbunden. Die Immunogenität hatte keinen Einfluss auf die Wirksamkeit und Sicherheit (siehe Abschnitt 4.4).
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur Toxizität bei wiederholter Gabe (einschließlich sicherheitspharmakologischer und Fertilitätsendpunkte) und zur Reproduktions- und Entwicklungstoxizität lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen. Die Anwendung an Javaneraffen und Rhesusaffen führte zu der erwarteten Verringerung des IgG. Eine Impfung während der Behandlungsphase führte zu normalen IgM-Spiegeln und einer geringen IgG-Antwort aufgrund eines beschleunigten IgG-Abbaus. Eine Auffrischungsimpfung nach der Rozanolixizumab-Clearance führte jedoch zu einer normalen IgM- und IgG-Antwort.
Das mutagene Potenzial von Rozanolixizumab wurde nicht untersucht; es ist jedoch nicht zu erwarten, dass monoklonale Antikörper die DNA oder Chromosomen verändern.
Mit Rozanolixizumab wurden keine Studien zur Karzinogenität durchgeführt.
In der 26-wöchigen Studie zur Toxizität bei wiederholter Gabe wurden keine behandlungsbedingten Veränderungen der männlichen und weiblichen Fortpflanzungsorgane oder der männlichen und weiblichen Fertilitätsparameter geschlechtsreifer Tiere festgestellt.
Rozanolixizumab hatte keine Auswirkungen auf die embryofetale und postnatale Entwicklung. Nachkommen von behandelten Muttertieren wiesen bei der Geburt sehr niedrige IgG-Spiegel auf, wie aufgrund der Pharmakologie zu erwarten ist. Der IgG-Spiegel erreichte innerhalb von 60 Tagen wieder Kontrollwerte oder höher. Es gab keine Auswirkungen auf die Anzahl der Immunzellen, die lymphatische Organarchitektur und die Immunfunktion der Jungtiere von behandelten Müttern in der Beurteilung mittels TDAR(T-Zell-abhängige Antikörperantwort-, T-cell Dependent Antibody Response)-Assay.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Histidin
Histidinhydrochlorid-Monohydrat
Prolin
Polysorbat 80 (E 433)
Wasser für Injektionszwecke
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln zur Infusion gemischt werden.
6.3 Dauer der Haltbarkeit
3 Jahre
Die chemische und physikalische Stabilität nach Anbruch wurde für einen Zeitraum von 19 Stunden bei 25 °C belegt. Aus mikrobiologischer Sicht soll das Arzneimittel sofort verwendet werden, es sei denn, die Vorbereitungsmethode schließt die Risiken einer mikrobiologischen Verunreinigung aus. Wird das Arzneimittel nicht sofort verwendet, liegen die Lagerzeiten und -bedingungen nach dem Anbruch in der Verantwortung des Anwenders.
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C).
Nicht einfrieren.
Durchstechflasche im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
Die Rystiggo-Durchstechflasche kann bei Raumtemperatur (nicht über 25 °C) und vor Licht geschützt für einen einmaligen Zeitraum von maximal 20 Tagen aufbewahrt werden. Wurde das Arzneimittel aus dem Kühlschrank genommen und unter diesen Bedingungen aufbewahrt, ist es nach 20 Tagen oder nach Ablauf des Verfalldatums zu verwerfen, je nachdem was zuerst eintritt..
6.5 Art und Inhalt des Behältnisses
Durchstechflasche (Typ-I-Glas) mit einem Stopfen (Gummi), verschlossen mit einer Bördelung und einer Flip-off-Kappe. Die Packungsgröße umfasst 1 Durchstechflasche.
Jede Durchstechflasche für den einmaligen Gebrauch enthält 2 ml, 3 ml, 4 ml oder 6 ml Injektionslösung.
Es werden möglicherweise nicht alle Durchstechflaschen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur
Handhabung
Materialanforderungen
Rozanolixizumab-Injektionslösung kann mit Polypropylen-Spritzen sowie Infusionssets verabreicht werden, die Polyethylen (PE), Polypropylen (PP), Polyethylen niedriger Dichte (low density polyethylene, LDPE), Polyester, Polyvinylchlorid (PVC ohne DEHP), Polycarbonat (PC), fluoriertes Ethylenpolypropylen (FEP), Urethan/Acrylat, Polyurethan, Methylmethacrylat-Acrylnitril-Butadien-Styrol (MABS), Silikon oder Cyclohexanon enthalten. Zur Anwendung dürfen keine Geräte verwendet werden, die laut Kennzeichnung Di(2-ethylhexyl)-Phthalat (DEHP) enthalten.
Jede Durchstechflasche ist nur für den einmaligen Gebrauch bestimmt. Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
Gebrauchsanweisung
Vor der Anwendung von Rystiggo muss die Gebrauchsanweisung sorgfältig gelesen werden (weitere Einzelheiten siehe Gebrauchsanweisung in der Packungsbeilage):
Allgemeine Anweisungen für die Infusion mithilfe einer Pumpe oder als manuelle Infusion
- Die Durchstechflaschen Raumtemperatur annehmen lassen. Dies kann mindestens 30 Minuten und bis zu 120 Minuten dauern. Es dürfen keine Geräte zum Erwärmen verwendet werden. Falls die Durchstechflaschen bei Raumtemperatur aufbewahrt werden, können sie sofort verwendet werden.
Jede Durchstechflasche muss vor der Verwendung geprüft werden:
- Verfalldatum: nach Ablauf des Verfalldatums nicht mehr verwenden.
- Farbe: Die Lösung muss farblos bis schwach bräunlich-gelb, klar bis leicht opalisierend sein. Die Durchstechflasche darf nicht verwendet werden, wenn die Flüssigkeit trüb aussieht, Fremdpartikel enthält oder die Farbe sich verändert hat.
- Kappe: Nicht verwenden, wenn die Schutzkappe der Durchstechflasche fehlt oder defekt ist.
- Alle Utensilien für die Infusion bereitlegen. Neben der/den Durchstechflasche(n) gehören dazu die folgenden Utensilien, die nicht mitgeliefert werden: Spritze (5-10 ml, abhängig von der verordneten Dosis), Spritzennadel(n), Transfernadel oder Durchstechflaschen-Adapter mit Belüftung, Alkoholtupfer, Infusionsset, Schale oder Papiertuch, Klebebinde oder transparentes Verbandpflaster, (gegebenenfalls) Infusionspumpe und Nadelabwurfbehälter.
Um mögliche Unterbrechungen bei der Anwendung von Rystiggo zu vermeiden, sollen die folgenden Kriterien beachtet werden:
- Für den Verabreichungsschlauch wird eine Länge von 61 cm oder weniger empfohlen.
- Es soll ein Infusionsset mit einem Kanülendurchmesser von 26 Gauge oder einem größeren Durchmesser verwendet werden.
- Bei der Vorbereitung und Anwendung dieses Produkts sind aseptische Techniken anzuwenden.
- Zur Befüllung der Spritze Transfernadeln mit einem Durchmesser von 18 Gauge oder einem größeren Durchmesser nutzen.
- Der gesamte Inhalt der Durchstechflasche wird in die Spritze übertragen. Eine kleine Menge verbleibt in der Durchstechflasche und muss entsorgt werden.
- Bei mehreren Durchstechflaschen muss jeweils eine frische Nadel verwendet werden. Die vorherigen Schritte müssen wiederholt werden.
- Die Nadel von der Spritze entfernen und das Infusionsset an der Spritze befestigen.
- Jede Durchstechflasche enthält ein Übervolumen (für das Vorfüllen der Infusionsleitung); daher muss die Pumpe so voreingestellt werden, dass das verschriebene Volumen verabreicht wird, oder das zu verabreichende Volumen muss durch Ausstoßen des Übervolumens angepasst werden.
- Die Anwendung erfolgt unmittelbar nach dem Vorfüllen des Infusionssets.
Wählen des Infusionsbereichs: rechter oder linker Unterbauch, unterhalb des Bauchnabels. In
Bereiche, in denen die Haut Blutergüsse aufweist oder empfindlich, gerötet bzw. hart ist, darf niemals infundiert werden. Infusionen in Narben oder Dehnungsstreifen sind zu vermeiden.
- Die Infusionsstelle mit einem Alkoholtupfer reinigen und trocknen lassen.
- Die Nadel des Infusionssets wird in das subkutane Gewebe eingeführt.
- Falls erforderlich, wird die Nadel mittels Klebebinde oder einem transparenten Verbandpflaster fixiert.
Nach Abschluss der Infusion darf die Infusionsleitung nicht gespült werden, da das
Infusionsvolumen unter Berücksichtigung der Verluste in der Leitung ermittelt wurde.
Wenn Rystiggo mithilfe einer Infusionspumpe verabreicht wird
Die Grenzwerte für den Verschlussalarm der Spritzenpumpe müssen (gegebenenfalls) auf das
Maximum eingestellt werden.
Befolgen Sie die mit der Infusionspumpe bereitgestellten Anweisungen für die Vorbereitung der
Pumpe und das Vorfüllen der Infusionsleitung.
7. INHABER DER ZULASSUNG
UCB Pharma S.A.
Allée de la Recherche 60
B-1070 Bruxelles
Belgien
8. ZULASSUNGSNUMMERN
EU/1/23/1780/001
EU/1/23/1780/002
EU/1/23/1780/003
EU/1/23/1780/004
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung: 05. Januar 2024
10. STAND DER INFORMATION
Ausführliche Informationen zu diesem Arzneimittel sind auf den Internetseiten der Europäischen Arzneimittel-Agentur https://www.ema.europa.eu verfügbar.