


Fachinformation - Sunitinib PUREN 37,5 mg Hartkapseln
1. BEZEICHNUNG DES ARZNEIMITTELS
Sunitinib PUREN 12,5 mg Hartkapseln
Sunitinib PUREN 25 mg Hartkapseln
Sunitinib PUREN 37,5 mg Hartkapseln
Sunitinib PUREN 50 mg Hartkapseln
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Eine Hartkapsel enthält Sunitinib-ʟ-malat, entsprechend 12,5 mg Sunitinib.
Eine Hartkapsel enthält Sunitinib-ʟ-malat, entsprechend 25 mg Sunitinib.
Eine Hartkapsel enthält Sunitinib-ʟ-malat, entsprechend 37,5 mg Sunitinib.
Eine Hartkapsel enthält Sunitinib-ʟ-malat, entsprechend 50 mg Sunitinib.
Vollständige Auflistung der sonstigen Bestandteile siehe, Abschnitt 6.1.
3. DARREICHUNGSFORM
Hartkapsel.
Sunitinib PUREN 12,5 mg Hartkapseln
Gelatinekapsel mit rot-undurchsichtigem Oberteil und rot-undurchsichtigem Unterteil der Größe „4“, wobei die Kapselhülle in weißer Tinte mit „S12.5“ bedruckt und mit gelbem bis orangefarbe-nem Granulat befüllt ist. Die durchschnittliche Kapselgröße beträgt 14 mm.
Sunitinib PUREN 25 mg Hartkapseln
Hartgelatinekapsel mit olivgrün-undurchsichtigem Oberteil und rot-undurchsichtigem Unterteil der Größe „3“, wobei das Unterteil der Kapselhülle in weißer Tinte mit „S25“ bedruckt und mit gelbem bis orangefarbenem Granulat befüllt ist. Die durchschnittliche Kapselgröße beträgt 16 mm.
Sunitinib PUREN 37,5 mg Hartkapseln
Hartgelatinekapsel mit hellgrün-undurchsichtigem Oberteil und hellgrün-undurchsichtigem Unter-teil der Größe „3“, wobei das Unterteil der Kapselhülle in schwarzer Tinte mit „S37.5“ bedruckt und mit gelbem bis orangefarbenem Granulat befüllt ist. Die durchschnittliche Kapselgröße beträgt 16 mm.
Sunitinib PUREN 50 mg Hartkapseln
Hartgelatinekapsel mit olivgrün-undurchsichtigem Oberteil und olivgrün-undurchsichtigem Unter-teil der Größe „2“, wobei das Unterteil der Kapselhülle in schwarzer Tinte mit „S50“ bedruckt und mit gelbem bis orangefarbenem Granulat befüllt ist. Die durchschnittliche Kapselgröße beträgt 18 mm.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Gastrointestinale Stromatumoren (GIST)
Sunitinib PUREN wird bei Erwachsenen zur Behandlung nicht resezierbarer und/-oder metastasier-ter maligner gastrointestinaler Stromatumoren (GIST) eingesetzt, wenn eine Behandlung mit Imati-nib wegen Resistenz oder Unverträglichkeit fehlgeschlagen ist.
Metastasierte Nierenzellkarzinome (mRCC)
Sunitinib PUREN wird bei Erwachsenen zur Behandlung fortgeschrittener/-metastasierter Nieren-zellkarzinome (mRCC) eingesetzt.
Pankreatische neuroendokrine Tumoren (pNET)
Sunitinib PUREN wird bei Erwachsenen zur Behandlung nicht resezierbarer oder metastasierter, gut differenzierter pankreatischer neuroendokriner Tumoren (pNET) mit Krankheitsprogression eingesetzt.
4.2 Dosierung und Art der Anwendung
Die Behandlung mit Sunitinib PUREN muss von einem in der Anwendung von Krebstherapeutika erfahrenen Arzt eingeleitet werden.
Dosierung
Bei GIST und mRCC beträgt die empfohlene Dosierung von Sunitinib PUREN 50 mg einmal täg-lich als orale Gabe für 4 aufeinander folgende Wochen, gefolgt von einer 2-wöchigen Therapie-pause (4/2-Schema) und umfasst damit einen kompletten Behandlungszyklus von 6 Wochen.
Bei pNET beträgt die empfohlene Dosierung von Sunitinib PUREN 37,5 mg einmal täglich als orale Gabe ohne geplante Therapiepause.
Dosisanpassung
Sicherheit und Verträglichkeit
Bei GIST und mRCC kann abhängig von der individuellen Sicherheit und Verträglichkeit die Do-sierung in 12,5-mg-Schritten angepasst werden. Die Tagesdosis darf dabei weder 75 mg über-schreiten noch 25 mg unterschreiten.
Bei pNET kann abhängig von der individuellen Sicherheit und Verträglichkeit die Dosierung in 12,5-mg-Schritten angepasst werden. Die in der Phase-III-pNET-Studie verabreichte Höchstdosis betrug 50 mg täglich.
Abhängig von der individuellen Sicherheit und Verträglichkeit können Dosierungsunterbrechungen notwendig sein.
CYP3A4-Hemmer/-Induktoren
Die gleichzeitige Gabe mit stark wirksamen CYP3A4-Induktoren, wie beispielsweise Rifampicin, muss vermieden werden (siehe Abschnitte 4.4 und 4.5). Wenn das nicht möglich ist, kann es erfor-derlich sein, die Dosis von Sunitinib unter sorgfältiger Kontrolle der Verträglichkeit in 12,5-mg-Schritten zu erhöhen (bis zu 87,5 mg pro Tag bei GIST und mRCC oder 62,5 mg pro Tag bei pNET).
Die gleichzeitige Gabe mit stark wirksamen CYP3A4-Hemmern, wie beispielsweise Ketoconazol, muss vermieden werden (siehe Abschnitte 4.4 und 4.5). Wenn das nicht möglich ist, kann es erfor-derlich sein, die Dosis von Sunitinib unter sorgfältiger Kontrolle der Verträglichkeit bis zu einem Minimum von 37,5 mg täglich bei GIST und mRCC oder 25 mg pro Tag bei pNET zu verringern.
Der Einsatz einer alternativen Begleitmedikation mit keiner oder nur einer minimalen CYP3A4-induzierenden bzw. -hemmenden Wirkung muss erwogen werden.
Besondere Patientengruppen
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Sunitinib PUREN bei Patienten im Alter von unter 18 Jahren ist nicht erwiesen.
Zurzeit vorliegende Daten werden in Abschnitt 4.8, 5.1 und 5.2 beschrieben; eine Dosierungsemp-fehlung kann jedoch nicht gegeben werden.
Ältere Personen
Etwa ein Drittel der Patienten, die in klinischen Studien Sunitinib erhielten, waren 65 Jahre oder älter. Zwischen jüngeren und älteren Patienten wurden keine signifikanten Unterschiede bezüglich Sicherheit und Wirksamkeit beobachtet.
Eingeschränkte Leberfunktion
Wenn Sunitinib bei Patienten mit leicht bis mäßig eingeschränkter Leberfunktion (Child-Pugh-Klassen A und B) eingesetzt wird, wird keine Anpassung der Initialdosis empfohlen. Bei Patienten mit schwer eingeschränkter Leberfunktion (Child-Pugh-Klasse C) wurde Sunitinib nicht unter-sucht. Daher wird die Anwendung von Sunitinib bei Patienten mit schwer eingeschränkter Leber-funktion nicht empfohlen (siehe Abschnitt 5.2).
Eingeschränkte Nierenfunktion
Bei Patienten mit eingeschränkter Nierenfunktion (leicht bis schwer) oder bei Patienten mit termi-naler Niereninsuffizienz, die Dialyse erhalten, ist eine Anpassung der Initialdosis nicht notwendig. Die nachfolgenden Dosisanpassungen sollten auf der individuellen Sicherheit und Verträglichkeit basieren (siehe Abschnitt 5.2).
Art der Anwendung
Sunitinib PUREN wird oral angewendet. Es kann mit oder ohne Nahrung eingenommen werden.
Wenn eine Einnahme ausgelassen wurde, darf der Patient keine zusätzliche Dosis einnehmen. Er muss die übliche verordnete Dosis am nächsten Tag einnehmen.
4.3 Gegenanzeigen
Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 genannten sonstigen
Bestandteile.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Die gleichzeitige Gabe mit stark wirksamen CYP3A4-Induktoren sollte vermieden werden, da sich die Plasmakonzentration von Sunitinib verringern kann (siehe Abschnitte 4.2 und 4.5).
Die gleichzeitige Gabe mit stark wirksamen CYP3A4-Hemmern sollte vermieden werden, da sich die Plasmakonzentration von Sunitinib erhöhen kann (siehe Abschnitte 4.2 und 4.5).
Erkrankungen der Haut und des Unterhautgewebes
Die Patienten müssen darüber aufgeklärt werden, dass unter der Behandlung mit Sunitinib eine Depigmentierung der Haare und der Haut auftreten kann. Weitere mögliche Auswirkungen auf die Haut können Trockenheit, Verdickung oder Rissbildung der Haut, Blasenbildung oder Ausschlag an der Handfläche oder den Fußsohlen umfassen.
Die oben genannten Nebenwirkungen traten nicht kumulativ auf, waren typischerweise reversibel und führten im Allgemeinen nicht zum Therapieabbruch. Es wurden Fälle von Pyoderma gangrae-nosum, generell reversibel nach Absetzen von Sunitinib, berichtet. Es wurden schwere Hautreaktio-nen berichtet, einschließlich Fälle von Erythema multiforme (EM) sowie Fälle, die auf Stevens-Johnson-Syndrom (SJS) und toxisch epidermale Nekrolyse (TEN) hinweisen. Einige dieser Fälle verliefen tödlich. Wenn Anzeichen oder Symptome von SJS, TEN oder EM (z. B. progredienter Hautausschlag, oft einhergehend mit Blasenbildung oder Schleimhautläsionen) auftreten, muss die Behandlung mit Sunitinib beendet werden. Wenn eine Diagnose von SJS oder TEN bestätigt wird, darf die Behandlung nicht wieder aufgenommen werden. In einigen Verdachtsfällen von EM ver-trugen die Patienten nach Abklingen der Reaktion die Wiederaufnahme der Sunitinib-Therapie mit einer geringeren Dosis.
Einige dieser Patienten erhielten zusätzlich eine begleitende Behandlung mit Kortikosteroiden oder
Antihistaminika (siehe Abschnitt 4.8).
Hämorrhagie und Blutungen von Tumoren
Hämorrhagische Ereignisse, mit zum Teil tödlichen Verläufen, wurden in klinischen Studien zu Sunitinib und im Zuge der Marktüberwachung berichtet. Diese schlossen Blutungen des Gastroin-testinaltrakts, der Atemwege, der Harnwege und des Gehirns ein (siehe Abschnitt 4.8).
Die routinemäßige Abklärung von Blutungsereignissen sollte auch ein Differenzialblutbild sowie eine körperliche Untersuchung umfassen.
Nasenbluten war die häufigste hämorrhagische Nebenwirkung und betraf rund die Hälfte der hä-morrhagischen Ereignisse bei Patienten mit soliden Tumoren. Einige dieser Ereignisse von Nasen-bluten wurden als schwer eingestuft, sie nahmen jedoch nur sehr selten einen tödlichen Verlauf.
Ereignisse von Tumorhämorrhagie, einige Male verbunden mit Tumornekrose, wurden berichtet; einige dieser hämorrhagischen Ereignisse waren tödlich.
Eine Tumorhämorrhagie kann plötzlich auftreten und sich im Falle von Lungentumoren als schwere, lebensbedrohliche Hämoptyse oder pulmonale Hämorrhagie manifestieren. In klinischen Studien und aus Erfahrungen nach Markteinführung wurden Fälle von pulmonaler Hämorrhagie, einige mit tödlichem Ausgang, bei Patienten berichtet, die mit Sunitinib bei mRCC, GIST und Lun-genkrebs behandelt wurden. Für die Anwendung bei Patienten mit Lungenkrebs ist Sunitinib PU-REN nicht zugelassen.
Bei Patienten, die eine gleichzeitige Behandlung mit Antikoagulanzien erhalten (z. B. Warfarin, Acenocoumarol), sollten regelmäßig Differenzialblutbild (Thrombozyten) und Gerinnungsfaktoren (PT/INR) bestimmt werden sowie eine körperliche Untersuchung erfolgen.
Erkrankungen des Gastrointestinaltrakts
Die am häufigsten berichteten gastrointestinalen Nebenwirkungen waren Diarrhö, Übelkeit/Erbre-chen, Bauchschmerzen, Dyspepsie und Stomatitis/Schmerzen im Mundbereich; Fälle von Ösopha-gitis wurden ebenfalls berichtet (siehe Abschnitt 4.8).
Unterstützende Maßnahmen bei behandlungsbedürftigen gastrointestinalen Nebenwirkungen kön-nen auch die Gabe eines Antiemetikums, eines Antidiarrhoikums oder eines Antazidums einschlie-ßen.
Bei Patienten, die wegen intraabdominaler Malignome mit Sunitinib behandelt wurden, wurden schwerwiegende gastrointestinale Komplikationen, einschließlich gastrointestinaler Perforationen, berichtet, manchmal auch mit tödlichem Verlauf.
Hypertonie
Hypertonie, einschließlich schwerer Hypertonie (> 200 mmHg systolisch oder 110 mmHg diasto-lisch), wurde in Verbindung mit Sunitinib berichtet. Die Patienten müssen bezüglich des Auftretens einer Hypertonie überwacht und adäquat geführt werden. Bei Patienten mit schwerer Hypertonie, die nicht medikamentös eingestellt sind, wird ein vorübergehendes Aussetzen der Behandlung empfohlen.
Sobald die Hypertonie angemessen unter Kontrolle ist, kann die Behandlung wieder aufgenommen werden (siehe Abschnitt 4.8).
Hämatologische Erkrankungen
Eine Verminderung der Neutrophilenzahl und Verminderung der Thrombozytenzahl wurde in Ver-bindung mit Sunitinib berichtet (siehe Abschnitt 4.8). Die oben genannten Erscheinungen traten nicht kumulativ auf, waren typischerweise reversibel und führten im Allgemeinen nicht zum Thera-pieabbruch. Keines dieser Ereignisse in den Phase-III-Studien nahm einen tödlichen Verlauf. Im Zuge der Marktüberwachung wurde jedoch in seltenen Fällen von hämatologischen Ereignissen mit tödlichem Ausgang berichtet, einschließlich mit Thrombozytopenie und neutropenischen Infektio-nen assoziierten Blutungen.
Es wurde sowohl früh als auch spät während der Behandlung mit Sunitinib das Auftreten einer Anämie beobachtet.
Bei Patienten, die mit Sunitinib behandelt werden, muss zu Beginn jedes Behandlungszyklus ein Differenzialblutbild erhoben werden (siehe Abschnitt 4.8).
Herzerkrankungen
Kardiovaskuläre Ereignisse einschließlich Herzinsuffizienz, Kardiomyopathie, Verringerung der linksventrikulären Ejektionsfraktion unter den unteren Normalwert, Myokarditis, myokardiale Is-chämie und Myokardinfarkt, mit zum Teil tödlichen Verläufen, wurden bei mit Sunitinib behandel-ten Patienten berichtet. Diese Daten deuten an, dass Sunitinib das Risiko von Kardiomyopathie er-höht. Bei den behandelten Patienten wurden außer den arzneimittelspezifischen Effekten keine wei-teren Risikofaktoren für eine Sunitinib-induzierte Kardiomyopathie identifiziert. Sunitinib sollte bei Patienten, bei denen ein Risiko für diese Ereignisse besteht oder bei denen diese Ereignisse in der Anamnese vorliegen, mit Vorsicht angewendet werden (siehe Abschnitt 4.8).
Von allen klinischen Studien mit Sunitinib ausgeschlossen waren Patienten, bei denen es während der letzten 12 Monate zu kardialen Ereignissen gekommen war. Diese umfassten Myokardinfarkt (einschließlich schwerer/instabiler Angina pectoris), Bypass-Operationen an den Koronararterien oder peripheren Arterien, symptomatische dekompensierte Herzinsuffizienz, Schlaganfall oder transitorische ischämische Attacke sowie Lungenembolie. Es ist nicht bekannt, ob Patienten mit diesen begleitenden Beschwerden einem höheren Risiko ausgesetzt sind, eine Sunitinib-bezogene linksventrikuläre Dysfunktion zu entwickeln.
Die Ärzte sind aufgefordert, dieses Risiko gegen den möglichen Nutzen von Sunitinib abzuwägen. Wenn Patienten Sunitinib erhalten, müssen sie engmaschig bezüglich klinischer Anzeichen und Symptome einer dekompensierten Herzinsuffizienz überwacht werden. Dies gilt insbesondere für Patienten mit kardialen Risikofaktoren und/oder einer Erkrankung der Koronararterien. Während der Patient Sunitinib erhält, muss darüber hinaus zu Behandlungsbeginn und in regelmäßigen Ab-ständen eine Messung der LVEF in Erwägung gezogen werden. Bei Patienten ohne kardiale Risi-kofaktoren muss zu Behandlungsbeginn eine Bestimmung der Ejektionsfraktion erwogen werden.
Beim Auftreten klinischer Zeichen einer dekompensierten Herzinsuffizienz wird empfohlen, Sunitinib abzusetzen. Bei Patienten ohne klinische Zeichen einer dekompensierten Herzinsuffizi-enz, aber mit einer Ejektionsfraktion < 50 % und einer Abnahme > 20 % unter den Ausgangswert muss die Gabe von Sunitinib unterbrochen und/ oder die Dosis reduziert werden.
Verlängerung des QT-Intervalls
Bei Sunitinib behandelten Patienten wurden Verlängerungen des QT-Intervalls und Torsade de pointes beobachtet. Eine Verlängerung des QT-Intervalls kann zu einem erhöhten Risiko für ventri-kuläre Arrhythmien einschließlich Torsade de pointes führen.
Bei Patienten mit einer Verlängerung des QT-Intervalls in der Anamnese, bei Patienten, die Antiar-rhythmika oder andere Arzneimittel, die das QT-Intervall verlängern können, einnehmen, oder bei Patienten mit gravierenden vorbestehenden Herzkrankheiten, Bradykardie oder Elektrolytstörun-gen, darf Sunitinib nur mit Vorsicht angewendet werden. Die gleichzeitige Gabe von Sunitinib zu-sammen mit stark wirksamen CYP3A4-Hemmern sollte wegen einer möglichen Erhöhung der Plasmakonzentration von Sunitinib nur in Ausnahmefällen durchgeführt werden (siehe Abschnitte 4.2, 4.5 und 4.8).
Venöse thromboembolische Ereignisse
In Patienten, die Sunitinib erhielten, wurden behandlungsbedingte venöse thromboembolische Er-eignisse berichtet, einschließlich tiefer Venenthrombosen und Lungenembolien (siehe Abschnitt 4.8). Im Zuge der Marktüberwachung wurden Fälle von Lungenembolien mit tödlichem Ausgang beobachtet.
Arterielle thromboembolische Ereignisse
Es wurden Fälle arterieller thromboembolischer Ereignisse (ATE), gelegentlich tödlich, bei mit Sunitinib behandelten Patienten berichtet. Die häufigsten Ereignisse schlossen Schlaganfall, transi-torische ischämische Attacke und zerebralen Infarkt ein. Zusätzlich zur zugrundeliegenden Krank-heit und einem Alter ≥ 65 Jahre schlossen die mit ATE assoziierten Risikofaktoren Hypertonie, Di-abetes mellitus und vorherige thromboembolische Erkrankung ein.
Aneurysmen und Arteriendissektionen
Die Verwendung von VEGF (vascular endothelial growth factor)-Signalweg-Hemmern bei Patien-ten mit oder ohne Hypertonie kann die Entstehung von Aneurysmen und/oder Arteriendissektionen begünstigen. Vor Beginn der Behandlung mit Sunitinib sollte dieses Risiko bei Patienten mit Risi-kofaktoren wie Hypertonie oder Aneurysmen in der Vorgeschichte sorgfältig abgewogen werden.
Thrombotische Mikroangiopathie (TMA)
Eine Diagnose von TMA, einschließlich thrombotisch- thrombozytopenische Purpura (TTP) und hämolytisch-urämisches Syndrom (HUS), die mitunter zu Nierenversagen oder tödlichem Ausgang führen, sollte erwogen werden, falls hämolytische Anämie, Thrombozytopenie, Erschöpfung, fluk-tuierende neurologische Symptome, eingeschränkte Nierenfunktion und Fieber auftreten. Bei Pati-enten, die eine TMA entwickeln, sollte die Sunitinib-Therapie abgebrochen und eine Behandlung der TMA unmittelbar eingeleitet werden. Nach Therapieabbruch wurde eine Aufhebung der Ef-fekte der TMA beobachtet (siehe Abschnitt 4.8).
Veränderungen der Schilddrüsenfunktion
Es wird eine Eingangsuntersuchung der Schilddrüsenfunktion bei allen Patienten empfohlen. Bei Patienten mit vorbestehender Hypothyreose oder Hyperthyreose muss vor Behandlungsbeginn mit Sunitinib eine Therapie nach den gängigen medizinischen Standards durchgeführt werden. Wäh-rend der Behandlung mit Sunitinib ist eine regelmäßige Überwachung der Schilddrüsenfunktion alle 3 Monate notwendig. Zusätzlich müssen die Patienten während der Behandlung mit Sunitinib engmaschig auf Anzeichen und Symptome einer Schilddrüsendysfunktion hin kontrolliert werden. Falls klinisch angezeigt, müssen bei Patienten, die während der Behandlung Anzeichen und/oder Symptome entwickeln, die auf eine Schilddrüsendysfunktion hinweisen, die Laborwerte zur Schild-drüsenfunktion überprüft werden. Patienten, die eine Schilddrüsendysfunktion entwickeln, sollten nach den gängigen medizinischen Standards behandelt werden.
Das Auftreten von Hypothyreose wurde sowohl früh als auch spät während der Behandlung mit Sunitinib beobachtet (siehe Abschnitt 4.8).
Pankreatitis
Bei mit Sunitinib behandelten Patienten mit unterschiedlichen soliden Tumoren wurde ein Anstieg der Aktivität von Serumlipase und -amylase beobachtet. Bei den Patienten mit unterschiedlichen soliden Tumoren waren die Erhöhungen der Lipaseaktivität vorübergehend und verliefen im Allge-meinen ohne Begleitsymptome einer Pankreatitis (siehe Abschnitt 4.8).
Es wurden Fälle von schwerwiegenden Pankreas-Ereignissen mit zum Teil tödlichem Verlauf be-richtet. Wenn Symptome einer Pankreatitis auftreten, müssen die Patienten Sunitinib absetzen und einer angemessenen medizinischen Behandlung zugeführt werden.
Hepatotoxizität
Hepatotoxizität wurde bei Patienten beobachtet, die mit Sunitinib behandelt wurden. Fälle von Le-berversagen, einige mit tödlichem Ausgang, wurden bei < 1 % der Patienten mit soliden Tumoren beobachtet, die mit Sunitinib behandelt wurden. Überwachen Sie die Leberfunktionstests (Alanin-Aminotransferase [ALT], Aspartat-Aminotransferase [AST], Bilirubinspiegel) vor Behandlungsbe-ginn, während jedes Therapiezyklus und wenn klinisch indiziert. Wenn Zeichen oder Symptome eines Leberversagens auftreten, muss Sunitinib abgesetzt und eine angemessene medizinische Be-handlung durchgeführt werden (siehe Abschnitt 4.8).
Nierenfunktion
Fälle von eingeschränkter Nierenfunktion, Nierenversagen und/oder akutem Nierenversagen, in einigen Fällen mit tödlichem Ausgang, wurden berichtet (siehe Abschnitt 4.8).
Zusätzlich zum zugrundeliegenden RCC schlossen die mit eingeschränkter Nierenfunktion/Nieren-versagen assoziierten Risikofaktoren bei Patienten, die Sunitinib erhielten, höheres Alter, Diabetes mellitus, zugrunde liegende eingeschränkte Nierenfunktion, Herzinsuffizienz, Hypertonie, Sepsis, Dehydratation/Hypovolämie und Rhabdomyolyse ein.
Bei Patienten mit moderater bis ausgeprägter Proteinurie wurde die Sicherheit einer Langzeitthera-pie mit Sunitinib nicht systematisch untersucht.
Es wurden Fälle von Proteinurie und seltene Fälle von nephrotischem Syndrom berichtet. Es wird empfohlen, vor Behandlungsbeginn eine Urinanalyse vorzunehmen, und die Patienten sollten hin-sichtlich des Auftretens oder der Verschlechterung einer Proteinurie überwacht werden. Bei Patien-ten mit nephrotischem Syndrom ist Sunitinib abzusetzen.
Fisteln
Beim Auftreten von Fisteln sollte die Therapie mit Sunitinib unterbrochen werden. Die Erfahrun-gen über die fortgeführte Anwendung von Sunitinib bei Patienten mit Fisteln sind begrenzt (siehe Abschnitt 4.8).
Eingeschränkte Wundheilung
Während der Sunitinib-Therapie wurden Fälle von eingeschränkter Wundheilung berichtet.
Es wurden keine formalen klinischen Studien zum Effekt von Sunitinib auf die Wundheilung durchgeführt. Wenn Patienten einem größeren chirurgischen Eingriff unterzogen werden, wird eine zeitweise Unterbrechung der Sunitinib-Therapie als Vorsichtsmaßnahme empfohlen. Es besteht begrenzte klinische Erfahrung hinsichtlich der zeitlichen Abstimmung der Wiederaufnahme der Therapie nach einem größeren chirurgischen Eingriff. Daher sollte die Entscheidung, die Sunitinib-Therapie nach einem größeren chirurgischen Eingriff wieder aufzunehmen, auf der klinischen Be-wertung der Erholung vom chirurgischen Eingriff abhängen.
Osteonekrose des Kiefers
Es wurden Fälle von Osteonekrose des Kiefers bei Patienten berichtet, die mit Sunitinib behandelt wurden. In der Mehrzahl der Fälle wurde von Patienten berichtet, die zuvor oder begleitend eine Behandlung mit intravenösen Bisphosphonaten erhielten, für die die Kieferosteonekrose als Risiko identifiziert ist. Daher ist Vorsicht geboten, wenn Sunitinib und intravenöse Bisphosphonate entwe-der gleichzeitig oder aufeinanderfolgend gegeben werden.
Invasive dentale Eingriffe sind ebenfalls als Risikofaktor identifiziert. Vor der Behandlung mit Sunitinib sollte der Zahnstatus untersucht und entsprechende präventive Zahnheilkunde erwogen werden. Bei Patienten, die zuvor oder aktuell intravenöse Bisphosphonate erhalten, sollten invasive dentale Eingriffe nach Möglichkeit vermieden werden (siehe Abschnitt 4.8).
Überempfindlichkeit/Angioödeme
Bei Auftreten von Angioödemen durch Überempfindlichkeit sollte die Sunitinib-Therapie unterbro-chen und eine Behandlung nach den gängigen medizinischen Standards durchgeführt werden (siehe Abschnitt 4.8).
Epileptische Anfälle
In klinischen Studien und aus Erfahrungen durch Marktüberwachung von Sunitinib wurden epilep-tische Anfälle berichtet.
Patienten mit epileptischen Anfällen und Zeichen oder Symptomen, die auf ein posteriores rever-sibles Enzephalopathie-Syndrom (PRES) hinweisen (z. B. Hypertonie, Kopfschmerzen, vermin-derte Aufmerksamkeit, veränderte mentale Funktionen und Verlust des Sehvermögens einschließ-lich kortikaler Blindheit), müssen medizinisch überwacht werden, einschließlich einer Kontrolle des Bluthochdrucks. Ein vorübergehendes Absetzen von Sunitinib wird empfohlen. Nach einer Rückbildung kann die Behandlung nach Ermessen des behandelnden Arztes wieder aufgenommen werden (siehe Abschnitt 4.8).
Tumorlyse-Syndrom (TLS)
In klinischen Studien und aus Erfahrungen durch Marktüberwachung von Sunitinib wurden bei Pa-tienten, die mit Sunitinib behandelt wurden, Fälle von TLS berichtet, einige davon tödlich. Die Ri-sikofaktoren für TLS schließen eine hohe Tumorlast, vorbestehende chronische Niereninsuffizienz, Oligurie, Dehydratation, Hypotonie und Azidurie ein. Diese Patienten sollten engmaschig über-wacht und wie klinisch indiziert behandelt werden; prophylaktische Hydratation sollte erwogen werden.
Infektionen
Schwere Infektionen, mit oder ohne Neutropenie, einschließlich einiger mit tödlichem Ausgang wurden berichtet. In seltenen Fällen wurde über nekrotisierende Fasziitis, mit Beteiligung des Peri-neums mit manchmal tödlichem Verlauf berichtet (siehe Abschnitt 4.8).
Bei Patienten, die eine nekrotisierende Fasziitis entwickeln, sollte die Sunitinib-Therapie abgebro-chen und sofort eine geeignete Behandlung eingeleitet werden.
Hypoglykämie
Während der Behandlung mit Sunitinib wurden Verringerungen des Blutzuckers berichtet, die in einigen Fällen klinisch symptomatisch waren und einen Krankenhausaufenthalt aufgrund von Be-wusstseinsverlust erforderlich machten. Im Falle einer symptomatischen Hypoglykämie sollte die Sunitinib-Behandlung vorübergehend unterbrochen werden. Bei Diabetes-Patienten sollten die Blutzuckerspiegel regelmäßig kontrolliert werden, um abschätzen zu können, ob zur Minimierung des Risikos von Hypoglykämien die Antidiabetika-Dosierung angepasst werden muss (siehe Ab-schnitt 4.8).
Hyperammonämische Enzephalopathie
Hyperammonämische Enzephalopathie wurde unter Sunitinib beobachtet (siehe Abschnitt 4.8). Bei Patienten, die unerklärliche Lethargie oder Veränderungen des mentalen Zustands entwickeln, sollte der Ammoniakspiegel gemessen und eine geeignete klinische Behandlung eingeleitet wer-den.
Sonstige Bestandteile
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol (23 mg) Natrium pro Hartkapsel, d. h., es ist na-hezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Studien zur Erfassung von Wechselwirkungen wurden nur bei Erwachsenen durchgeführt.
Arzneimittel, die die Plasmakonzentration von Sunitinib erhöhen können
Auswirkungen von CYP3A4-Hemmern
Die gleichzeitige Gabe einer Einzeldosis Sunitinib zusammen mit dem stark wirksamen CYP3A4-Hemmer Ketoconazol erhöhte bei gesunden Probanden die gemeinsame Maximalkonzentration (Cmax) von Sunitinib und seinem primären Metaboliten um 49 % und die Fläche unter der Kurve (AUC0-∞) um 51 %.
Die Gabe von Sunitinib zusammen mit stark wirksamen CYP3A4-Hemmern (z. B. Ritonavir, Itra-conazol, Erythromycin, Clarithromycin, Grapefruitsaft) kann die Konzentrationen von Sunitinib erhöhen.
Die Kombination mit CYP3A4-Hemmern muss daher vermieden oder eine alternative Komedika-tion mit keinem oder nur geringem Potenzial für eine CYP3A4-Hemmung erwogen werden.
Wenn das nicht möglich ist, kann es erforderlich sein, die Dosis von Sunitinib unter sorgfältiger Kontrolle der Verträglichkeit bis zu einem Minimum von 37,5 mg täglich bei GIST und mRCC oder 25 mg täglich bei pNET zu verringern (siehe Abschnitt 4.2).
Auswirkungen von BCRP (Breast Cancer Resistance Protein)-Hemmern
Zu den Wechselwirkungen zwischen Sunitinib und BCRP-Hemmern stehen begrenzte klinische Daten zur Verfügung und die Möglichkeit von Wechselwirkungen zwischen Sunitinib und anderen BCRP-Hemmern kann nicht ausgeschlossen werden (siehe Abschnitt 5.2).
Arzneimittel, die die Plasmakonzentration von Sunitinib verringern können
Auswirkungen von CYP3A4-Induktoren
Die gleichzeitige Gabe einer Einzeldosis Sunitinib zusammen mit dem CYP3A4-Induktor Rifampi-cin verringerte bei gesunden Probanden die gemeinsame Cmax von Sunitinib und seinem primären Metaboliten um 23 % und die AUC0-∞ um 46 %.
Die Gabe von Sunitinib zusammen mit stark wirksamen CYP3A4-Induktoren (z. B. Dexamethason, Phenytoin, Carbamazepin, Rifampicin, Phenobarbital oder pflanzliche Produkte, die Johanniskraut [Hypericum perforatum] enthalten) kann die Konzentrationen von Sunitinib verringern. Die Kom-bination mit CYP3A4-Induktoren muss daher vermieden oder eine alternative Komedikation mit keinem oder nur geringem Potenzial für eine CYP3A4-Induktion erwogen werden. Wenn das nicht möglich ist, kann es erforderlich sein, die Dosierung von Sunitinib unter sorgfältiger Kontrolle der Verträglichkeit in 12,5-mg-Schritten bis zu 87,5 mg pro Tag bei GIST und mRCC oder 62,5 mg pro Tag bei pNET zu erhöhen (siehe Abschnitt 4.2).
4.6 Fertilität, Schwangerschaft und Stillzeit
Empfängnisverhütung bei Männern und Frauen
Frauen im gebärfähigen Alter müssen angehalten werden, während der Behandlung mit Sunitinib eine ausreichende Kontrazeption anzuwenden und nicht schwanger zu werden.
Schwangerschaft
Es liegen keine Studien mit Sunitinib bei schwangeren Frauen vor. Tierexperimentelle Studien ha-ben eine Reproduktionstoxizität, einschließlich fetaler Missbildungen, gezeigt (siehe Abschnitt 5.3). Sunitinib darf während der Schwangerschaft oder bei Frauen ohne ausreichende Kontrazep-tion nicht angewendet werden, es sei denn, der mögliche Nutzen rechtfertigt ein eventuelles Risiko für den Fetus. Wenn Sunitinib während der Schwangerschaft gegeben wird oder wenn die Patientin schwanger wird, während sie mit Sunitinib behandelt wird, muss die Patientin über das mögliche Risiko für den Fetus aufgeklärt werden.
Stillzeit
Sunitinib und/oder seine Metaboliten werden bei Ratten in der Milch ausgeschieden. Es ist nicht bekannt, ob Sunitinib oder sein primärer aktiver Metabolit beim Menschen in die Muttermilch übergeht. Da Wirkstoffe häufig in der Muttermilch ausgeschieden werden und wegen des Potenzi-als schwerer Nebenwirkungen beim gestillten Säugling, dürfen Frauen nicht stillen, solange sie Sunitinib einnehmen.
Fertilität
Aufgrund präklinischer Ergebnisse besteht die Möglichkeit, dass die männliche und weibliche
Fruchtbarkeit durch eine Behandlung mit Sunitinib beeinträchtigt wird (siehe Abschnitt 5.3).
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Ma-schinen
Sunitinib PUREN hat geringen Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedie-nen von Maschinen. Die Patienten müssen über ein mögliches Auftreten von Schwindel unter der Behandlung mit Sunitinib informiert werden.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Die schwersten Nebenwirkungen, einige davon tödlich, in Verbindung mit Sunitinib sind Nieren-versagen, Herzinsuffizienz, Lungenembolie, gastrointestinale Perforation und Hämorrhagie (z. B. Atemwegs-, Gastrointestinaltrakt-, Tumor-, Harnwegs- oder Gehirnblutungen). Die häufigsten Ne-benwirkungen jeden Grades (bei Patienten in mRCC-, GIST und pNET-Zulassungsstudien) schlos-sen verminderten Appetit, Beeinträchtigung des Geschmackssinns, Hypertonie, Erschöpfung, gast-rointestinale Störungen (z. B. Diarrhö, Übelkeit, Stomatitis, Dyspepsie und Erbrechen), Verfärbung der Haut und palmar-plantares Erythrodysästhesie-Syndrom ein. Diese Symptome können bei fort-gesetzter Behandlung abnehmen. Während der Behandlung kann sich eine Hypothyreose entwi-ckeln. Hämatologische Störungen (z. B. Neutropenie, Thrombozytopenie und Anämie) gehören zu den häufigsten Nebenwirkungen.
Ereignisse mit tödlichem Ausgang, die über die in Abschnitt 4.4 oder in Abschnitt 4.8 genannten hinausgehen und möglicherweise auf Sunitinib zurückzuführen waren, umfassten u. a. Multiorgan-versagen, disseminierte intravasale Koagulopathie, peritoneale Blutungen, Nebenniereninsuffizi-enz, Pneumothorax, Schock und plötzlichen Tod.
Tabellarische Auflistung der Nebenwirkungen
Nebenwirkungen, die bei Patienten mit GIST, mRCC und mit pNET, in einem Datenset von 7 115 Patienten zusammengefasst, berichtet wurden, sind in der folgenden Tabelle nach Organklasse, Häufigkeit und Schweregrad (NCI-CTCAE) aufgeführt. Nebenwirkungen, die in klinischen Stu-dien nach Markteinführung identifiziert wurden, sind ebenfalls eingeschlossen. Innerhalb jeder Häufigkeitsgruppe werden die Nebenwirkungen nach abnehmendem Schweregrad angegeben.
Die genannten Häufigkeiten entsprechen folgenden Inzidenzen: Sehr häufig (≥ 1/10), Häufig (≥ 1/100, < 1/10), Gelegentlich (≥ 1/1 000, < 1/100), Selten (≥ 1/10 000, < 1/1 000), Sehr selten (< 1/10 000), nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
Tabelle 1. Nebenwirkungen in klinischen Studien
| Systemor-ganklasse | Sehr häufig | Häufig | Gelegentlich | Selten | Nicht bekannt |
|---|---|---|---|---|---|
Infektionen und parasitäre Erkrankung en | Virusinfektio-nena Atemwegs-infektionenb,* Abszessc,* Pilzinfektio-nend Harnwegsin-fektion Hautinfekti-one Sepsisf,* | Nekrotis-ierende Fasziitis* Bakterielle Infektioneng | |||
Erkrankun-gen des Blutes und des Lymphsys-tems | Neutropenie Throm-bozytopenie Anämie Leukopenie | Lymphopenie | Panzytopenie | Throm-botische Mikroangiop-athieh,* | |
| Erkrankung en des Im-munsystems | Überempfind-lichkeit | Angioödem | |||
| Endokrine Erkrankung en | Hypothyreose | Hyperthyre-ose | Thyreoiditis | ||
Stoffwech-sel- und Ernährungss törungen | Appetit ver-minderti | Dehydrata-tion, Hy-poglykämie | Tumorlyse- Syndrom* | ||
| Psychia-trische | Schlaflosigke it | Depression | |||
| Erkrankung en | |||||
| Erkrankung en des Nervensys-tems | Schwindelge-fühl Kopf-schmerz Be-einträchti-gung des Ge-schmacks-sinns j | Periphere Neuropathie Parästhesie Hypästhesie Hyperästhesie | Hirnblutung* Schlaganfall* Transitori-sche ischämische Attacke | Posteriores reversibles Enzephalo-pathie Syn-drom* | Hyperam-monämische Enzephalo-pathie |
| Au-generkranku ngen | Perior-bitalödem Lidödem Verstärkte Tränensekre-tion | ||||
| Her-zerkrankung en | Myokardiale Ischämiek,* Ejek-tionsfraktion verringertl | Kongestive Herzinsuffizi-enz Myokard-infarktm,* Herzinsuffizi-enz* Kardio-myopathie* Perikarder-guss Verlän-gerung des QT-Intervalls im EKG | Linksher-zinsuffizienz* Torsade de pointes | ||
| Ge-fäßerkranku ngen | Hypertonie | Tiefe Ven-enthrombose Hitzewallung Hitzegefühl | Tumorblu-tung* | Aneurysmen und Arter-iendissektio-nen* | |
| Erkrankun-gen der Atemwege, des Brustraums und Medias-tinums | Dyspnoe Nasenbluten Husten | Lungenembo-lie* Pleuraer-guss* Hä-moptyse Be-lastungsdysp-noe Schmer-zen im Oropharynxn Nasenver-stopfung Tro-ckene Nasen-schleimhaut | Lungenblu-tung* Respir-atorische In-suffizienz* | ||
| Erkrankung en des Gas-trointestinal-trakts | Stomatitiso Abdomi-nalschmerzp Erbrechen Diarrhö Dyspepsie Übelkeit Obstipation | Gastroöso-phageale Re-fluxerkran-kung Dyspha-gie Gastroin-testinalblu-tung* Ösophagitis* Aufgeblähter Bauch Abdo-minale Be-schwerden Rektalblutung Zahnfleisch-bluten Mun-dulzeration Proktalgie Cheilitis Hä-morrhoiden Glossodynie Mundschmer-zen Mundtro-ckenheit Fla-tulenz Orale Beschwerden Aufstoßen | Gastrointesti-nale Perfora-tionq,* Pank-reatitis Analfistel Colitisr | ||
| Leber-und Gallenerkra nkungen | Leberver-sagen* Cholezysti-tiss,* Leberfunk-tion abnormal | Hepatitis | |||
| Erkrankun-gen der Haut und des Un-terhautgewe-bes | Hautverfär-bungt Palmar-plantares Erythrodys-ästhesie- Syn-drom Aus-schlagu Ände-rungen der Haarfarbe Trockene Haut | Exfoliation der Haut Hautreaktionv Ekzem Blase Erythem Alopezie Akne Juckreiz Hauthyper-pigmentie-rung Hautläsion Hyper-keratose Der-matitis Nage-lerkrankungw | Erythema multiforme* Stevens- Johnson- Syndrom* Py-oderma gan-graenosum Toxisch-epi-dermale Ne-krolyse* | ||
| Skel-ettmusku-latur-, Bindegewebs | Schmerz in einer Extre-mität Arthral- | Schmerzen des Muskel- und Skelett- | Osteonekrose des Kiefers Fistel* | Rhabdomy-olyse* Myopathie | |
Knochenerk rankungen | gie Rücken-schmerzen | systems Mus-kelspasmen Myalgie Mus-kelschwäche | |||
| Erkrankun-gen der Nie-ren und Harnwege | Nierenversa-gen* Nieren-versagen akut* Chromurie Proteinurie | Harnwegsblu-tung | Nephrot-isches Syn-drom | ||
Allgemeine Erkrankun-gen und Be-schwerden am Verab-reichungs- ort | Schleimhaut-entzündung Erschöpfungx Ödemy Fieber | Schmerzen im Brustkorb Schmerzen Grippeähnli-che Erkran-kung Schüt-telfrost | Verzögerte Wundheilung | ||
| Unter-suchungen | Vermindertes Körperge-wicht Leuko-zytenzahl er-niedrigt Lipa-seerhöhung Verminderte Thrombozy-tenzahl Hä-moglobin er-niedrigt Amylase er-höhtz Aspar-tat- Amino-transferase erhöht Ala-nin-Amino-transferase erhöht Kreatinin im Blut erhöht Blutdruck er-höht Harn-säure im Blut erhöht | Kreatinkinase im Blut er-höht Thyreotropin im Blut er-höht | |||
* Ereignis kann letal verlaufen.
Die folgenden Ausdrücke wurden zusammengefasst:
a Nasopharyngitis und oraler Herpes
b Bronchitis, Infektion der unteren Atemwege, Pneumonie und Atemwegsinfektion
c Abszess, Abszess an Gliedmaßen, Analabszess, Zahnfleischabszess, Leberabszess, Pankreasabszess, perinea-ler Abszess, perirektaler Abszess, rektaler Abszess, subkutaner Abszess und Zahnabszess
d Candidose des Ösophagus und orale Candidose
e Cellulitis und Hautinfektion
f Sepsis und septischer Schock
g Abdominalabszess, Abdominalsepsis, Divertikulitis und Osteomyelitis
h Thrombotische Mikroangiopathie, thrombotisch-thrombozytopenische Purpura, hämolytisch-urämisches Syn-drom
i Verminderter Appetit und Appetitlosigkeit
j Dysgeusie, Ageusie und Geschmacksstörung
k Akutes Koronarsyndrom, Angina pectoris, instabile Angina pectoris, Koronararterienverschluss, myokardiale Ischämie
l Ejektionsfraktion verringert/ abnormal
m Akuter Myokardinfarkt, Myokardinfarkt, stummer Myokardinfarkt
n Schmerzen im Oropharynx und Pharyngolaryngealschmerz
o Stomatitis und aphthöse Stomatitis
p Bauchschmerzen, Schmerzen im Unterbauch und Schmerzen im Oberbauch
q Gastrointestinale Perforation und Darmperforation
r Colitis und ischämische Colitis
s Cholezystitis und Cholezystitis ohne Gallensteine
t Gelbe Hautfarbe, Hautverfärbung und Pigmentierungsstörung
u Psoriasiforme Dermatitis, exfoliativer Hautausschlag, Ausschlag, erythematöser Hautausschlag, follikulärer Ausschlag, generalisierter Ausschlag, makulöser Ausschlag, makulopapulöser Ausschlag, papulöser Aus-schlag und Ausschlag mit Juckreiz
v Hautreaktionen und Hauterkrankung
w Veränderung der Nägel und Verfärbung der Nägel
x Erschöpfung und Kraftlosigkeit
y Gesichtsödeme, Ödeme und peripheres Ödem
z Amylase und erhöhte Amylase
Beschreibung ausgewählter Nebenwirkungen
Infektionen und parasitäre Erkrankungen
Es wurden Fälle von schweren Infektionen (mit oder ohne Neutropenie) einschließlich Fälle mit letalem Verlauf berichtet. Es wurden Fälle von nekrotisierender Fasziitis berichtet, die auch das Perineum einschloss und manchmal einen letalen Verlauf nahm (siehe Abschnitt 4.4).
Erkrankungen des Blutes und des Lymphsystems
Eine Verminderung der absoluten Neutrophilenzahl vom Schweregrad 3 bzw. 4 wurde bei 10 % bzw. 1,7 % der Patienten in der Phase-III-Studie bei GIST, bei 16 % bzw. 1,6 % der Patienten in der Phase-III-Studie bei mRCC und bei 13 % bzw. 2,4 % der Patienten in der Phase-III-Studie bei pNET berichtet. Eine Verminderung der Thrombozytenzahl vom Schweregrad 3 bzw. 4 wurde bei 3,7 % bzw. 0,4 % der Patienten in der Phase-III-Studie bei GIST, bei 8,2 % bzw. 1,1 % der Patien-ten in der Phase-III-Studie bei mRCC und bei 3,7 % bzw. 1,2 % der Patienten in der Phase-III-Stu-die bei pNET berichtet (siehe Abschnitt 4.4).
In einer Phase-III-Studie bei GIST kam es bei 18 % der Sunitinib-Patienten und bei 17 % der Pati-enten unter Placebo zu Blutungen. Von den Patienten, die Sunitinib wegen nicht vorbehandeltem mRCC erhielten, wiesen 39 % Blutungen auf im Vergleich zu 11 % bei den Patienten unter Interfe-ron alfa (IFN-α). Im Vergleich zu 5 (1,7 %) der Patienten unter IFN-α kam es unter Sunitinib bei 17 Patienten (4,5 %) zu Blutungen des Grads 3 oder stärker. Bei den Patienten, die Sunitinib wegen zytokinrefraktärer mRCC erhielten, kam es bei 26 % zu Blutungen. Blutungen (Nasenbluten nicht eingeschlossen) wurden bei 21,7 % der Patienten berichtet, die Sunitinib in der Phase-III-Studie bei pNET erhielten, im Vergleich zu 9,85 % der Patienten, die Placebo erhielten (siehe Abschnitt 4.4).
Eine Tumorhämorrhagie trat in klinischen Studien bei ca. 2 % der Patienten mit GIST auf.
Erkrankungen des Immunsystems
Es wurden Fälle von Überempfindlichkeitsreaktionen, einschließlich Angioödemen, berichtet (siehe Abschnitt 4.4).
Endokrine Erkrankungen
Bei 7 Sunitinib-Patienten (4 %) in den zwei mRCC-Studien bei zytokinrefraktären Patienten wurde Hypothyreose als Nebenwirkung berichtet; in der mRCC-Studie mit nicht vorbehandelten Patienten bei 61 Sunitinib-Patienten (16 %) und bei 3 Patienten (< 1 %) im IFN-α-Arm.
Bei weiteren 4 Patienten (2 %) mit zytokinrefraktärem mRCC wurde eine Erhöhung des thyroidsti-mulierenden Hormons (TSH) berichtet. Insgesamt hatten 7 % der mRCC-Patienten entweder klini-sche oder blutchemische Hinweise auf eine therapiebedingte Hypothyreose. Eine erworbene Hypo-thyreose wurde bei 6,2 % der GIST-Patienten unter Sunitinib gegenüber 1 % der Patienten unter Placebo beobachtet. In der Phase-III-Studie bei pNET wurde Hypothyreose bei 6 Patienten (7,2 %) berichtet, die Sunitinib erhielten, und bei 1 Patienten (1,2 %) unter Placebo.
Die Schilddrüsenfunktion wurde prospektiv in 2 Studien mit Brustkrebspatienten überwacht; Sunitinib ist für die Therapie bei Brustkrebs nicht zugelassen. In einer Studie wurde bei 15 Patien-ten (13,6 %), die Sunitinib erhielten, und bei 3 Patienten (2,9 %), die mit einer Standardtherapie behandelt wurden, Hypothyreose berichtet. Eine Blut-TSH-Erhöhung wurde bei 1 Patienten (0,9 %), der Sunitinib erhielt, und keinem Patienten, der mit einer Standardtherapie behandelt wurde, berichtet. Hyperthyreose wurde bei keinem Patienten, der Sunitinib erhielt, und bei 1 Patienten (1,0 %), der mit einer Standardtherapie behandelt wurde, berichtet. In der anderen Studie wurde bei insgesamt 31 Patienten (13 %), die Sunitinib erhielten, und bei 2 Patienten (0,8 %), die Capecitabin erhielten, Hypothyreose berichtet. Eine Blut-TSH-Erhöhung wurde bei 12 Patienten (5,0 %), die Sunitinib erhielten, und keinem Patienten, der Capecitabin erhielt, berichtet. Hyperthyreose wurde bei 4 Patienten (1,7 %), die Sunitinib erhielten, und keinem Patienten, der Capecitabin erhielt, be-richtet. Eine Blut-TSH-Erniedrigung wurde bei 3 Patienten (1,3 %), die Sunitinib erhielten, und keinem Patienten, der Capecitabin erhielt, berichtet. Eine T4-Erhöhung wurde bei 2 Patienten (0,8 %), die Sunitinib erhielten, und 1 Patienten (0,4 %), der Capecitabin erhielt, berichtet. Eine T3-Er-höhung wurde bei 1 Patienten (0,8 %), der Sunitinib erhielt, und keinem Patienten, der Capecitabin erhielt, berichtet. Sämtliche Ereignisse, die in Zusammenhang mit der Schilddrüse berichtet wur-den, waren Grad 1 bis 2 (siehe Abschnitt 4.4).
Stoffwechsel- und Ernährungsstörungen
Eine höhere Inzidenzrate von hypoglykämischen Ereignissen wurde bei Patienten mit pNET im Vergleich zu mRCC- und GIST-Patienten berichtet. Gleichwohl, viele dieser in klinischen Studien beobachteten Nebenwirkungen wurden nicht auf die Studienbehandlung zurückgeführt (siehe Ab-schnitt 4.4).
Erkrankungen des Nervensystems
In klinischen Studien und aus Erfahrungen durch Marktüberwachung von Sunitinib gab es wenige Berichte (< 1 %), in einigen Fällen mit letalem Verlauf, über Patienten mit epileptischen Anfällen und radiologisch nachgewiesenem PRES. Epileptische Anfälle wurden bei Patienten mit oder ohne radiologisch nachgewiesenen Gehirnmetastasen beobachtet (siehe Abschnitt 4.4).
Herzerkrankungen
Eine Verringerung der linksventrikulären Ejektionsfraktion (LVEF) um ≥ 20 % und unter den unte-ren Normalwert wurde in klinischen Studien bei ca. 2 % der mit Sunitinib behandelten GIST-Pati-enten, bei 4 % der zytokinrefraktären mRCC-Patienten und bei 2 % der mit Placebo behandelten GIST-Patienten berichtet. Diese LVEF-Verringerungen scheinen nicht progredient verlaufen zu sein und verbesserten sich oft unter fortgesetzter Therapie. In der Studie zum nicht vorbehandelten mRCC hatten 27 % der Sunitinib-Patienten und 15 % der Patienten unter IFN-α einen LVEF-Wert unterhalb des unteren Normalwerts. Bei 2 (< 1 %) der Patienten, die Sunitinib erhielten, wurde eine dekompensierte Herzinsuffizienz diagnostiziert.
Bei den GIST-Patienten wurden eine „Herzinsuffizienz“, „dekompensierte Herzinsuffizienz“ oder „Linksherzinsuffizienz“ bei 1,2 % der mit Sunitinib behandelten Patienten und 1 % der Placebo-Patienten berichtet. In der pivotalen Phase-III-Studie bei GIST (n = 312) wurden behandlungsbe-dingte kardiale Reaktionen mit tödlichem Ausgang in jedem Behandlungsarm (sowohl bei Suniti-nib als auch unter Placebo) bei 1 % der Patienten berichtet. In einer Phase-II-Studie bei Patienten mit zytokinrefraktärem mRCC kam es bei 0,9 % der Patienten zu einem therapiebedingten tödli-chen Herzinfarkt. In der Phase-III-Studie bei nicht vorbehandelten Patienten mit mRCC kam es bei 0,6 % der Patienten im IFN-α-Arm und bei keinem Patienten unter Sunitinib zu kardialen Ereignis-sen mit tödlichem Ausgang. In der Phase-III-Studie bei pNET kam es bei einem (1 %) Patienten, der Sunitinib erhielt, zu einem therapiebedingten tödlichen Herzinfarkt.
Gefäßerkrankungen
Hypertonie
In klinischen Studien war Hypertonie eine sehr häufig beobachtete Nebenwirkung. Bei etwa 2,7 % der Patienten mit Hypertonie wurde die Sunitinib-Dosis verringert oder die Gabe vorübergehend ausgesetzt. Bei keinem dieser Patienten kam es zu einem dauerhaften Abbruch der Behandlung mit Sunitinib. Eine schwere Hypertonie (> 200 mmHg systolisch oder 110 mmHg diastolisch) wurde bei 4,7 % der Patienten mit soliden Tumoren berichtet. Im Vergleich zu 3,6 % der Patienten unter IFN-α kam es unter Sunitinib bei ca. 33,9 % der Patienten, die Sunitinib bei nicht vorbehandeltem mRCC erhielten, zu einer Hypertonie. Unter Sunitinib kam es bei 12 % der nicht vorbehandelten Patienten zu einer schweren Hypertonie, unter IFN-α betrug dieser Anteil < 1 %. Hypertonie wurde bei 26,5 % der Patienten berichtet, die in einer Phase-III-Studie bei pNET Sunitinib erhielten, ver-glichen mit 4,9 % der Patienten, die Placebo erhielten. Schwere Hypertonie trat bei 10 % der Pati-enten mit pNET auf, die Sunitinib erhielten, und bei 3 % der Patienten unter Placebo.
Venöse thromboembolische Ereignisse
Bei rund 1,0 % der Patienten mit soliden Tumoren, die Sunitinib u. a. bei GIST und RCC in klini-schen Studien erhielten, wurde über behandlungsbedingte venöse thromboembolische Ereignisse berichtet.
In einer Phase-III-Studie bei GIST kam es bei 7 Sunitinib-Patienten (3 %) und bei keinem der
Patienten unter Placebo zu venösen thromboembolischen Ereignissen. Bei 5 dieser 7 handelte es sich um tiefe Venenthrombosen Grad 3 und bei 2 um Grad 1 oder 2. 4 der 7 GIST-Patienten bra-chen die Behandlung nach dem ersten Auftreten der tiefen Venenthrombosen ab.
Bei 13 Patienten (3 %), die Sunitinib in der Phase-III-Studie bei nicht vorbehandeltem mRCC er-hielten, und bei 4 Patienten (2 %) in den 2 mRCC-Studien bei zytokinrefraktären Patienten wurden venöse thromboembolische Ereignisse berichtet. 9 dieser Patienten hatten dabei eine Lungenembo-lie, 1 Patient Grad 2 und 8 Patienten Grad 4. 8 dieser Patienten hatten eine tiefe Venenthrombose, 1 Patient Grad 1, 2 Patienten Grad 2, 4 Patienten Grad 3 und 1 Patient Grad 4. Bei 1 dieser Patien-ten mit Lungenembolie aus der mRCC-Studie erfolgte eine Dosierungsunterbrechung.
Bei Patienten mit nicht vorbehandeltem mRCC, die IFN-α erhielten, traten 6 venöse thromboembo-lische Ereignisse (2 %) auf. Bei 1 Patienten (< 1 %) kam es zu einer tiefen Venenthrombose Grad 3, und 5 Patienten (1 %) erlitten eine Lungenembolie, alle mit Grad 4.
Venöse thromboembolische Ereignisse wurden bei 1 (1,2 %) Patienten im Sunitinib-Arm und bei 5 (6,1 %) der Patienten im Placebo-Arm der Phase-III-Studie bei pNET berichtet. 2 dieser Patien-ten unter Placebo hatten eine tiefe Venenthrombose, 1 mit Grad 2 und 1 mit Grad 3.
In den GIST-, mRCC- und pNET-Studien zur Marktzulassung wurde über keinen Fall mit tödli-chem Ausgang berichtet. Fälle mit tödlichem Ausgang wurden im Zuge der Marktüberwachung beobachtet.
In den Phase-III-Studien mit Sunitinib wurde eine Lungenembolie bei etwa 3,1 % der Patienten mit GIST und bei etwa 1,2 % der Patienten mit mRCC beobachtet. In der Phase-III-Studie wurde bei Patienten mit pNET, die Sunitinib erhielten, keine Lungenembolie berichtet. Im Zuge der Markt-überwachung wurden seltene Fälle mit tödlichem Ausgang beobachtet.
Patienten mit Lungenembolie in den letzten 12 Monaten wurden von klinischen Studien mit Suniti-nib ausgeschlossen.
Bei etwa 17,8 % der mit Sunitinib in klinischen Studien behandelten Patienten mit GIST, bei etwa 26,7 % der Patienten mit mRCC und bei 12 % der Patienten mit pNET kam es in den Phase-III-Studien zur Marktzulassung zu pulmonalen Ereignissen (z. B. Dyspnoe, Pleuraerguss, Lungenem-bolie oder Lungenödem).
Bei etwa 22,2 % der mit Sunitinib in klinischen Studien behandelten Patienten mit soliden Tumo-ren, einschließlich der GIST- und mRCC-Patienten, wurde über das Auftreten von pulmonalen Er-eignissen berichtet.
Erkrankungen des Gastrointestinaltrakts
Eine Pankreatitis wurde gelegentlich (< 1 %) bei Patienten, die Sunitinib wegen GIST oder mRCC erhielten, beobachtet. In der Phase-III-Studie bei pNET wurde keine therapiebedingte Pankreatitis berichtet (siehe Abschnitt 4.4).
In der Phase-III-Studie bei GIST traten unter Placebo gastrointestinale Blutungen mit tödlichem Verlauf bei 0,98 % der Patienten auf.
Leber- und Gallenerkrankungen
Hepatische Dysfunktion wurde berichtet und kann Anomalien der Leberfunktionstests, Hepatitis oder Leberversagen einschließen (siehe Abschnitt 4.4).
Erkrankungen der Haut und des Unterhautgewebes
Fälle von Pyoderma gangraenosum, generell reversibel nach Absetzen von Sunitinib, wurden be-richtet (siehe auch Abschnitt 4.4).
Skelettmuskulatur- und Bindegewebserkrankungen
Es wurden Fälle von Myopathie und/oder Rhabdomyolyse berichtet, in einigen Fällen mit akutem Nierenversagen. Patienten mit Symptomen einer Muskeltoxizität müssen nach den üblichen medi-zinischen Standards behandelt werden (siehe Abschnitt 4.4).
Es wurden Fälle von Fistelbildung – manchmal mit Tumornekrose und -regression assoziiert – be-richtet, in einigen Fällen mit tödlichem Ausgang (siehe Abschnitt 4.4).
Es wurden Fälle von Osteonekrose des Kiefers bei Patienten berichtet, die mit Sunitinib behandelt wurden. Die meisten dieser Fälle traten bei Patienten auf, die identifizierte Risikofaktoren für Oste-onekrose des Kiefers hatten, insbesondere die Exposition mit intravenösen Bisphosphonaten und/ oder Dentalerkrankungen in der Vorgeschichte, die einen invasiven dentalen Eingriff erforderten (siehe auch Abschnitt 4.4).
Untersuchungen
Daten aus präklinischen Studien (in vitro und in vivo) mit Dosen über der empfohlenen Humando-sis weisen darauf hin, dass Sunitinib das Potenzial besitzt, den kardialen Repolarisierungsprozess des Aktionspotenzials zu verlangsamen (z. B. Verlängerung des QT-Intervalls).
Bei 450 Patienten mit soliden Tumoren kam es bei 0,5 % zu einer Verlängerung des QTc-Intervalls auf über 500 msec und bei 1,1 % zu Veränderungen von mehr als 60 msec gegenüber dem Aus-gangswert. Diese beiden Parameter werden als möglicherweise signifikante Veränderungen angese-hen. Es hat sich gezeigt, dass Sunitinib bei etwa dem Doppelten der therapeutischen Konzentration das QTcF-Intervall verlängert (Fridericia-Korrektur des QT-Intervalls).
In einer Studie mit 24 Patienten im Alter von 20 – 87 Jahren im fortgeschrittenen Krankheitssta-dium wurde die Verlängerung des QTc-Intervalls untersucht. Unter Zuhilfenahme der tagesbezoge-nen Korrekturmethode für den Ausgangswert ergaben die Studien, dass Sunitinib in therapeuti-schen Konzentrationen (Tag 3) das QTc beeinflusst (definiert als mittlere placeboadjustierte Verän-derung > 10 msec mit einer 90 %-Konfidenzintervall [KI]-Obergrenze > 15 msec) und unter Zuhil-fenahme beider Korrekturmethoden für den Ausgangswert bei höheren als den therapeutischen Konzentrationen (Tag 9). Kein Patient hatte einen QTc-Wert > 500 msec. Obwohl 24 Stunden nach der Einnahme an Tag 3 (d. h. bei der therapeutischen Plasmakonzentration, die man bei der emp-fohlenen Initialdosis von 50 mg erwarten kann) mit der tagesbezogenen Korrekturmethode für den Ausgangswert eine Wirkung auf das QTcF-Intervall festgestellt wurde, ist die klinische Signifikanz dieses Befunds unklar.
Ausgehend von Serienanalysen von EKG-Aufzeichnungen entwickelte sich weder bei therapeuti-scher noch bei einer höheren als der therapeutischen Exposition bei den Patienten in der auswertba-ren oder intent-to-treat (ITT)-Population eine „schwere“ (d. h. ≥ Grad 3 entsprechend Common Terminology Criteria for Adverse Events [CTCAE] Version 3.0) Verlängerung des QTc-Intervalls.
Bei therapeutischen Plasmakonzentrationen betrug die maximale mittlere Änderung des QTcF-In-tervalls (Fridericia Korrektur) vom Ausgangswert 9,6 msec (90 %-KI: 15,1 msec). Bei etwa den doppelten therapeutischen Konzentrationen betrug die maximale Änderung des QTcF-Intervalls vom Ausgangswert 15,4 msec (90 %-KI: 22,4 msec). Bei 400 mg Moxifloxacin, das als Positivkon-trolle eingesetzt wurde, zeigte sich eine maximale mittlere Änderung des QTcF-Intervalls vom Ausgangswert von 5,6 msec. Eine Auswirkung auf das QTc-Intervall größer als Grad 2 (CTCAE Version 3.0) trat bei keinem Patienten auf (siehe Abschnitt 4.4).
Langzeitsicherheit bei Patienten mit mRCC
Die Langzeitsicherheit von Sunitinib bei Patienten mit mRCC wurde in 9 abgeschlossenen klini-schen Studien analysiert, in denen es als Erstlinientherapie bei Bevacizumab-refraktärem und zyto-kinrefraktärem mRCC in 5 739 Patienten eingesetzt wurde, von denen 807 (14 %) ≥ 2 bis zu 6 Jahre lang behandelt wurden. Bei den 807 Patienten mit Langzeitbehandlung mit Sunitinib traten die meisten behandlungsbedingten Nebenwirkungen zu Beginn der Behandlung in den ersten 6 Monaten bis zu 1 Jahr auf und stabilisierten sich dann bzw. nahmen in ihrer Häufigkeit im Laufe der Zeit ab, mit der Ausnahme der Hypothyreose, deren Häufigkeit im Zeitverlauf allmählich zu-nahm, mit neuen Fällen im Zeitraum von 6 Jahren. Eine Langzeitbehandlung mit Sunitinib wurde nicht mit neuartigen behandlungsbedingten Nebenwirkungen in Verbindung gebracht.
Kinder und Jugendliche
Das Sicherheitsprofil von Sunitinib wurde wie folgt aus einer Dosiseskalationsstudie der Phase I, einer offenen Phase-II-Studie, einer einarmigen Phase-I/II-Studie und aus Publikationen abgeleitet.
Eine Dosiseskalationsstudie der Phase I zu oralem Sunitinib wurde bei 35 Patienten, bestehend aus 30 Kindern und Jugendlichen (im Alter von 3 – 17 Jahren) und 5 jungen Erwachsenen (im Alter von 18 – 21 Jahren) mit refraktären soliden Tumoren durchgeführt, wobei die Mehrheit die Primär-diagnose eines Hirntumors aufwiesen. Bei allen Studienteilnehmern traten Nebenwirkungen auf, von denen die meisten einen schweren Intensitätsgrad (Toxizitätsgrad ≥ 3) aufwiesen und kardiale toxische Reaktionen miteinschlossen. Die häufigsten Nebenwirkungen waren gastrointestinale (GI-)Toxizität, Neutropenie, Fatigue und ALT-Anstieg. Das Risiko für kardiale Nebenwirkungen schien bei pädiatrischen Patienten mit vorheriger Behandlung mit kardialer Strahlentherapie oder Anthrazyklinen höher zu sein, als bei Patienten ohne vorherige Behandlung. Bei diesen pädiatri-schen Patienten ohne vorherige Behandlung mit Anthrazyklinen oder kardialer Strahlentherapie wurde die maximal verträgliche Dosis (maximum tolerated dose, MTD) ermittelt (siehe Abschnitt 5.1).
Eine offene Phase-II-Studie wurde bei 29 Patienten, bestehend aus 27 Kindern und Jugendlichen (im Alter von 3 – 16 Jahren) und 2 jungen Erwachsenen (im Alter von 18 – 19 Jahren) mit rezidi-vierendem/progressivem/refraktärem hochmalignem Gliom (high grade glioma, HGG) oder Epen-dymom durchgeführt. Nebenwirkungen des Grads 5 traten in keiner Gruppe auf. Die häufigsten behandlungsbedingten Nebenwirkungen (≥ 10 %) waren eine verringerte Neutrophilenzahl (6 [20,7 %] Patienten) und intrakranielle Blutungen (3 [10,3 %] Patienten).
Eine einarmige Phase-I/II-Studie wurde bei 6 Kindern und Jugendlichen (im Alter von 13 – 16 Jah-ren) mit fortgeschrittenem, nicht resezierbarem GIST durchgeführt. Die häufigsten Nebenwirkun-gen waren Diarrhö, Übelkeit, verringerte Leukozytenzahl, Neutropenie und Kopfschmerzen bei je 3 Patienten (50 %). Der Schweregrad betrug überwiegend 1 oder 2. Vier von 6 Patienten (66,7 %) hatten behandlungsbedingte Nebenwirkungen des Grades 3 – 4 (Hypophosphatämie, Neutropenie und Thrombozytopenie 3. Grades bei je 1 Patienten und Neutropenie 4. Grades bei 1 Patienten). In der Studie wurden keine schwerwiegenden Nebenwirkungen oder Nebenwirkungen des Grades 5 gemeldet. Sowohl in der klinischen Studie, als auch in Veröffentlichungen stimmte das Sicherheits-profil mit dem bekannten Sicherheitsprofil bei Erwachsenen überein.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimit-tels.
Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung dem Bundesinstitut für Arzneimittel und Medizinprodukte, Abt. Pharmakovigilanz, Kurt-Georg-Kiesinger-Allee 3, D-53175 Bonn, Website: www.bfarm.de anzuzeigen.
4.9 Überdosierung
Für eine Überdosierung mit Sunitinib gibt es kein spezifisches Antidot, und die Behandlung der Überdosierung muss durch allgemeine, unterstützende Maßnahmen erfolgen. Falls angezeigt kann eine Entfernung des noch nicht resorbierten Wirkstoffs durch Erbrechen oder eine Magenspülung erreicht werden. Es wurden Fälle von Überdosierung berichtet; einige Fälle waren mit Nebenwir-kungen assoziiert, die mit dem bekannten Sicherheitsprofil von Sunitinib übereinstimmen.
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Antineoplastische Mittel, Proteinkinase-Inhibitoren, ATC-Code:
L01EX01
Wirkmechanismus
Sunitinib hemmt verschiedene Rezeptortyrosinkinasen (RTKs), die mit dem Tumorwachstum, der Angioneogenese und der Entwicklung von Metastasen bei Krebserkrankungen in Verbindung ge-bracht werden. Sunitinib ist ein Hemmer der PDGF (platelet-derived growth factor)-Rezeptoren α und β der VEGF-Rezeptoren 1 – 3, des KIT (Stammzellfaktor)-Rezeptors, des FLT3 (Fms-like ty-rosine kinase)-Rezeptors, des CSF-1 (koloniestimulierenden Faktors)-Rezeptors und des RET (rearranged during transfection)-Rezeptors. Der primäre Metabolit entwickelte in biochemischen und zellulären Untersuchungssystemen eine mit Sunitinib vergleichbare Wirkstärke.
Klinische Wirksamkeit und Sicherheit
Die klinische Wirksamkeit und Sicherheit von Sunitinib wurden bei der Behandlung von Patienten mit GIST untersucht, die gegen Imatinib resistent waren (bei denen es z. B. unter oder nach der Be-handlung mit Imatinib zu einem Krankheitsprogress kam) oder die Imatinib nicht vertrugen (bei denen es unter der Behandlung mit Imatinib beispielsweise zu schwerwiegenden Toxizitäten ge-kommen war, die eine weitere Behandlung ausschlossen), bei der Behandlung von Patienten mit mRCC und bei der Behandlung von Patienten mit nicht resezierbarem pNET.
Bei GIST wurde die Wirksamkeit anhand der Zeit bis zur Tumorprogression (Time to Tumour Pro-gression, TTP) und einer Verlängerung des Überlebens festgestellt, bei nicht vorbehandeltem und zytokinrefraktärem mRCC anhand des progressionsfreien Überlebens (Progression-Free Survival, PFS) bzw. der objektiven Ansprechraten (Objective Response Rate, ORR) und bei pNET anhand des PFS.
Gastrointestinale Stromatumoren
In einer initialen, offenen Dosisfindungsstudie wurden Patienten mit GIST, nach einem Versagen von Imatinib (mediane tägliche Maximaldosis: 800 mg) aufgrund Resistenz oder Unverträglichkeit, untersucht. Mit verschiedenen Dosierungen und Behandlungsschemata wurden 97 Patienten in die Studie aufgenommen; 55 Patienten erhielten 50 mg Sunitinib entsprechend dem empfohlenen Be-handlungsschema 4 Wochen mit und 2 Wochen ohne Medikation („4/2-Schema“).
In dieser Studie betrug die mediane TTP 34,0 Wochen (95 %-KI: 22,0; 46,0).
Bei Patienten mit GIST wurde eine randomisierte, doppelblinde, placebokontrollierte Phase-III-Studie mit Sunitinib durchgeführt, die Imatinib entweder nicht vertrugen oder bei denen es wäh-rend oder nach der Behandlung (mediane tägliche Maximaldosis: 800 mg) zu einer Progression ge-kommen war. In dieser Studie erhielten 312 Patienten randomisiert (2:1) entweder 50 mg Sunitinib oder Placebo (207 Patienten erhielten Sunitinib und 105 Patienten Placebo) als orale Gabe einmal täglich nach dem 4/2-Schema bis zur Progression der Krankheit oder einem Studienabbruch aus anderen Gründen. Der primäre Wirksamkeitsendpunkt der Studie war die Zeit bis zur Progression, definiert als die Zeit von der Randomisierung bis zum ersten Auftreten eines objektiven Tumor-wachstums. Zum Zeitpunkt der vorab festgelegten Zwischenauswertung betrug die mediane Zeit bis zur Tumorprogression nach Auswertung der Prüfärzte 28,9 Wochen (95 %-KI: 21,3; 34,1) und 27,3 Wochen (95 %-KI: 16,0; 32,1) in der unabhängigen Auswertung. Sie war damit signifikant länger als die unter Placebo mit 5,1 Wochen (95%-KI: 4,4; 10,1) nach Auswertung der Prüfärzte und 6,4 Wochen (95 %-KI: 4,4; 10,0) in der unabhängigen Auswertung. Der Unterschied bezüglich des Gesamtüberlebens (Overall Survival, OS) war statistisch signifikant zu Gunsten von Sunitinib (Hazard Ratio [HR]: 0,491 [95 %-KI: 0,290; 0,831]); im Vergleich zum Sunitinib-Arm war für die Patienten im Placebo-Arm das Risiko zu sterben doppelt so hoch.
Nach der Zwischenauswertung von Wirksamkeit und Sicherheit wurde die Studie auf Empfehlung des Ausschusses zur Überwachung der Daten und Sicherheit (Data and Safety Monitoring Board, DSMB) entblindet und den Patienten im Placebo-Arm wurde eine nicht verblindete Behandlung mit Sunitinib angeboten.
In der offenen Therapiephase der Studie erhielten insgesamt 255 Patienten Sunitinib, von denen 99 zuvor mit Placebo behandelt worden waren.
Wie Tabelle 2 zu entnehmen ist, bestätigt die Analyse der primären und sekundären Endpunkte in der offenen Phase der Studie die Ergebnisse zum Zeitpunkt der Zwischenauswertung:
Tabelle 2. Zusammenfassung der Wirksamkeits-Endpunkte (ITT-Population) bei GIST
| Doppelblinde Behandlung-sphasea | |||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Median (95%-KI) | Hazard Ratio | Auf Suniti-nib umge-stellte Placebo- Gruppeb | |||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Endpunkte | Sunitinib | Placebo | (95%-KI) | p-Wert | |||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
Primär: TTP
| (Wochen) | Zwischen- | 27,3 | 6,4 | 0,329 | < 0,001 | - | auswertung | (16,0; 32,1) | (4,4; 10,0) | (0,233; 0,466) | Final | 26,6 | 6,4 | 0,339 | < 0,001 | 10,4 | (16,0; 32,1) | (4,4; 10,0) | (0,244; 0,472) | (4,3; 22,0) | Sekundär: | PFS (Wochen)c | Zwischen- | 24,1 | 6,0 | 0,333 | < 0,001 | - | auswertung | (11,1; 28,3) | (4,4; 9,9) | (0,238; 0,467) | Final | 22,9 | 6,0 | 0,347 | < 0,001 | - | (10,9; 28,0) | (4,4; 9,7) | (0,253; 0,475) | ORR (%)d | Zwischen- | 6,8 | 0 (-) | NA | 0,006 | - | auswertung | (3,7; 11,1) | Final | 6,6 | 0 (-) | NA | 0,004 | 10,1 | (3,8; 10,5) | (5,0; 17,8) | OS (Wochen)e | Zwischen- | - | - | 0,491 | 0,007 | - | auswertung | (0,290; 0,831) | Final | 72,7 | 64,9 | 0,876 | 0,306 | - | (61,3; 83,0) | (45,7; 96,0) | (0,679; 1,129) |
|---|
Abkürzungen: KI = Konfidenzintervall, ITT = intent-to-treat, NA = nicht zutreffend (not appli-cable), ORR = objektive Ansprechrate (objective response rate), OS = Gesamtüberleben (overall survival), PFS = progressionsfreies Überleben (progression-free survival), TTP = Zeit bis zur Tu-morprogression (time to tumour progression).
a Die Ergebnisse der doppelblinden Behandlungsphase stammen aus der ITT-Population mit zentra-ler radiologischer Auswertung, wenn verfügbar.
b Wirksamkeit bei den 99 Personen, die nach dem Entblinden von Placebo zu Sunitinib wechselten. Bewertungsgrundlage war die aktuelle Situation beim Wechsel, die weitere Wirksamkeitsbewer-tung erfolgte durch den Prüfarzt.
c Die PFS-Angaben der Zwischenauswertung wurden nach einer Neuberechnung der Originaldaten aktualisiert.
d Die Ergebnisse für ORR stellen Prozent der Personen mit bestätigter Wirksamkeit bei 95%-KI dar.
e Da die vorgesehene Beobachtungszeit noch nicht erreicht ist, liegt noch kein Medianwert vor.
Im Sunitinib- bzw. Placebo-Arm lag das mediane Gesamtüberleben bei der ITT-Population bei 72,7 Wochen bzw. bei 64,9 Wochen (HR: 0,876; 95 %-KI: 0,679; 1,129; p = 0,306). In dieser Ana-lyse waren dem Placebo-Arm auch die Patienten zugeordnet, die nach Placebo in der offenen Be-handlungsphase Sunitinib erhielten.
Nicht vorbehandeltes metastasiertes Nierenzellkarzinom
Bei Patienten mit nicht vorbehandeltem mRCC wurde eine internationale, randomisierte, multizent-rische Phase-III-Studie durchgeführt, die die Wirksamkeit und Sicherheit von Sunitinib mit IFN-α verglich. 750 Patienten wurden hierbei randomisiert 1:1 auf die Behandlungsarme verteilt. Behan-delt wurden sie entweder mit Sunitinib in wiederkehrenden 6-Wochen-Zyklen, bestehend aus 4 Wochen mit 50 mg oral einmal täglich, gefolgt von einer 2-wöchigen Therapiepause (4/2-Schema) oder mit IFN-α in Form von subkutanen Injektionen zu 3 Millionen Einheiten in der 1. Woche, 6 Millionen Einheiten in der 2. Woche, 9 Millionen Einheiten in der 3. Woche sowie danach an 3 nicht aufeinander folgenden Tagen pro Woche.
Die mediane Behandlungsdauer betrug 11,1 Monate (Bereich: 0,4 – 46,1) für die Sunitinib-Be-handlung und 4,1 Monate (Bereich: 0,1 – 45,6) für die IFN-α-Behandlung. Behandlungsbedingte schwerwiegende Nebenwirkungen (treatment-related serious adverse events [TRSAEs]) wurden bei 23,7 % der Patienten berichtet, die Sunitinib erhielten, und bei 6,9 % der Patienten, die IFN-α erhielten. Jedoch lagen die Abbruchraten aufgrund der Nebenwirkungen bei 20 % für Sunitinib und 23 % für IFN-α. Dosisunterbrechungen traten bei 202 Patienten (54 %) unter Sunitinib und bei 141 Patienten (39 %) unter IFN-α auf. Dosisreduktionen traten bei 194 Patienten (52 %) unter Sunitinib und bei 98 Patienten (27 %) unter IFN-α auf. Die Patienten wurden bis zur Progression der Krankheit oder bis zu ihrem Ausscheiden aus der Studie behandelt. Der primäre Wirksamkeits-endpunkt war das PFS. Eine geplante Interimsanalyse zeigte einen statistisch signifikanten Vorteil für Sunitinib gegenüber IFN-α; in dieser Studie lag die mediane Zeit des progressionsfreien Überle-bens bei der mit Sunitinib behandelten Gruppe bei 47,3 Wochen im Vergleich zu 22,0 Wochen bei der mit IFN-α behandelten Gruppe. Die HR betrug 0,415 (95 %-KI: 0,320; 0,539; p < 0,001). Wei-tere Endpunkte schlossen die ORR, das OS und die Sicherheit ein. Die zentrale radiologische Aus-wertung wurde abgebrochen, nachdem der primäre Endpunkt erreicht war. Bei der finalen Analyse betrugen die durch die Bewertung der Prüfärzte bestimmten ORR 46 % (95 %-KI: 41 %; 51 %) für den Sunitinib-Arm und 12,0 % (95 %-KI: 9 %; 16 %) für den IFN-α-Arm (p < 0,001).
Die Sunitinib-Behandlung war mit längerem Überleben assoziiert verglichen mit IFN-α. Das medi-ane Gesamtüberleben betrug 114,6 Wochen für den Sunitinib-Arm (95 %-KI: 100,1; 142,9) und 94,9 Wochen für den IFN-α-Arm (95 %-KI: 77,7; 117,0) mit einer Hazard Ratio von 0,821 (95 %-KI: 0,673; 1,001; p = 0,0510 mit unstratifiziertem Log-rank-Test).
Das PFS und das OS, die in der ITT-Population beobachtet und durch die zentrale radiologische Auswertung bestimmt wurden, sind in Tabelle 3 zusammengefasst.
Tabelle 3. Zusammenfassung der Wirksamkeitsendpunkte (ITT-Population) bei mRCC ohne
Vorbehandlung
| Zusammenfassung des progressionsfreien Überlebens | Suniti nib (n = 375) | IFN- α (n = 375) |
|---|---|---|
Tumorprogression nicht beo-bachtet und Patient nicht gestorben (n [%]) | 161 (42,9) | 176 (46,9) |
| Tumorprogression be-obachtet oder Patient gestorben (n [%]) | 214 (57,1) | 199 (53,1) |
| PFS (Wochen) | ||
| Quartil (95 %-KI) | ||
| 25 % | 22,7 (18,0; 34,0) | 10,0 (7,3; 10,3) |
| 50 % | 48,3 (46,4; 58,3) | 22,1 (17,1; 24,0) |
| 75 % | 84,3 (72,9; 95,1) | 58,1 (45,6; 82,1) |
| Unstratifizierte Analyse | ||
| Hazard Ratio (Sunitinib ver-sus IFN- α) | 0,5268 | |
| 95 %-KI für die Hazard Ra-tio | (0,4316; 0,6430) | |
| p-Werta | < 0,0001 | |
| Zusammenfassung des Gesamtüberlebens | ||
| Unbekannt, ob Patient ver-storben (n [%]) | 185 (49,3) | 175 (46,7) |
| Patient verstorben (n [%]) | 190 (50,7) | 200 (53,3) |
| OS (Wochen) | ||
| Quartil (95 %-KI) | ||
| 25 % | ||
| 56,6 (48,7; 68,4) | 41,7 (32,6; 94,9 (77,7; 117,0) | |
| 51,6) | ||
| 50 % | ||
| 114,6 (100,1; 142,9) | ||
| 75 % | NA (NA; NA) | NA (NA; NA) |
| Unstratifizierte Analyse | ||
| Hazard Ratio (Sunitinib ver-sus. IFN- α) | 0,8209 | |
| 95 %-KI für die Hazard Ra-tio | (0,6730; 1,0013) | |
| p-Wert a | 0,0510 | |
Abkürzungen: KI = Konfidenzintervall, INF-α = Interferon alfa, ITT = intent-to-treat, n = Anzahl der Patienten, NA = nicht zutreffend (not applicable), OS = Gesamtüberleben (overall survival), PFS = progressionsfreies Überleben (progression-free survival).
a Aus einem zweiseitigen Log-rank-Test
Zytokinrefraktäres metastasiertes Nierenzellkarzinom
Bei Patienten, die auf eine vorangegangene zytokinbasierte Therapie mit Interleukin-2 oder IFN-α refraktär gewesen sind, wurde eine Phase-II-Studie mit Sunitinib durchgeführt. Für einen komplet-ten Behandlungszyklus von 6 Wochen erhielten 63 Patienten über 4 aufeinander folgende Wochen eine orale Initialdosis von 50 mg Sunitinib täglich gefolgt von einer 2-wöchigen Phase ohne Medi-kation (4/2-Schema). Der primäre Endpunkt der Wirksamkeit war die ORR auf Basis der RECIST (Response Evaluation Criteria in Solid Tumors)-Kriterien.
In dieser Studie betrug die objektive Ansprechrate 36,5 % (95 %-KI: 24,7 %; 49,6 %) und die me-diane TTP war 37,7 Wochen (95 %-KI: 24,0; 46,4).
Bei Patienten mit mRCC, die auf eine vorangegangene zytokinbasierte Therapie refraktär gewesen sind, wurde zur Bestätigung eine offene, einarmige multizentrische Studie zur Prüfung der Wirk-samkeit und Sicherheit von Sunitinib durchgeführt. 106 Patienten erhielten dabei nach dem 4/2-Schema mindestens eine 50-mg-Dosis von Sunitinib.
Primärer Endpunkt der Wirksamkeit war die ORR. Die sekundären Endpunkte schlossen TTP, Dauer des Ansprechens (Duration of Response, DR) und das OS ein.
In dieser Studie betrug die ORR 35,8 % (95 %-KI: 26,8 %; 47,5 %). Der Median von DR und OS wurde noch nicht erreicht.
Pankreatische neuroendokrine Tumoren
Eine unterstützende, offene, multizentrische Phase-II-Studie untersuchte die Wirksamkeit und Si-cherheit der alleinigen Gabe von täglich 50 mg Sunitinib mit einem 4/2-Zeitplan bei Patienten mit nicht resezierbarem pNET. Bei einer Kohorte mit 66 Patienten mit pankreatischem Inselzelltumor betrug die Ansprechrate als primärer Endpunkt 17 %.
Bei Patienten mit nicht resezierbarem pNET wurde eine multizentrische, internationale, randomi-sierte, doppelblinde placebokontrollierte pivotale Phase-III-Studie mit alleiniger Gabe von Suniti-nib durchgeführt.
Die Patienten mussten eine dokumentierte Progression (RECIST-basiert) innerhalb der letzten 12 Monate haben. Sie wurden 1:1 randomisiert und erhielten entweder einmal täglich 37,5 mg Sunitinib ohne eine geplante Therapiepause (n = 86) oder Placebo (n = 85).
Das Primärziel war der Vergleich des PFS bei den Patienten, die Sunitinib erhielten, gegenüber den Patienten unter Placebo. Die weiteren Endpunkte schlossen das OS, die ORR, patientenrelevante Endpunkte (Patient-reported Outcomes, PRO) und die Sicherheit ein.
Die Demographie war zwischen der Sunitinib- und der Placebo-Gruppe vergleichbar. Außerdem hatten 49 % der Sunitinib-Patienten nichtfunktionelle Tumoren gegenüber 52 % der Placebo-Pati-enten und 92 % der Patienten in beiden Armen hatten Lebermetastasen.
Die Anwendung von Somatostatinanaloga war während der Studie erlaubt.
Insgesamt erhielten 66 % der Sunitinib-Patienten zuvor eine systemische Therapie gegenüber 72 % der Placebo-Patienten. Zusätzlich erhielten 24 % der Sunitinib-Patienten Somatostatinanaloga gegenüber 22 % der Placebo-Patienten.
Es wurde ein klinisch relevanter Vorteil beim durch die Prüfärzte bewerteten PFS für Sunitinib ge-genüber Placebo gesehen. Das mittlere PFS betrug 11,4 Monate für den Sunitinib-Arm gegenüber 5,5 Monaten für den Placebo-Arm (Hazard Ratio: 0,418; 95 %-KI: 0,263; 0,662; p-Wert = 0,0001). Vergleichbare Ergebnisse wurden beobachtet, wenn die Bewertungen der abgeleiteten Tumorant-wort, die auf der Anwendung von RECIST auf die prüfärztlichen Tumormessungen beruhten, ver-wendet wurden, um die Krankheitsprogression zu bewerten, wie in Tabelle 4 gezeigt. Eine Hazard Ratio zugunsten von Sunitinib wurde in allen Subgruppen von Grundcharakteristika beobachtet, einschließlich einer Analyse einer Reihe vorheriger systemischer Therapien. Insgesamt erhielten 29 Patienten im Sunitinib-Arm und 24 Patienten im Placebo-Arm keine vorherige systemische Be-handlung; unter diesen Patienten betrug die Hazard Ratio für PFS 0,365 (95 %-KI: 0,156; 0,857; p = 0,0156). Vergleichbar betrug nach vorheriger systemischer Therapie bei 57 Patienten im Suniti-nib- Arm (einschließlich 28 Patienten mit einer vorherigen systemischen Therapie und 29 Patienten mit zwei oder mehr vorherigen systemischen Therapien) und 61 Patienten im Placebo-Arm (ein-schließlich 25 Patienten mit einer vorherigen systemischen Therapie und 36 Patienten mit zwei oder mehr vorherigen systemischen Therapien) die Hazard Ratio für PFS 0,456 (95 %-KI: 0,264; 0,787; p = 0,0036).
Eine Sensitivitätsanalyse des PFS wurde dort durchgeführt, wo die Progression auf prüfärztlich be-richteter Tumormessung beruhte und wo alle Patienten, die aus anderen Gründen als dem Studien-abschluss ausgeschlossen wurden, als PFS-Fälle behandelt wurden. Diese Analyse bot eine vor-sichtige Schätzung der Behandlungseffekte von Sunitinib und unterstützte mit einer Hazard Ratio von 0,507 (95 %-KI: 0,350; 0,733), p-Wert = 0,000193, die primäre Analyse. Die pivotale Studie bei pNET wurde auf Empfehlung eines unabhängigen Arzneimittelüberwachungsausschusses vor-zeitig beendet, und der primäre Endpunkt basierte auf prüfärztlicher Bewertung. Beides kann die Einschätzung des Behandlungseffekts beeinflusst haben.
Um die Zweifel der prüfärztlich basierten Bewertung des PFS auszuräumen, wurde eine verblin-dete, unabhängige, zentrale Überprüfung (blinded independent central review, BICR) der Scans durchgeführt. Diese Begutachtung unterstützte die prüfärztliche Bewertung, wie in Tabelle 4 ge-zeigt.
Tabelle 4. Ergebnisse der Wirksamkeit der Phase-III-Studie bei pNET
| Wirksamkeitsparameter | Sunitinib (n = 86) | Placebo (n = 85) | Hazard Ra-tio (95%-KI) | p-Wert |
|---|---|---|---|---|
Progressionsfreies Über-leben [Median, Monate (95 %-KI)] nach prüfärzt-licher Bewertung | 11,4 (7,4; 19,8) | 5,5 (3,6; 7,4) | 0,418 (0,263; 0,662) | 0,0001a |
Progressionsfreies Über-leben [Median, Monate (95 %-KI)] nach abgelei-teter Bewertung der Tu-morantwort nach An-wendung von RECIST auf die prüfärztliche Tumorbewertung | 12,6 (7,4; 16,9) | 5,4 (3,5; 6,0) | 0,401 (0,252; 0,640) | 0,000066a |
Progressionsfreies Über-leben [Median, Monate (95 %-KI)] nach verblin-deter, unabhängiger, zentraler Überprüfung der Tumorbewertung | 12,6 (11,1; 20,6) | 5,8 (3,8; 7,2) | 0,315 (0,181; 0,546) | 0,000015a |
Gesamtüberleben [5 Jahre Beobachtungszeit] [Median, Monate (95 %-KI)] | 38,6 (25,6; 56,4) | 29,1 (16,4; 36,8) | 0,730 (0,504; 1,057) | 0,0940a |
| Objektive An-sprechrate (ORR) [%, (95 %-KI)] | 9,3 (3,2; 15,4) | 0 | NA | 0,0066b |
Abkürzungen: KI = Konfidenzintervall, n = Anzahl der Patienten, NA = nicht zutreffend (not ap-plicable), pNET = pankreatische neuroendokrine Tumoren, RECIST = Response Evaluation Crite-ria in Solid Tumours. a zweiseitig unstratifizierter Log-rank-Test
b Exakter Fischer-Test
Abbildung 1. Kaplan-Meier-Plot des PFS in der Phase-III-Studie bei pNET
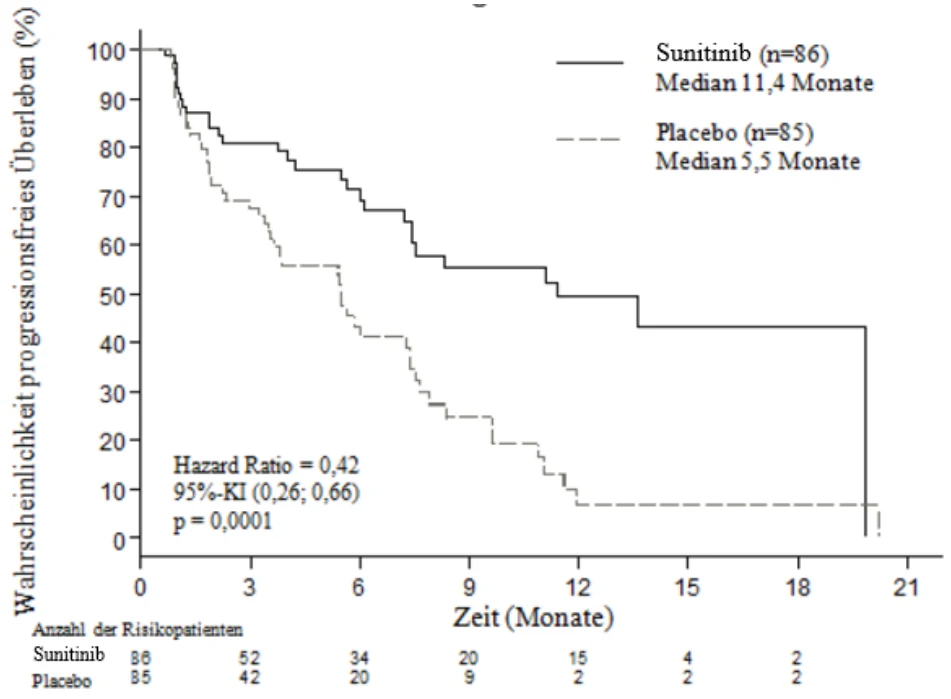
Abkürzungen: KI = Konfidenzintervall, n = Anzahl der Patienten, PFS = progressionsfreies Über-leben (progression-free survival), pNET = pankreatische neuroendokrine Tumoren.
Die Daten zum Gesamtüberleben waren zum Zeitpunkt der Beendigung der Studie noch nicht reif [20,6 Monate (95 %-KI: 20,6; NR) im Sunitinib-Arm und NR (95 %-KI: 15,5; NR) im Placebo-Arm, Hazard Ratio 0,409 (95 %-KI: 0,187; 0,894), p-Wert = 0,0204]. Es gab 9 Todesfälle im Sunitinib-Arm und 21 Todesfälle im Placebo-Arm.
Nach Krankheitsprogression wurden die Patienten entblindet und den Patienten unter Placebo wurde Zugang zu einer separaten Erweiterungsstudie, in der Sunitinib offen verabreicht wurde, an-geboten. Als Ergebnis der frühen Beendigung der Studie wurden die verbliebenen Patienten ent-blindet und ihnen Zugang zu offen verabreichtem Sunitinib in einer Erweiterungsstudie angeboten. Insgesamt wurden 59 der 85 Patienten (69,4 %) aus dem Placebo-Arm nach Krankheitsprogression oder Entblindung bei Beendigung der Studie auf offen verabreichtes Sunitinib umgestellt. Das Ge-samtüberleben nach 5 Jahren Beobachtungszeit in der Erweiterungsstudie zeigte eine Hazard Ratio von 0,730 (95 %-KI: 0,504; 1,057).
Die Ergebnisse der Befragung mit dem European Organization for Research and Treatment of Cancer Quality of Life-Fragebogen (EORTC QLQ-C30) zeigten, dass die zusammengefasste allge-meine, gesundheitsbezogene Lebensqualität und die 5 Funktionsbereiche (physisch, funktionell, kognitiv, emotional und sozial) bei den Patienten erhalten blieben, die mit Sunitinib behandelt wur-den, gegenüber Patienten, die Placebo mit begrenzten symptomatischen Nebenwirkungen erhielten.
Es wurde eine multinationale, multizentrische, einarmige, offene Phase-IV-Studie zur Bewertung der Wirksamkeit und Sicherheit von Sunitinib bei Patienten mit progressivem, fortgeschrittenem/ metastasiertem, gut differenziertem, nicht resezierbarem pNET durchgeführt.
106 Patienten (61 Patienten in der nicht vorbehandelten Kohorte und 45 Patienten in der Kohorte an späterer Therapielinie) erhielten im Rahmen eines Dosierungsschemas mit kontinuierlicher täg-licher Gabe (Continuous Daily Dosing, CDD) eine Behandlung mit Sunitinib zum Einnehmen in einer Dosis von 37,5 mg einmal täglich.
Das durch die Prüfärzte bewertete mediane progressionsfreie Überleben betrug 13,2 Monate, so-wohl in der Gesamtpopulation (95 %-KI: 10,9; 16,7) als auch in der nicht vorbehandelten Kohorte (95 %-KI: 7,4; 16,8).
Kinder und Jugendliche
Die Erfahrungen der Anwendung von Sunitinib bei pädiatrischen Patienten sind begrenzt (siehe Abschnitt 4.2).
Eine Dosiseskalationsstudie der Phase I zu oralem Sunitinib wurde bei 35 Patienten, bestehend aus 30 Kindern und Jugendlichen (im Alter von 3 – 17 Jahren) und 5 jungen Erwachsenen (im Alter von 18 – 21 Jahren) mit refraktären soliden Tumoren durchgeführt, wobei die Mehrheit der aufge-nommenen Patienten die Primärdiagnose eines Hirntumors aufwiesen. Im ersten Teil der Studie wurden dosislimitierende kardiotoxische Reaktionen beobachtet; daher wurde sie so geändert, dass Patienten mit vorhergehender Behandlung mit potenziell kardiotoxischen Therapien (z. B. Anth-razyklinen) oder kardialer Strahlentherapie ausgeschlossen wurden. Im zweiten Teil der Studie – bei Einschluss von Patienten mit vorhergehender Krebstherapie, aber ohne Risikofaktoren für kar-diale Toxizität – war Sunitinib in einer Dosis von 15 mg/m2/Tag (MTD, 4/2-Schema) im Allgemei-nen verträglich und klinisch zu bewältigen. Bei keinem der Patienten wurde ein vollständiges oder teilweises Ansprechen erzielt. Stabile Erkrankung wurde bei 6 Patienten beobachtet (17 %). Ein Patient mit GIST wurde mit einer Dosis-Konzentration von 15 mg/m2 aufgenommen, ohne Nach-weis eines Nutzens. Die beobachteten Nebenwirkungen waren insgesamt vergleichbar mit denen, die bei Erwachsenen auftraten (siehe Abschnitt 4.8).
Eine offene Phase-II-Studie wurde bei 29 Patienten, bestehend aus 27 Kindern und Jugendlichen (im Alter von 3 – 16 Jahren) und 2 jungen Erwachsenen (im Alter von 18 – 19 Jahren) mit HGG oder Ependymom durchgeführt. Die Studie wurde zum Zeitpunkt der geplanten Interimsanalyse aufgrund einer mangelnden Krankheitskontrolle geschlossen. Das mediane progressionsfreie Über-leben betrug in der HGG-Gruppe 2,3 und in der Ependymom-Gruppe 2,7 Monate. Das mediane Gesamtüberleben betrug in der HGG-Gruppe 5,1 und in der Ependymom-Gruppe 12,3 Monate. Die häufigsten gemeldeten behandlungsbedingten Nebenwirkungen (≥ 10 %) in beiden Gruppen zu-sammen waren eine verringerte Neutrophilenzahl (6 Patienten [20,7 %]) und intrakranielle Blutun-gen (3 Patienten [10,3 %]) (siehe Abschnitt 4.8).
Evidenz aus einer Phase-I/II-Studie zu oralem Sunitinib an 6 Kindern und Jugendlichen mit GIST im Alter von 13 – 16 Jahren, die Sunitinib nach dem 4/2-Schema in Dosen zwischen 15 mg/m2 pro Tag und 30 mg/m2 pro Tag erhielten, sowie aus verfügbaren veröffentlichten Daten (20 Kinder und Jugendliche oder junge Erwachsene mit GIST) wiesen auf eine Krankheitsstabilisierung unter der Behandlung mit Sunitinib bei 18 von 26 Patienten (69,2 %) hin, entweder nach Versagen von Ima-tinib oder Unverträglichkeit gegenüber Imatinib (16 von 21 Patienten mit stabiler Erkrankung) oder bei Denovo-Erkrankung/nach Operation (2 Patienten von 5 mit stabiler Erkrankung). In der Phase-I/II-Studie wurden bei je 3 von 6 Patienten eine Krankheitsstabilisierung bzw. eine Krankheitspro-gression beobachtet (1 Patient erhielt Imatinib als neoadjuvante und 1 Patient als adjuvante Thera-pie). In derselben Studie hatten 4 von 6 Patienten (66,7 %) behandlungsbedingte Nebenwirkungen des Grades 3 – 4 (Hypophosphatämie, Neutropenie und Thrombozytopenie 3. Grades bei je 1 Pati-enten und Neutropenie 4. Grades bei 1 Patienten). In Veröffentlichungen wurden zudem folgende, bei 5 Patienten aufgetretene Nebenwirkungen des Grades 3 genannt: Fatigue (2), gastrointestinale Nebenwirkungen (einschließlich Diarrhö) (2), hämatologische Nebenwirkungen (einschließlich Anämie) (2), Cholezystitis (1), Hyperthyreose (1) und Mukositis (1).
Eine populationspharmakokinetische (PK) und –pharmakokinetische/pharmakodynamische (PK/PD) Analyse wurde in dem Rahmen durchgeführt, dass die PK- und wichtigsten Sicherheits- und Wirksamkeitsendpunkte von Sunitinib bei pädiatrischen Patienten mit GIST (im Alter von 6 – 17 Jahren) extrapoliert werden konnten. Diese Analyse beruhte auf Daten, die bei Erwachsenen mit GIST bzw. soliden Tumoren und bei pädiatrischen Patienten mit soliden Tumoren erhoben wurden. Auf Grundlage der Modellanalysen schienen ein jüngeres Alter und geringere Körper-größe die Auswirkungen auf die Sicherheit und das Therapieansprechen auf die Sunitinib-Exposi-tion im Plasma nicht negativ zu beeinflussen. Das Nutzen-Risiko-Profil von Sunitinib schien durch jüngeres Alter oder geringere Körpergröße nicht negativ beeinflusst und hauptsächlich von der Ex-position im Plasma abhängig zu sein.
Die Europäische Arzneimittel-Agentur hat für Sunitinib eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Behandlung von Nieren- oder Nierenbeckenkarzinomen (nicht eingeschlossen Nephroblastome, Nephroblasto-matose, klarzellige Sarkome, mesoblastische Nephrome, Nierenmarkkarzinome und Rhabdoidtu-moren der Niere) gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur Anwendung bei Kindern und Jugendlichen).
Die Europäische Arzneimittel-Agentur hat für Sunitinib eine Freistellung von der Verpflichtung zur Vorlage von Ergebnissen zu Studien in allen pädiatrischen Altersklassen zur Behandlung gast-roenteropankreatischer neuroendokriner Tumoren (nicht eingeschlossen Neuroblastome, Neuro-anglioblastome und Phäochromozytome) gewährt (siehe Abschnitt 4.2 bzgl. Informationen zur An-wendung bei Kindern und Jugendlichen).
5.2 Pharmakokinetische Eigenschaften
Die Pharmakokinetik (PK) von Sunitinib wurde an 135 gesunden Probanden und 266 Patienten mit soliden Tumoren untersucht. Dabei war die PK bei allen untersuchten Patienten mit soliden Tumo-ren und bei den gesunden Probanden vergleichbar.
In einem Dosisbereich von 25 bis 100 mg erhöhen sich AUC und Cmax dosisproportional. Bei wie-derholter täglicher Gabe kumuliert Sunitinib auf das 3- bis 4-Fache und sein primärer aktiver Meta-bolit auf das 7- bis 10-Fache. Die Steady-State-Konzentrationen von Sunitinib und seinem pri-mären aktiven Metaboliten werden innerhalb von 10 bis 14 Tagen erreicht. An Tag 14 bewegen sich die kombinierten Plasmakonzentrationen von Sunitinib und seinem aktiven Metaboliten im Bereich von 62,9 – 101 ng/ml. Hierbei handelt es sich um die in präklinischen Untersuchungen ge-fundenen Zielkonzentrationen zur In-vitro-Hemmung der Rezeptorphosphorylierung, was in vivo zu Verzögerung oder Stillstand des Tumorwachstums führt. Der primäre aktive Metabolit macht 23 % bis 37 % der Gesamtexposition aus. Bei den untersuchten Dosen wurden weder nach wieder-holter täglicher Gabe noch nach wiederkehrenden Behandlungszyklen signifikante Veränderungen in der PK von Sunitinib oder seinem primären aktiven Metaboliten gefunden.
Resorption
Nach oraler Gabe erreicht Sunitinib im Allgemeinen 6 bis 12 Stunden nach der Einnahme (Zeit-punkt der maximalen Plasmakonzentration, tmax) die Cmax.
Nahrung hat keinen Einfluss auf die Bioverfügbarkeit von Sunitinib.
Verteilung
Bei In-vitro-Untersuchungen war die Bindung von Sunitinib und seinem primären aktiven Metabo-liten an humanes Plasmaprotein ohne eine offensichtliche Konzentrationsabhängigkeit 95 % bzw. 90 %. Sunitinib hat mit 2 230 l ein großes Verteilungsvolumen, was auf eine Verteilung in das Ge-webe hinweist.
Interaktionen bei der Metabolisierung
Die berechneten In-vitro-KI-Werte für alle untersuchten Cytochrom P450 (CYP)-Isoformen (CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1, CYP3A4/ 5 und CYP4A9/ 11) weisen darauf hin, dass Sunitinib und sein primärer aktiver Metabolit den Meta-bolismus von anderen Wirkstoffen, die über diese Enzyme metabolisiert werden können, nicht in klinisch signifikantem Ausmaß induziert.
Biotransformation
Sunitinib wird hauptsächlich durch CYP3A4, der CYP-Isoform, metabolisiert, wobei Desethyl- Sunitinib, ein erster aktiver Metabolit, entsteht, der dann durch das gleiche Isoenzym weiter abge-baut wird.
Die gleichzeitige Gabe von Sunitinib zusammen mit stark wirksamen CYP3A4-Induktoren oder Inhibitoren sollte vermieden werden, da hierdurch die Plasmaspiegel von Sunitinib verändert wer-den können (siehe Abschnitte 4.4 und 4.5).
Elimination
Die Ausscheidung erfolgt überwiegend über die Faeces (61 %), während die renale Elimination von unverändertem Wirkstoff und Metaboliten 16 % einer verabreichten Dosis ausmacht. Sunitinib und sein primärer aktiver Metabolit waren dabei die häufigsten Substanzen, die in Plasma, Urin und Faeces gefunden wurden. In gepoolten Proben waren diese für 91,5 %, 86,4 % und 73,8 % der Radioaktivität verantwortlich. Im Urin und den Faeces wurden noch kleinere Metaboliten gefun-den, im Plasma jedoch nicht. Die orale Gesamtclearance betrug 34 bis 62 l/Stunde. Nach oraler Gabe an gesunde Probanden lagen die Eliminationshalbwertszeiten von Sunitinib bzw. seinem pri-mären aktiven Desethyl-Metaboliten bei 40 – 60 Stunden bzw. bei 80 – 110 Stunden.
Gleichzeitige Gabe mit BCRP-Hemmern
In vitro ist Sunitinib ein Substrat des Effluxtransporters BCRP. In Studie A6181038 führte die gleichzeitige Gabe von Gefitinib, einem BCRP-Inhibitor, nicht zu einer klinisch relevanten Aus-wirkung auf die Cmax und AUC von Sunitinib oder dem Wirkstoff insgesamt (Sunitinib + Metabo-lit) (siehe Abschnitt 4.5). Diese Studie war eine multizentrische, unverblindete Phase-I/II-Studie zur Untersuchung der Sicherheit/ Verträglichkeit, der maximal verträglichen Dosis und der Antitu-moraktivität von Sunitinib in Kombination mit Gefitinib bei Patienten mit mRCC. Die PK von Ge-fitinib (250 mg pro Tag) und Sunitinib (37,5 mg [Kohorte 1, n = 4] oder 50 mg [Kohorte 2, n = 7] pro Tag in einem Behandlungsschema mit 4 Wochen Behandlung/2 Wochen keine Behandlung) bei gleichzeitiger Gabe wurde als sekundäres Studienziel untersucht. Veränderungen der PK-Para-meter von Sunitinib hatten keine klinische Signifikanz und wiesen nicht auf Arzneimittelwechsel-wirkungen hin. In Anbetracht der relativ niedrigen Patientenzahl (n = 7 + 4) und der mäßig hohen bis hohen Variabilität der pharmakokinetischen Parameter zwischen den Patienten müssen die Er-gebnisse zu PK-Arzneimittelwechselwirkungen aus dieser Studie jedoch mit Vorsicht interpretiert werden.
Besondere Populationen
Eingeschränkte Leberfunktion
Sunitinib und sein primärer Metabolit werden hauptsächlich in der Leber metabolisiert. Im Ver-gleich zu Personen mit normaler Leberfunktion war die systemische Exposition bei Personen mit leichter bis mäßiger (Child-Pugh-Klassen A und B) Leberinsuffizienz nach einer Einmalgabe von Sunitinib vergleichbar. Bei Personen mit einer schweren Leberinsuffizienz (Child-Pugh-Klasse C) wurde Sunitinib nicht untersucht.
Von den Studien bei Tumorpatienten wurden Patienten mit einem ALT oder AST > 2,5-fach des oberen Normalwerts, bzw. > 5-fach des oberen Normalwerts ausgeschlossen, wenn dies auf Leber-metastasen zurückzuführen war.
Eingeschränkte Nierenfunktion
Populations-PK-Analysen haben gezeigt, dass die Clearance (CL/F) von Sunitinib durch eine Krea-tinin-Clearance (CLcr) im untersuchten Bereich (42 – 347 ml/min) nicht beeinflusst wird. Die sys-temischen Expositionen nach einer Einmalgabe von Sunitinib waren gleich bei den Patienten mit schwer eingeschränkter Nierenfunktion (CLcr < 30 ml/min) verglichen mit denen bei Patienten mit normaler Nierenfunktion (CLcr > 80 ml/min). Obwohl Sunitinib und sein Primärmetabolit nicht durch Hämodialyse bei Patienten mit terminaler Niereninsuffizienz eliminiert wurden, war die sys-temische Gesamtexposition für Sunitinib um 47 % und für seinen Primärmetaboliten um 31 % niedriger verglichen bei Patienten mit normaler Nierenfunktion.
Gewicht, Allgemeinzustand
Populations-PK-Analysen der demografischen Daten weist darauf hin, dass weder gewichtsabhän-gig noch entsprechend dem „Eastern Cooperative Oncology Group“ (ECOG)-Performance-Status eine Anpassung der Initialdosis notwendig ist.
Geschlecht
Die vorliegenden Daten weisen darauf hin, dass Frauen eine um 30 % niedrigere Clearance (CL/F) von Sunitinib haben können als Männer. Dieser Unterschied erfordert jedoch keine Dosisanpas-sung.
Kinder und Jugendliche
Die Erfahrungen der Anwendung von Sunitinib bei pädiatrischen Patienten sind begrenzt (siehe Abschnitt 4.2). Die populations-PK-Analysen eines gepoolten Datensatzes von erwachsenen Pati-enten mit GIST und soliden Tumoren und pädiatrischen Patienten mit soliden Tumoren wurden abgeschlossen. Um die Auswirkung von Alter und Körpergröße (Gesamtkörpergewicht oder Kör-peroberflächenbereich) sowie sonstiger Kovariaten auf wichtige PK-Parameter für Sunitinib und seinen aktiven Metaboliten zu bewerten, wurden Analysen zur schrittweisen Kovariaten-Modellie-rung durchgeführt. Neben den getesteten alters- und körpergrößenbedingten Kovariaten war das Alter eine signifikante Kovariate auf die offensichtliche Clearance von Sunitinib (je jünger das Al-ter des pädiatrischen Patienten, je geringer die offensichtliche Clearance). In ähnlicher Weise war der Körperoberflächenbereich eine signifikante Kovariate auf die offensichtliche Clearance des ak-tiven Metaboliten (je geringer der Körperoberflächenbereich, je geringer die offensichtliche Clearance).
Basierend auf einer integrierten Populations-PK-Analyse eines gepoolten Datensatzes aus den 3 Studien mit Kindern und Jugendlichen (2 Studien an Kindern und Jugendlichen mit soliden Tu-moren und 1 Studie mit Kindern und Jugendlichen mit GIST; Alter: 6 – 11 Jahre sowie 12 – 17 Jahre) war die Körperoberfläche bei Baseline eine signifikante Kovariate auf die offen-sichtliche Clearance von Sunitinib und seinem aktiven Metaboliten. Auf der Grundlage dieser Ana-lyse wird erwartet, dass eine Dosis von etwa 20 mg/m2 pro Tag mit einer Körperoberfläche von 1,10 – 1,87 m2 bei Kindern und Jugendlichen zu einer Exposition gegenüber Sunitinib und seinem aktiven Metaboliten im Plasma führt (75 – 125 % der AUC), die mit der bei erwachsenen Patienten mit GIST, die 50 mg Sunitinib pro Tag nach dem 4/2-Schema (AUC von 1 233 ng.hr/ml) erhalten, vergleichbar ist. Basierend auf der individuellen Patientensicherheit/Verträglichkeit betrug die Ini-tialdosis von Sunitinib in Studien mit Kindern und Jugendlichen 15 mg/m2 (basierend auf der in der Dosiseskalationsstudie der Phase I ermittelten MTD, siehe Abschnitt 5.1), gefolgt von einer Erhö-hung der Dosis auf 22,5 mg/m2 und anschließend 30 mg/m2 bei Kindern und Jugendlichen mit GIST (ohne Überschreitung der Tagesdosis von insgesamt 50 mg). Laut Veröffentlichungen über Kinder und Jugendliche mit GIST lag die berechnete Initialdosis zwischen 16,6 und 36 mg/m2 und wurde auf Dosen von bis zu 40,4 mg/m2 erhöht (ohne Überschreitung der Tagesdosis von insge-samt 50 mg).
5.3 Präklinische Daten zur Sicherheit
In Toxizitätsstudien mit Mehrfachgabe an Ratten und Affen, die bis zu 9 Monaten dauerten, wur-den die hauptsächlichen Auswirkungen an folgenden Zielorganen festgestellt: dem Gastrointesti-naltrakt (Emesis und Diarrhö bei Affen), der Nebenniere (Stauung und/ oder Blutung in der Neben-nierenrinde bei Ratten und Affen, mit von Fibrosen gefolgten Nekrosen bei Ratten), dem hämolym-phopoetischen System (Knochenmarkhypozellularität und lymphoider Depletion von Thymus, Milz und den Lymphknoten), dem exokrinen Pankreas (azinöse Zelldegranulation mit Einzelzell-nekrose), der Speicheldrüse (azinöse Hypertrophie), knöchernen Verbindungen (Verdickung der Epiphysenfuge), dem Uterus (Atrophie) und den Ovarien (verminderte Follikelreifung). Alle Er-scheinungen traten bei klinisch relevanten Plasmakonzentrationen von Sunitinib auf. Weitere Aus-wirkungen, die in anderen Studien festgestellt wurden, schlossen eine Verlängerung des QTc-Inter-valls, eine Verminderung der LVEF, Tubulusatrophie an den Hoden, Zunahme der mesangialen Zellen in den Nieren, Blutungen im Gastrointestinaltrakt und der Mundschleimhaut und eine Zell-hypertrophie in der anterioren Hypophyse ein. Bei den Veränderungen am Uterus (Endometriu-matrophie) und der Epiphysenfuge (physeale Verdickung oder Dysplasie des Knorpels) geht man davon aus, dass sie mit der pharmakologischen Wirkung von Sunitinib zusammenhängen. Die meisten dieser Befunde waren nach 2 bis 6 behandlungsfreien Wochen reversibel.
Genotoxizität
Das genotoxische Potenzial von Sunitinib wurde in vitro und in vivo untersucht. Nach metaboli-scher Aktivierung in der Rattenleber war Sunitinib bei Bakterien nicht mutagen. In humanen Lym-phozyten aus dem peripheren Blut induzierte Sunitinib in vitro keine strukturellen Chromosome-naberrationen. Polyploidie (numerische Chromosomenaberrationen) wurde in vitro in humanen Lymphozyten aus dem peripheren Blut sowohl mit als auch ohne metabolische Aktivierung beo-bachtet. In vivo war Sunitinib im Knochenmark von Ratten nicht klastogen. Der primäre aktive Me-tabolit wurde nicht auf sein genotoxisches Potenzial hin untersucht.
Karzinogenität
In einer 1-monatigen Dosisfindungsstudie, in der 0, 10, 25, 75 oder 200 mg/kg/Tag kontinuierlich über eine Sonde an rasH2-transgene Mäuse verabreicht wurden, wurden bei der höchsten geprüften Dosis (200 mg/kg/Tag) Karzinome und eine Hyperplasie der Brunner-Drüsen im Duodenum fest-gestellt.
In einer 6-monatigen Karzinogenitätsstudie wurden 0, 8, 25 oder 75 (wurde auf 50 redu-ziert) mg/kg/Tag kontinuierlich über eine Sonde an rasH2-transgene Mäuse verabreicht. Gastrodu-odenale Karzinome, eine ansteigende Inzidenz von Hintergrundshämangiosarkomen und/ oder Ma-genschleimhauthyperplasie wurden bei Dosen ≥ 25 mg/kg/Tag nach 1- oder 6-monatiger Dauer (≥ 7,3-Faches der AUC [area under the curve] bei Patienten, denen die empfohlene Tagesdosis verabreicht wurde) beobachtet.
In einer 2-jährigen Karzinogenitätsstudie an Ratten (0, 0,33, 1 oder 3 mg/kg/Tag) führte die Gabe von Sunitinib in einem 28-Tage-Rhythmus gefolgt von einer 7-tägigen Periode ohne Medikation bei den männlichen Ratten, die 3 mg/kg/Tag über mehr als 1 Jahr erhalten hatten (≥ 7,8-Faches der AUC von Patienten bei der empfohlenen Tagesdosis), zu einer Zunahme der Inzidenz von Phäochromozytomen und Hyperplasie im Nebennierenmark. Karzinome der Brunner-Drüsen im Duodenum traten bei den Weibchen bei einer Dosis ≥ 1 mg/kg/Tag auf und bei 3 mg/kg/Tag bei den Männchen; zu einer Becherzellhyperplasie in der Magenschleimhaut bei den Männchen kam es bei 3 mg/kg/Tag. Dies entspricht dem ≥ 0,9-Fachen, dem 7,8-Fachen und dem 7,8-Fachen der AUC von Patienten bei der empfohlenen Tagesdosis. Die Relevanz der in Karzinogenitätsstudien mit Sunitinib bei rasH2- transgenen Mäusen und Ratten gefundenen Neoplasien für den Menschen ist unklar.
Reproduktions- und Entwicklungstoxizität
In Studien zur Reproduktionstoxizität wurden keine Auswirkungen auf die männliche oder weibli-che Fruchtbarkeit beobachtet. In Toxizitätsstudien mit wiederholter Gabe an Ratten und Affen wur-den bei klinisch relevanten systemischen Expositionen Auswirkungen auf die weibliche Fruchtbar-keit in Form von Follikelatresie, Degeneration der Corpora lutea, Veränderungen im Endometrium sowie ein verringertes Gewicht des Uterus und der Ovarien beobachtet. Bei Ratten wurde bei Plas-makonzentrationen, die dem 25-Fachen der systemischen Belastung beim Menschen entsprachen, Auswirkungen auf die männliche Fruchtbarkeit in Form von Tubulusatrophie in den Hoden, Ver-ringerung der Spermatozoen in den Nebenhoden und kolloider Depletion in der Prostata und den Samenbläschen beobachtet.
Bei Ratten zeigte sich eine embryofetale Mortalität bei Plasmakonzentrationen, die dem 5,5-Fachen der systemischen Belastung beim Menschen entsprachen, in Form einer signifikant verringerten Anzahl lebender Feten, einer erhöhten Resorptionsrate, einem erhöhten Abgang nach Nidation und einem totalen Verlust der Feten bei 8 von 28 trächtigen Weibchen. Bei Kaninchen waren die Ge-wichtsverluste der trächtigen Uteri und die verringerte Anzahl lebender Feten bei Plasmakonzentra-tionen, die dem 3-Fachen der systemischen Belastung beim Menschen entsprachen, auf eine er-höhte Resorptionsrate, einen erhöhten Abgang nach Nidation und einen totalen Verlust der Feten bei 4 von 6 trächtigen Weibchen zurückzuführen. Bei Ratten zeigte die Behandlung mit Sunitinib ≥ 5 mg/kg/Tag während der Organogenese Auswirkungen auf die Entwicklung in Form einer erhöh-ten Zahl von fetalen Skelettmissbildungen, die sich hauptsächlich als verzögerte Ossifikation der thorakalen/ lumbalen Wirbelkörper manifestierten, und zeigten sich bei Plasmakonzentrationen, die dem 5,5-Fachen der systemischen Belastung beim Menschen entsprachen. Bei Kaninchen manifes-tierten sich die Auswirkungen auf die Entwicklung bei Plasmakonzentrationen, die etwa im Be-reich der beim Menschen beobachteten lagen, in Form eines verstärkten Auftretens von Lippen-spalten sowie durch ein verstärktes Auftreten von Lippenspalten und Gaumenspalten bei Plasma-konzentrationen, die dem 2,7-Fachen der systemischen Belastung beim Menschen entsprachen.
Sunitinib (0,3, 1, 3 mg/kg/Tag) wurde bei trächtigen Ratten in einer Studie zur prä- und postnatalen Entwicklung geprüft. Ab 1 mg/kg/Tag kam es bei den Muttertieren zu einer verringerten Gewichts-zunahme während der Trächtigkeit und Laktation. Es wurde jedoch bis zu einer Dosis von 3 mg/kg/Tag (geschätzt > 2,3-Fache der AUC von Patienten bei der empfohlenen Tagesdosis) keine maternale Reproduktionstoxizität festgestellt. Bei 3 mg/kg/Tag kam es während der Säugezeit zu einem reduzierten Körpergewicht der Jungtiere. Bei 1 mg/kg/Tag (ca. ≥ 0,9-Faches der AUC von Patienten bei der empfohlenen Tagesdosis) wurde keine Entwicklungstoxizität beobachtet.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Kapselinhalt
Mannitol (Ph. Eur.)
Croscarmellose-Natrium
Povidon K25
Magnesiumstearat (Ph. Eur.) [pflanzlich]
Kapselhülle
Titandioxid (E171) Eisen(III)-hydroxid-oxid Hydrat (E172) (Für 25 mg und 50 mg)
Eisen(III)-oxid (E172) Indigocarmin (E132) (Für 25 mg, 37 mg und 50 mg)
Gelatine
Drucktinte
Schellack (gebleicht, wachsfrei)
Titandioxid (E171) (Für 12,5 mg und 25 mg)
Eisen(II,III)-oxid (E172) (Für 37,5 mg und 50 mg)
Kaliumhydroxid
6.2 Inkompatibilitäten
Nicht zutreffend.
6.3 Dauer der Haltbarkeit
3 Jahre
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Für dieses Arzneimittel sind keine besonderen Lagerungsbedingungen erforderlich.
6.5 Art und Inhalt des Behältnisses
Sunitinib PUREN 12,5 mg, 25 mg, 37,5 mg und 50 mg Hartkapseln sind in Blisterpackungen (z.B. klaren PVC/ PCTFE-Aluminum-Blisterpackungen) mit 28, 30, 50, 56, 60, 70, 84, 90, 98, 100, 110 und 120 Hartkapseln erhältlich.
Sunitinib PUREN 12,5 mg, 25 mg, 37,5 mg und 50 mg Hartkapseln sind in HDPE-Flaschen (z. B. weiß-undurchsichtige HDPE-Flasche verschlossen mit weiß-undurchsichtigem Polypropylen-Ver-schluss mit Pfropfen und Verschlussfolie) mit 28 Hartkapseln erhältlich.
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung
Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderun-gen zu beseitigen.
7. INHABER DER ZULASSUNG
Eugia Pharma (Malta) Limited
Vault 14, Level 2, Valletta Waterfront,
FRN 1914 FLORIANA
Malta
Mitvertreiber
PUREN Pharma GmbH & Co. KG
Willy-Brandt-Allee 2
81829 München
8. ZULASSUNGSNUMMERN
Sunitinib PUREN 12,5 mg Hartkapseln: 7006730.00.00
Sunitinib PUREN 25 mg Hartkapseln: 7006731.00.00
Sunitinib PUREN 37,5 mg Hartkapseln: 7006732.00.00
Sunitinib PUREN 50 mg Hartkapseln: 7006733.00.00
9. DATUM DER ERTEILUNG DER ZULASSUNG
Datum der Erteilung der Zulassungen: 09. Juni 2026
10. STAND DER INFORMATION
06.2026
11. VERKAUFSABGRENZUNG
Verschreibungspflichtig