


Fachinformation - Efluelda Injektionssuspension in einer Fertigspritze
1. BEZEICHNUNG DES ARZNEIMITTELS
Efluelda Injektionssuspension in einer Fertigspritze
Trivalenter Influenza-Spaltimpfstoff (inaktiviert), 60 Mikrogramm HA/Stamm
2. QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
Influenza-Viren (inaktiviert, gespalten) der folgenden Stämme*:
A/Missouri/11/2025 (H1N1)pdm09-ähnlicher Stamm (A/Switzerland/6849/2025, IVR-278) .........................
...................................................................................................................................... 60 Mikrogramm HA**
A/Darwin/1454/2025 (H3N2)-ähnlicher Stamm (A/Michigan/105/2025, SAN-049A)
...................................................................................................................................... 60 Mikrogramm HA**
B/Tokyo/EIS13-175/2025-ähnlicher Stamm (B/Tokyo/EIS13-175/2025, Wildtyp) ... 60 Mikrogramm HA**
Pro Dosis zu 0,5 ml
* Gezüchtet in befruchteten Hühnereiern.
** Hämagglutinin.
Dieser Impfstoff entspricht den Empfehlungen der WHO (nördliche Hemisphäre) und der EU-Entscheidung für die Saison 2026/2027.
Efluelda kann Spuren von Eibestandteilen, wie z. B. Ovalbumin, sowie Formaldehyd enthalten, die während des Herstellungsprozesses verwendet werden (siehe Abschnitt 4.3).
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1.
3. DARREICHUNGSFORM
Injektionssuspension in einer Fertigspritze (Injektionssuspension)
Nach vorsichtigem Schütteln ist Efluelda eine farblose, opaleszierende Flüssigkeit.
4. KLINISCHE ANGABEN
4.1 Anwendungsgebiete
Efluelda ist indiziert für die aktive Immunisierung von Erwachsenen ab 60 Jahren zur Prävention einer Influenza-Erkrankung.
Die Anwendung von Efluelda sollte gemäß den offiziellen Impfempfehlungen für Influenza erfolgen.
4.2 Dosierung und Art der Anwendung
Dosierung
Bei Erwachsenen ab 60 Jahren: eine Dosis zu 0,5 ml.
Kinder und Jugendliche
Die Sicherheit und Wirksamkeit von Efluelda bei Kindern unter 18 Jahren sind nicht erwiesen.
Art der Anwendung
Dieser Impfstoff wird vorzugsweise intramuskulär gegeben, kann jedoch auch subkutan verabreicht werden.
Für die intramuskuläre Injektion wird der Bereich des M. deltoideus empfohlen. Der Impfstoff sollte nicht in die Glutealregion oder in Bereiche injiziert werden, in denen ein größerer Nervenstrang verlaufen könnte.
Hinweise zur Vorbereitung des Arzneimittels vor der Anwendung siehe Abschnitt 6.6.
4.3 Gegenanzeigen
Überempfindlichkeit gegen die Wirkstoffe oder einen der in Abschnitt 6.1 genannten sonstigen Bestandteile oder gegen andere Komponenten, von denen möglicherweise Spuren enthalten sind, wie z. B. Eibestandteile (Ovalbumin, Hühnereiweiß) und Formaldehyd.
4.4 Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung
Rückverfolgbarkeit
Um die Rückverfolgbarkeit biologischer Arzneimittel zu verbessern, müssen die Bezeichnung des Arzneimittels und die Chargenbezeichnung des angewendeten Arzneimittels eindeutig dokumentiert werden.
Überempfindlichkeit
Wie bei allen injizierbaren Impfstoffen müssen für den Fall einer anaphylaktischen Reaktion nach der Verabreichung des Impfstoffs geeignete medizinische Behandlungs- und Überwachungsmöglichkeiten jederzeit bereitstehen.
Vorsichtsmaßnahmen für die Anwendung
Efluelda darf unter keinen Umständen intravasal verabreicht werden.
Interkurrente Erkrankung
Bei Patienten mit einer akuten fieberhaften Erkrankung sollte die Impfung verschoben werden, bis das Fieber abgeklungen ist.
Guillain-Barré-Syndrom
Falls innerhalb von 6 Wochen nach einer früheren Influenzaimpfung ein Guillain-Barré-Syndrom (GBS) aufgetreten ist, sollte die Entscheidung über eine Anwendung von Efluelda auf einer sorgfältigen Nutzen-Risiko-Einschätzung basieren.
Thrombozytopenie und Gerinnungsstörungen
Wie bei anderen intramuskulär anzuwendenden Impfstoffen ist bei der Verabreichung des Impfstoffs an Patienten mit einer Thrombozytopenie oder einer Blutgerinnungsstörung Vorsicht geboten, da es nach einer intramuskulären Injektion bei diesen Patienten zu Blutungen kommen kann.
Synkope
Als psychogene Reaktion auf die Nadelinjektion kann es nach oder sogar vor einer Impfung zu einer Synkope (Ohnmacht) kommen. Es sind entsprechende Vorkehrungen zu treffen, um Verletzungen durch die Ohnmacht zu verhindern und Ohnmachtsreaktionen zu behandeln.
Immundefizienz
Bei Patienten mit endogener oder therapiebedingter Immunsuppression ist die Immunantwort möglicherweise nicht ausreichend.
Impfschutz
Wie bei allen Impfstoffen wird möglicherweise nicht bei allen Geimpften eine schützende Immunantwort hervorgerufen.
Natrium
Dieses Arzneimittel enthält weniger als 1 mmol Natrium (23 mg) pro Dosis, d. h., es ist nahezu „natriumfrei“.
4.5 Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen
Die gleichzeitige Verabreichung von Efluelda Tetra (tetravalenter hochdosierter Influenza-Impfstoff) mit 100 Mikrogramm einer Auffrischungsimpfung zu Prüfzwecken des COVID-19-mRNA-Impfstoffs (Nukleosid-modifiziert/Elasomeran) wurde an einer begrenzten Anzahl von Teilnehmern in einer deskriptiven klinischen Studie untersucht (siehe Abschnitte 4.8 und 5.1).
Falls Efluelda zeitgleich mit anderen injizierbaren Impfstoffen verabreicht werden muss, sind für die Immunisierung unterschiedliche Gliedmaßen zu verwenden.
Bei einer gleichzeitigen Anwendung ist zu beachten, dass Nebenwirkungen verstärkt werden können.
Die Immunantwort kann bei gleichzeitiger immunsuppressiver Behandlung reduziert sein.
Nach der Influenzaimpfung wurden falsch positive Ergebnisse bei serologischen Tests mit dem ELISA-Verfahren zum Nachweis von Antikörpern gegen HIV-1, Hepatitis C und insbesondere HTLV-1 beobachtet. Die Ergebnisse des ELISA-Tests sollten durch einen geeigneten Western-Blot-Test bestätigt oder widerlegt werden. Die vorübergehenden falsch positiven Reaktionen könnten auf eine durch den Influenza-Impfstoff hervorgerufene unspezifische IgM-Antwort zurückzuführen sein.
4.6 Fertilität, Schwangerschaft und Stillzeit
Efluelda ist nur für die Anwendung bei Erwachsenen ab 60 Jahren indiziert.
Efluelda wurde nicht bei Schwangeren oder stillenden Frauen klinisch untersucht.
Schwangerschaft
Inaktivierte Influenza-Impfstoffe in der Standarddosierung (15 µg Hämagglutinin je Virusstamm pro Dosis) können in allen Schwangerschaftsstadien angewendet werden. Für das zweite und dritte Trimenon stehen im Vergleich zum ersten Schwangerschaftsdrittel mehr Daten zur Sicherheit zur Verfügung. Daten aus der weltweiten Anwendung von inaktivierten Influenza-Impfstoffen in der Standarddosierung weisen auf keine negativen impfstoffbedingten Auswirkungen für das ungeborene Kind oder für die Schwangere hin. Es liegen jedoch für die Anwendung von Influenza-Impfstoffen mit 60 µg Hämagglutinin je Virusstamm pro Dosis bei Schwangeren nur begrenzte Daten vor.
Stillzeit
Efluelda kann während der Stillzeit angewendet werden. Basierend auf Erfahrungen mit standarddosierten Influenza-Impfstoffen werden keine Auswirkungen auf das gestillte Neugeborene erwartet.
Fertilität
Efluelda wurde nicht hinsichtlich möglicher Auswirkungen auf die Fertilität beim Menschen untersucht.
4.7 Auswirkungen auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen
Efluelda hat keinen oder einen zu vernachlässigenden Einfluss auf die Verkehrstüchtigkeit und die Fähigkeit zum Bedienen von Maschinen.
4.8 Nebenwirkungen
Zusammenfassung des Sicherheitsprofils
Efluelda ist identisch zu Efluelda Tetra, mit dem einzigen Unterschied, dass es Antigen von einem Influenza-B-Stamm weniger enthält. Somit ist das Sicherheitsprofil von Efluelda Tetra relevant für das Sicherheitsprofil von Efluelda.
Die Sicherheit von Efluelda Tetra wurde im Rahmen einer gepoolten Analyse von zwei klinischen Studien (QHD00013 und QHD00011) bewertet, in denen 2.549 Erwachsene ab 60 Jahren (378 Erwachsene im Alter von 60 bis 64 Jahren und 2.171 Erwachsene ab 65 Jahren) Efluelda Tetra erhielten.
Die am häufigsten auftretenden Reaktionen nach der Impfung waren Schmerzen an der Injektionsstelle, die von 42,6 % der Studienteilnehmer angegeben wurden, gefolgt von Myalgie (23,8 %), Kopfschmerzen (17,3 %) und Unwohlsein (15,6 %). Die meisten dieser Reaktionen traten innerhalb der ersten 3 Tage nach der Impfung auf und klangen innerhalb von 3 Tagen nach Beginn ab. Die Intensität der meisten dieser Reaktionen war mild bis mäßig ausgeprägt.
Insgesamt waren Nebenwirkungen bei Studienteilnehmern ab 65 Jahren im Allgemeinen seltener als bei Studienteilnehmern im Alter von 60 bis 64 Jahren.
Im Vergleich zum standarddosierten Impfstoff (pro Dosis 15 Mikrogramm Hämagglutinin je Virusstamm) war die Reaktogenität von Efluelda Tetra leicht erhöht, aber es wurde kein größerer Unterschied in der Intensität beobachtet.
Die Sicherheit von Efluelda Tetra wurde in einer deskriptiven Studie (QHD00028) untersucht, in der die Probanden Efluelda Tetra zusammen mit 100 Mikrogramm einer Auffrischungsimpfung zu Prüfzwecken des COVID-19-mRNA-Impfstoffs (Nukleosid-modifiziert) (n = 100), nur Efluelda Tetra (n = 92) oder nur 100 Mikrogramm einer Auffrischungsimpfung zu Prüfzwecken des COVID-19-mRNA-Impfstoffs (Nukleosid-modifiziert) (n = 104) erhielten. Die Häufigkeit und der Schweregrad lokaler und systemischer Nebenwirkungen war bei Probanden, denen Efluelda Tetra und der zugelassene COVID-19-mRNA-Impfstoff gemeinsam verabreicht wurden, ähnlich wie bei Probanden, denen eine Auffrischungsdosis des zugelassenen COVID-19-mRNA-Impfstoffs verabreicht wurde.
Tabellarische Auflistung der Nebenwirkungen
Die folgenden Daten stellen eine Zusammenfassung der Häufigkeiten der Nebenwirkungen dar, die nach der Impfung mit Efluelda Tetra dokumentiert wurden, sowie Nebenwirkungen aus der klinischen Entwicklung und den Erfahrungen nach Markteinführung des trivalenten und des tetravalenten hochdosierten Influenza-Impfstoffs.
Der Bewertung von Nebenwirkungen werden folgende Häufigkeitskriterien zugrunde gelegt:
Sehr häufig (≥ 1/10);
Häufig (≥ 1/100, < 1/10);
Gelegentlich (≥ 1/1 000, < 1/100);
Selten (≥ 1/10 000, < 1/1 000);
Sehr selten (< 1/10 000);
Nicht bekannt (Häufigkeit auf Grundlage der verfügbaren Daten nicht abschätzbar).
| NEBENWIRKUNGEN | HÄUFIGKEIT |
|---|---|
| Allgemeine Erkrankungen und Beschwerden am Verabreichungsort | |
| Schmerzen an der Injektionsstelle, Erythem an der Injektionsstelle, Unwohlsein | Sehr häufig |
| Schwellung an der Injektionsstelle, Verhärtung an der Injektionsstelle, blauer Fleck an der Injektionsstelle, Fieber (≥ 37,5 °C), Schüttelfrost | Häufig |
| Pruritus an der Injektionsstelle, Ermüdung | Gelegentlich |
| Asthenie | Selten |
| Brustkorbschmerz | Nicht bekannt* |
| Skelettmuskulatur-, Bindegewebs- und Knochenerkrankungen | |
| Myalgie | Sehr häufig |
| Muskelschwächea | Gelegentlich |
| Arthralgie, Schmerz in den Extremitäten | Selten |
| Erkrankungen des Nervensystems | |
| Kopfschmerzen | Sehr häufig |
| Lethargiea | Gelegentlich |
| NEBENWIRKUNGEN | HÄUFIGKEIT |
|---|---|
| Schwindelgefühl, Parästhesie | Selten |
| Guillain-Barré-Syndrom (GBS), Konvulsionen, Fieberkrämpfe, Myelitis (einschließlich Enzephalomyelitis und Myelitis transversa), Fazialislähmung (Bell-Parese), Optikusneuritis/Neuropathie des Nervus opticus, Brachial-Neuritis, Synkope (unmittelbar nach der Impfung) | Nicht bekannt* |
| Erkrankungen des Blutes und des Lymphsystems | |
| Thrombozytopenie, Lymphadenopathie | Nicht bekannt* |
| Erkrankungen der Atemwege, des Brustraums und Mediastinums | |
| Husten, Schmerzen im Oropharynx | Gelegentlich |
| Rhinorrhö | Selten |
| Dyspnoe, Giemen, Engegefühl im Hals | Nicht bekannt* |
| Erkrankungen des Gastrointestinaltrakts | |
| Übelkeit, Erbrechen, Dyspepsiea, Diarrhö | Gelegentlich |
| Erkrankungen des Immunsystems | |
| Pruritus, Urtikaria, nächtliche Schweißausbrüche, Ausschlag | Selten |
| Anaphylaxie, andere allergische Reaktionen/Überempfindlichkeitsreaktionen (einschließlich Angioödem) | Nicht bekannt* |
| Gefäßerkrankungen | |
| Flush | Selten |
| Vaskulitis, Vasodilatation | Nicht bekannt* |
| Erkrankungen des Ohrs und des Labyrinths | |
| Vertigo | Selten |
| Augenerkrankungen | |
| Okuläre Hyperämie | Selten |
a Dyspepsie, Lethargie und Muskelschwäche wurden mit Efluelda in der QHD00013-Studie beobachtet.
* Berichte aus Erfahrungen nach Markteinführung mit Efluelda oder Efluelda Tetra.
Meldung des Verdachts auf Nebenwirkungen
Die Meldung des Verdachts auf Nebenwirkungen nach der Zulassung ist von großer Wichtigkeit. Sie ermöglicht eine kontinuierliche Überwachung des Nutzen-Risiko-Verhältnisses des Arzneimittels. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung über das nationale Meldesystem anzuzeigen:
Deutschland
Bundesinstitut für Impfstoffe und biomedizinische Arzneimittel
Paul-Ehrlich-Institut
Paul-Ehrlich-Str. 51–59
63225 Langen
Tel.: +49 6103 77 0
Fax: +49 6103 77 1234
Website: www.pei.de
Österreich
Bundesamt für Sicherheit im Gesundheitswesen
Traisengasse 5
1200 Wien
Fax: +43 (0) 50 555 36207
Website: www.basg.gv.at
4.9 Überdosierung
Bei der Anwendung von Efluelda wurden Fälle mit einer Verabreichung von mehr als der empfohlenen Dosis bei Personen unter 60 Jahren aufgrund eines Medikationsfehlers berichtet. Wenn Nebenwirkungen gemeldet wurden, stimmten die Angaben mit dem bekannten Sicherheitsprofil von Efluelda überein (siehe Abschnitt 4.8).
5. PHARMAKOLOGISCHE EIGENSCHAFTEN
5.1 Pharmakodynamische Eigenschaften
Pharmakotherapeutische Gruppe: Influenza-Impfstoffe, ATC-Code: J07BB02.
Es wird eine jährliche Influenzaimpfung empfohlen, da die Immunität im Jahr nach der Impfung zurückgeht und sich die zirkulierenden Influenza-Virusstämme von Jahr zu Jahr verändern.
Klinische Wirksamkeit
Bei FIM12 handelte es sich um eine multizentrische, doppelblinde Wirksamkeitsstudie, die in den USA und Kanada durchgeführt wurde. Erwachsene ab 65 Jahren wurden im Verhältnis 1 : 1 randomisiert und erhielten entweder Efluelda oder einen Impfstoff mit Standarddosierung. Die Studie wurde über zwei Influenzasaisons (2011/2012 und 2012/2013) durchgeführt, um das Auftreten einer laborbestätigten Influenza, die durch einen beliebigen Typ/Subtyp des Influenzavirus hervorgerufen wurde, in Verbindung mit grippeähnlicher Erkrankung als primärem Endpunkt zu beurteilen.
Die Teilnehmer wurden ab 2 Wochen nach der Impfung ungefähr 7 Monate lang sowohl aktiv als auch passiv hinsichtlich des Auftretens einer Atemwegserkrankung überwacht. War eine Atemwegserkrankung aufgetreten, wurden zur Analyse Nasopharyngealabstriche angefertigt; die Influenza-Ausbruchraten und die Impfstoffwirksamkeit wurden berechnet. Das vorab festgelegte statistische Überlegenheitskriterium für den primären Endpunkt (Untergrenze des zweiseitigen 95 %-KI der Impfstoffwirksamkeit für Efluelda im Vergleich zur Standarddosis beträgt > 9,1 %) wurde erfüllt.
Tabelle 1: Relative Impfstoffwirksamkeit zur Prävention grippeähnlicher Erkrankungena bei Erwachsenen ≥ 65 Jahre
| Hochdosierter Impfstoff Nb = 15.892 nc (%) | Standarddosierter Impfstoff Nb = 15.911 nc (%) | Relative Wirksamkeit % (95 %-KI) | ||||
|---|---|---|---|---|---|---|
| Laborbestätigte Influenzad, hervorgerufen durch: | ||||||
| 227 (1,43) | 300 (1,89) | 24,2 (9,7; 36,5) | |||
| 73 (0,46) | 113 (0,71) | 35,3 (12,4; 52,5) | |||
a Auftreten mindestens eines der folgenden Atemwegssymptome: Halsschmerzen, Husten, Sputumproduktion, Giemen oder Schwierigkeiten beim Atmen; einhergehend mit mindestens einem der folgenden systemischen Anzeichen oder Symptome: Körpertemperatur > 37,2 °C, Schüttelfrost, Müdigkeit, Kopfschmerzen oder Myalgie.
b N ist die Anzahl der geimpften Teilnehmer in der Per-Protocol-Analysegruppe für die Wirksamkeitsbeurteilungen.
c n ist die Anzahl der Teilnehmer mit einer grippeähnlichen Erkrankung gemäß Definition im Prüfplan, die im Labor bestätigt wurde.
d Laborbestätigt: mittels Kultur oder Polymerase-Kettenreaktion bestätigt.
e Primärer Endpunkt.
Immunogenität
Immunogenitätsstudie zum Vergleich von Efluelda mit einem standarddosierten Impfstoff bei Erwachsenen ab 65 Jahren: FIM05
Eine randomisierte, doppelblinde, aktiv kontrollierte, multizentrische klinische Phase-III-Studie wurde in den USA bei Erwachsenen ab 65 Jahren zum Nachweis der Überlegenheit von Efluelda gegenüber einem standarddosierten Impfstoff durchgeführt. Die Überlegenheit wurde anhand der Serokonversionsraten und GMT-Verhältnisse beurteilt. Insgesamt 3 876 Erwachsene wurden randomisiert und erhielten entweder eine Dosis Efluelda oder eine Dosis des standarddosierten Impfstoffs.
Efluelda induzierte eine überlegene Immunantwort gegen A/H1N1- und A/H3N2-Stämme und eine nicht unterlegene Immunantwort gegen den B-Stamm, sowohl in Bezug auf GMT-Verhältnisse als auch auf Serokonversionsraten 28 Tage nach der Impfung im Vergleich zum standarddosierten Impfstoff.
Immunogenitätsstudie zum Vergleich von Efluelda mit Efluelda Tetra bei Erwachsenen ab 65 Jahren: QHD00013
Eine randomisierte, aktiv kontrollierte, modifiziert doppelblinde, klinische Phase-III-Studie wurde in den USA bei Erwachsenen ab 65 Jahren zum Nachweis der Nichtunterlegenheit von Efluelda Tetra gegenüber Efluelda durchgeführt. Die Nichtunterlegenheit wurde anhand der geometrischen Mittelwerte der Titer (GMT) von Hämagglutinin-inhibierenden (HAI-) Antikörpern an Tag 28 sowie der Serokonversionsraten beurteilt.
Insgesamt wurden 2 670 Erwachsene randomisiert und erhielten entweder eine Dosis Efluelda Tetra oder eine Dosis Efluelda (eine von zwei Formulierungen des Vergleichsimpfstoffs, der entweder einen B-Stamm der Yamagata-Linie oder einen B-Stamm der Victoria-Linie enthielt).
Bezüglich der HAI-GMT und der Serokonversionsraten für die gemeinsamen Influenzastämme erwies sich Efluelda Tetra als genauso immunogen wie Efluelda. Diese Daten ermöglichen die Extrapolation der Immunogenitäts-, Wirksamkeits- und Effektivitätsergebnisse von Efluelda Tetra auf Efluelda.
Immunogenitätsstudie zum Vergleich des hochdosierten Influenza-Impfstoffs mit dem standarddosierten Influenza-Impfstoff bei Erwachsenen ab 60 Jahren: QHD00011
Eine randomisierte, aktiv kontrollierte, modifiziert doppelblinde, klinische Phase-III-Studie wurde in Europa bei Erwachsenen ab 60 Jahren zum Nachweis der Überlegenheit von Efluelda Tetra gegenüber einem standarddosierten Influenza-Impfstoff für alle Stämme durchgeführt. Die Überlegenheit wurde anhand der geometrischen Mittelwerte (GMT) von Hämagglutinin-inhibierenden (HAI-)Antikörpern an Tag 28 bei Erwachsenen im Alter von 60 bis 64 Jahren und bei Erwachsenen ab 65 Jahren beurteilt.
Insgesamt wurden 1 539 Erwachsene (760 Erwachsene im Alter von 60 bis 64 Jahren und 779 Erwachsene ab 65 Jahren) randomisiert und erhielten entweder eine Dosis Efluelda Tetra oder eine Dosis Influenza-Impfstoff mit Standarddosierung.
Efluelda Tetra induzierte 28 Tage nach der Impfung bei Erwachsenen im Alter von 60 bis 64 Jahren eine überlegene Immunantwort gegenüber dem Grippeimpfstoff mit Standarddosierung bei allen 4 Virusstämmen, und diese Immunantwort war mindestens ähnlich der Immunantwort bei Erwachsenen ab 65 Jahren. Die Wirksamkeits- und Effektivitätsdaten ab 65 Jahren können somit auf Erwachsene ab 60 Jahren übertragen werden.
Wirksamkeitsstudien
Die Wirksamkeit des hochdosierten Influenza-Impfstoffs im Vergleich zum standarddosierten Influenza-Impfstoff wurde zur Prävention influenzabedingter Komplikationen bei Erwachsenen ab 65 Jahren in verschiedenen Studiendesigns, Settings und Populationen evaluiert.
Meta-Analyse von Beobachtungsstudien bei Erwachsenen ab 65 Jahren: Mehrere retrospektive Studien über 11 Influenzasaisons und bei mehr als 45 Millionen Personen ab 65 Jahren bestätigten den überlegenen Schutz, den der hochdosierte Influenza-Impfstoff im Vergleich zu standarddosierten Influenza-Impfstoffen gegen Influenza-Komplikationen wie pneumonie- und influenzabedingte Hospitalisierungen 13,4 % (95 %-KI: 7,3 % bis 19,2 %, p < 0,001), kardiorespiratorische Hospitalisierungen 17,9 % (95 %-KI: 14,7 % bis 21,0 %, p < 0,001) und Hospitalisierungen jeglicher Ursache 7,8 % (95 %-KI: 5,3 % bis 10,3 %, p < 0,001) bietet, obwohl die Auswirkung je nach Saison variieren kann.
Individuell randomisierte Erwachsene ab 65 Jahren (FLUNITY-HD): Der Nutzen des hochdosierten Influenza-Impfstoffs im Vergleich zum standarddosierten Influenza-Impfstoff wurde in der FLUNITY-HD bestätigt, einer präspezifizierten gepoolten Analyse von zwei methodisch harmonisierten, individuell randomisierten, pragmatischen registergestützten Studien, die in Dänemark und Spanien während der Influenzasaisons 2022/2023 bis 2024/2025 durchgeführt wurden und 466 320 Teilnehmer (mittleres Alter 73,3 ± 5,4 Jahre) einschlossen, von denen 49 % mindestens eine chronische Erkrankung hatten (z. B. kardiovaskuläre Erkrankungen in der Anamnese, chronische Lungenerkrankung, Diabetes). Der hochdosierte Influenza-Impfstoff erreichte das primäre Studienziel und reduzierte Hospitalisierungen aufgrund von Influenza oder Pneumonie um 8,8 % (95 %-KI: 1,7–15,5 %, p = 0,0082), obwohl zwischen den einzelnen Studien eine Heterogenität für den primären Endpunkt bestand: Die Reduktion betrug 5,9 % (95 %-KI: -2,1 bis 13,3 %) in Dänemark versus 23,7 % (95 %-KI: 6,6 bis 37,7 %) in Spanien. Eine relative Impfstoffwirksamkeit (Relative vaccine effectiveness, rVE) wurde auch bezüglich kardiorespiratorischer
Hospitalisierungen (rVE = 6,3 %, 95 %-KI: 2,5–10,0 %, p = 0,0006), Hospitalisierungen jeglicher Ursache (rVE = 2,2 %, 95 %-KI: 0,34,1 %, p = 0,012) und laborbestätigter influenzabedingter Hospitalisierungen (rVE = 31,9 %, 95 %-KI: 19,7–42,2 %, p < 0,0001) nachgewiesen.
Cluster-randomisierte Studie bei Erwachsenen ab 65 Jahren in Pflegeheimen: Eine US-amerikanische, Cluster-randomisierte Studie bei 53 008 Pflegeheimbewohnern während der Saison 2013/2014 zeigte, dass Efluelda atemwegsbedingte Krankenhauseinweisungen signifikant um 12,7 % (angepasstes Risikoverhältnis [adjusted risk ratio, ARR] 0,873, 95 %-KI: 0,776 bis 0,982, p = 0,023), pneumoniebedingte Krankenhauseinweisungen um 20,9 % (ARR 0,791, 95 %-KI: 0,267 bis 0,953, p = 0,013) und Krankenhauseinweisungen aufgrund jeglicher Ursachen um 8,0 % (ARR 0,915, 95 %-KI: 0,863 bis 0,970, p = 0,0028) im Vergleich zum standarddosierten Influenza-Impfstoff bei den Pflegeheimbewohnern reduzierte.
Gleichzeitige Verabreichung von Efluelda Tetra mit COVID-19-mRNA-Impfstoff (Nukleosid-modifiziert)
In einer deskriptiven, unverblindeten klinischen Studie (NCT04969276) wurden gesunde Erwachsene ab 65 Jahren in drei Gruppen eingeteilt: Gruppe 1 erhielt Efluelda Tetra allein (N = 92), Gruppe 2 (N = 100) erhielt Efluelda Tetra zusammen mit 100 Mikrogramm einer Auffrischungsimpfung zu Prüfzwecken des COVID-19-mRNA-Impfstoffs (Nukleosid-modifiziert) mindestens 5 Monate nach der zweiten Dosis der Grundimmunisierung, Gruppe 3 (N = 104) erhielt nur 100 Mikrogramm der Auffrischungsimpfung zu Prüfzwecken des COVID-19-mRNA-Impfstoffs (Nukleosid-modifiziert).
Die gleichzeitige Verabreichung führte zu keiner Veränderung der durch den Hämagglutinin-Inhibitions-(HAI-)Assay gemessenen Immunantworten auf den Influenza-Impfstoff. Die gleichzeitige Verabreichung führte zu ähnlichen Immunantworten auf den COVID-19-mRNA-Impfstoff, wie durch einen Anti-Spike-IgG-Test ermittelt wurde (siehe Abschnitte 4.5 und 4.8).
5.2 Pharmakokinetische Eigenschaften
Nicht zutreffend.
5.3 Präklinische Daten zur Sicherheit
Basierend auf den konventionellen Studien zur lokalen Verträglichkeit und Toxizität bei wiederholter Gabe lassen die präklinischen Daten keine besonderen Gefahren für den Menschen erkennen.
Efluelda wurde weder in Hinblick auf das kanzerogene oder mutagene Potenzial untersucht noch wurden Studien zur Reproduktions- und Entwicklungstoxizität durchgeführt.
6. PHARMAZEUTISCHE ANGABEN
6.1 Liste der sonstigen Bestandteile
Natriumphosphat-gepufferte isotonische Kochsalzlösung
- Natriumchlorid
- Natriumdihydrogenphosphat
- Natriummonohydrogenphosphat
- Wasser für Injektionszwecke
- Octoxinol-9
6.2 Inkompatibilitäten
Da keine Kompatibilitätsstudien durchgeführt wurden, darf dieses Arzneimittel nicht mit anderen Arzneimitteln gemischt werden.
6.3 Dauer der Haltbarkeit
1 Jahr
6.4 Besondere Vorsichtsmaßnahmen für die Aufbewahrung
Im Kühlschrank lagern (2 °C – 8 °C). Nicht einfrieren. Die Spritze im Umkarton aufbewahren, um den Inhalt vor Licht zu schützen.
6.5 Art und Inhalt des Behältnisses
0,5 ml Suspension in einer Fertigspritze (Glas Typ I) mit einem Kolbenstopfen (Brombutylgummi) und einer Verschlusskappe.
Packung mit 1, 5 oder 10 Fertigspritzen ohne Kanüle.
Packung mit 1, 5 oder 10 Fertigspritzen mit separater Kanüle (Edelstahl).
Packung mit 1 oder 10 Fertigspritzen mit separater Kanüle (Edelstahl) mit Schutzschild (Polycarbonat).
Es werden möglicherweise nicht alle Packungsgrößen in den Verkehr gebracht.
6.6 Besondere Vorsichtsmaßnahmen für die Beseitigung und sonstige Hinweise zur Handhabung
Der Impfstoff sollte vor der Verabreichung Raumtemperatur erreicht haben.
Vor Gebrauch schütteln.
Sofern die Lösung und das Behältnis es erlauben, sollte der Impfstoff vor der Anwendung visuell auf Schwebstoffe und/oder Verfärbungen überprüft werden. Wird eine dieser Abweichungen festgestellt, darf der Impfstoff nicht verabreicht werden.
Vorbereitung für die Verabreichung
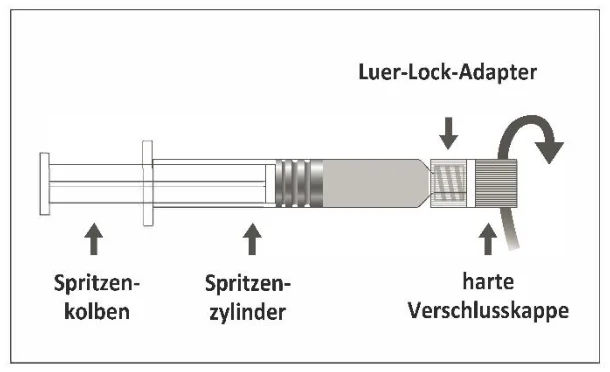
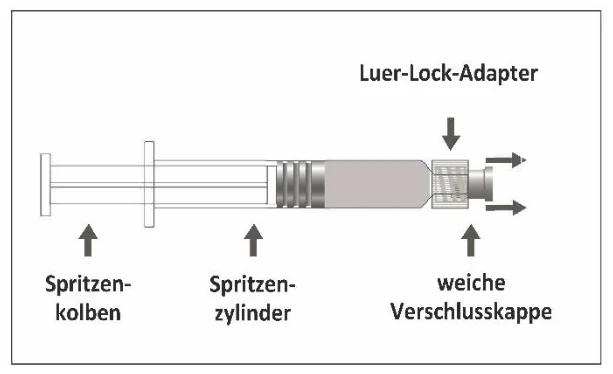
Die Fertigspritze kann mit einem Luer-Lock-Ansatz mit entweder harter Verschlusskappe (Abbildung A) oder weicher Verschlusskappe (Abbildung D) geliefert werden. Die Spritze mit der Injektionssuspension sollte vor der Verabreichung visuell geprüft werden. Im Falle von Fremdpartikeln, Undichtigkeit, vorzeitiger Aktivierung des Kolbens oder defekter Gewindedichtung ist die Fertigspritze zu entsorgen.
Abbildung A: Luer-Lock-Spritze mit harter Verschlusskappe
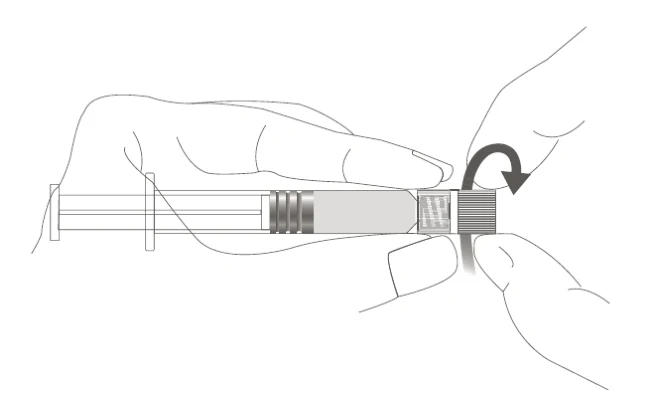
| Schritt 1: Halten Sie den Luer-Lock-Adapter mit einer Hand fest (vermeiden Sie es, den Spritzenkolben oder Spritzenzylinder festzuhalten) und schrauben Sie die Verschlusskappe durch Drehen ab. | |
|---|---|
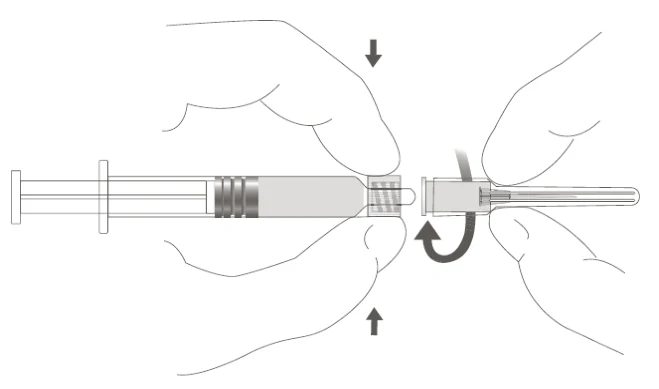
| Schritt 2: Um die Kanüle an der Spritze zu befestigen, drehen Sie die Kanüle vorsichtig in den Luer-Lock-Adapter der Spritze, bis Sie einen leichten Widerstand spüren. |
Gebrauchsanweisung für die Sicherheitskanüle mit Luer-Lock-Fertigspritze:
Folgen Sie den Schritten 1 und 2 oben, um die Luer-Lock-Spritze und die Kanüle für die Befestigung vorzubereiten.
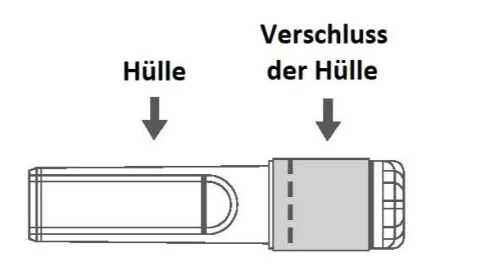
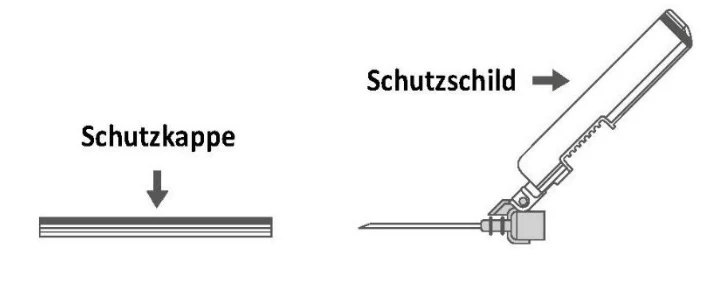
| Abbildung B: Sicherheitskanüle (in der Hülle) | Abbildung C: Bestandteile der Sicherheitskanüle (für den Gebrauch vorbereitet) |
|---|
 | |
|---|---|
 |
| Schritt 3: Ziehen Sie die Hülle der Sicherheitskanüle gerade ab. Die Kanüle ist von einem Schutzschild und einer Schutzkappe bedeckt. |
|---|
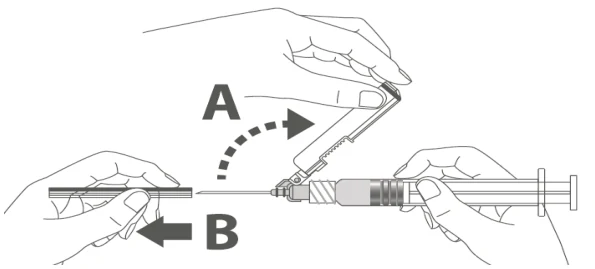
Schritt 4: A: Bewegen Sie den Schutzschild von der Kanüle weg in Richtung des Spritzenzylinders in den abgebildeten Winkel. B: Ziehen Sie die Schutzkappe gerade ab. | |
|---|---|
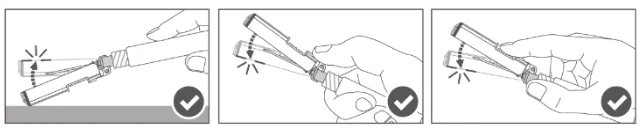
Schritt 5: Nachdem die Injektion abgeschlossen ist, verriegeln (aktivieren) Sie den Schutzschild mithilfe einer der drei (3) abgebildeten einhändigen Techniken: Oberflächen-, Daumen- oder Fingeraktivierung. Hinweis: Die Aktivierung wird durch ein hörbares und/oder fühlbares Klicken bestätigt. | |
| Schritt 6: Überprüfen Sie die Aktivierung des Schutzschildes visuell. Der Schutzschild muss vollständig verriegelt (aktiviert) sein, wie in der Grafik C gezeigt. |
 |  |
|---|
 | |
|---|---|
 |
| Die Grafik D zeigt, dass der Schutzschild NICHT vollständig verriegelt (nicht aktiviert) ist. | 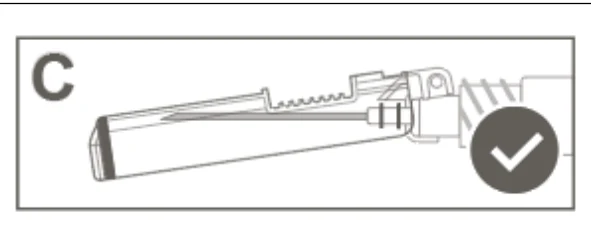 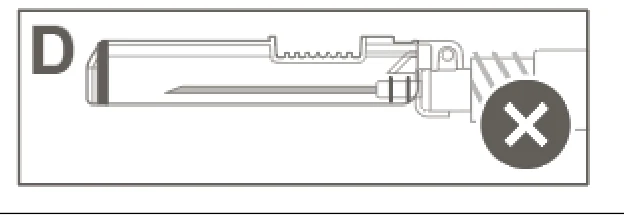 |
|---|
| Vorsicht: Versuchen Sie nicht, die Sicherheitsvorrichtung zu entriegeln (deaktivieren), indem Sie die Kanüle aus dem Schutzschild herausdrücken. |
|---|
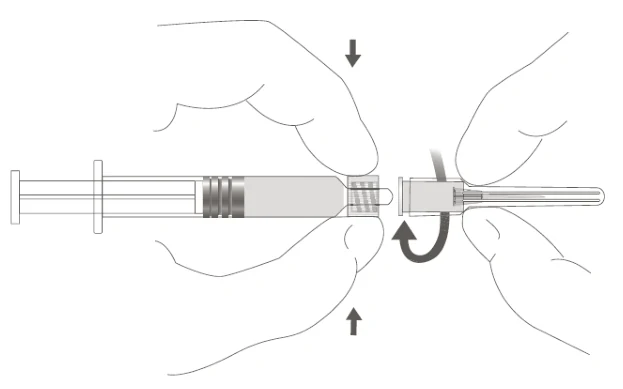
Abbildung D: Luer-Lock-Spritze mit weicher Verschlusskappe
| Schritt 1: Halten Sie den Luer-Lock-Adapter mit einer Hand fest (vermeiden Sie es, den Spritzenkolben oder Spritzenzylinder festzuhalten) und ziehen Sie die Verschlusskappe ab. | 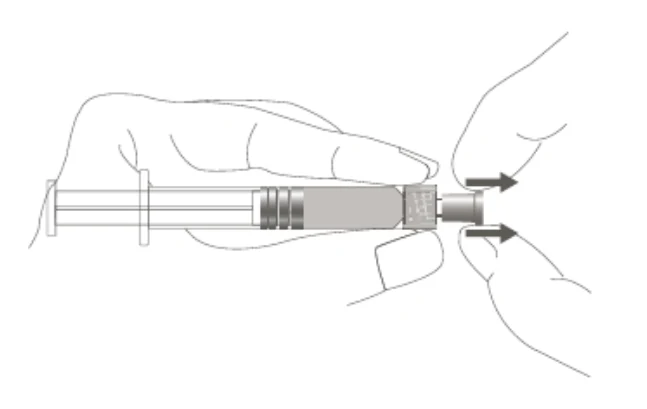 |
|---|
| Schritt 2: Um die Kanüle an der Spritze zu befestigen, drehen Sie die Kanüle vorsichtig in den Luer-Lock-Adapter der Spritze, bis Sie einen leichten Widerstand spüren. |
|---|
Die Spritze ist nur zum einmaligen Gebrauch bestimmt und darf nicht wiederverwendet werden. Nicht verwendetes Arzneimittel oder Abfallmaterial ist entsprechend den nationalen Anforderungen zu beseitigen.
7. INHABER DER ZULASSUNG
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Frankreich
8. ZULASSUNGSNUMMER
Deutschland: Zul. Nr.: PEI.H.12205.01.1
Österreich: Z.Nr.: 242437
9. DATUM DER ERTEILUNG DER ZULASSUNG/VERLÄNGERUNG DER ZULASSUNG
Datum der Erteilung der Zulassung:
Deutschland: 14.11.2024
Österreich: 25.11.2024
10. STAND DER INFORMATION
August 2026
11. VERKAUFSABGRENZUNG (REZEPTPFLICHT/ APOTHEKENPFLICHT)
Deutschland:
Verschreibungspflichtig.
 |
Österreich:
Rezept- und apothekenpflichtig, wiederholte Abgabe verboten.
- 12. HINWEISE
Für Deutschland:
Gemäß § 22 Infektionsschutzgesetz müssen alle Schutzimpfungen vom Impfarzt mit dem Impfdatum, Handelsnamen, der Chargenbezeichnung, der Angabe der Krankheit, gegen die geimpft wurde, sowie Namen, Anschrift und Unterschrift des impfenden Arztes in einen Impfausweis eingetragen werden.
Häufig unterbleiben indizierte Impfungen, weil bestimmte Umstände irrtümlicherweise als Kontraindikationen angesehen werden. Einzelheiten hierzu und weitere Informationen finden Sie in den jeweils aktuellen Empfehlungen der Ständigen Impfkommission (STIKO) am Robert Koch-Institut, aktuell abrufbar über www.stiko.de.
Falls Sie weitere Informationen über das Arzneimittel wünschen, setzen Sie sich bitte mit dem örtlichen Vertreter des pharmazeutischen Unternehmers in Verbindung.
Deutschland
Sanofi-Aventis Deutschland GmbH
DE-65926 Frankfurt am Main
Telefon: 0800 54 54 010
E-Mail: medinfo.de@sanofi.com
Österreich
sanofi-aventis GmbH
AT-1100 Wien
Telefon: +43 1 80 185-0